EUDAMED · MDR · UDI/Devices
EUDAMED: ¿Qué certificados deben indicarse al registrar un producto UDI?
Artículo técnico · Actualizado: 6 de octubre de 2026
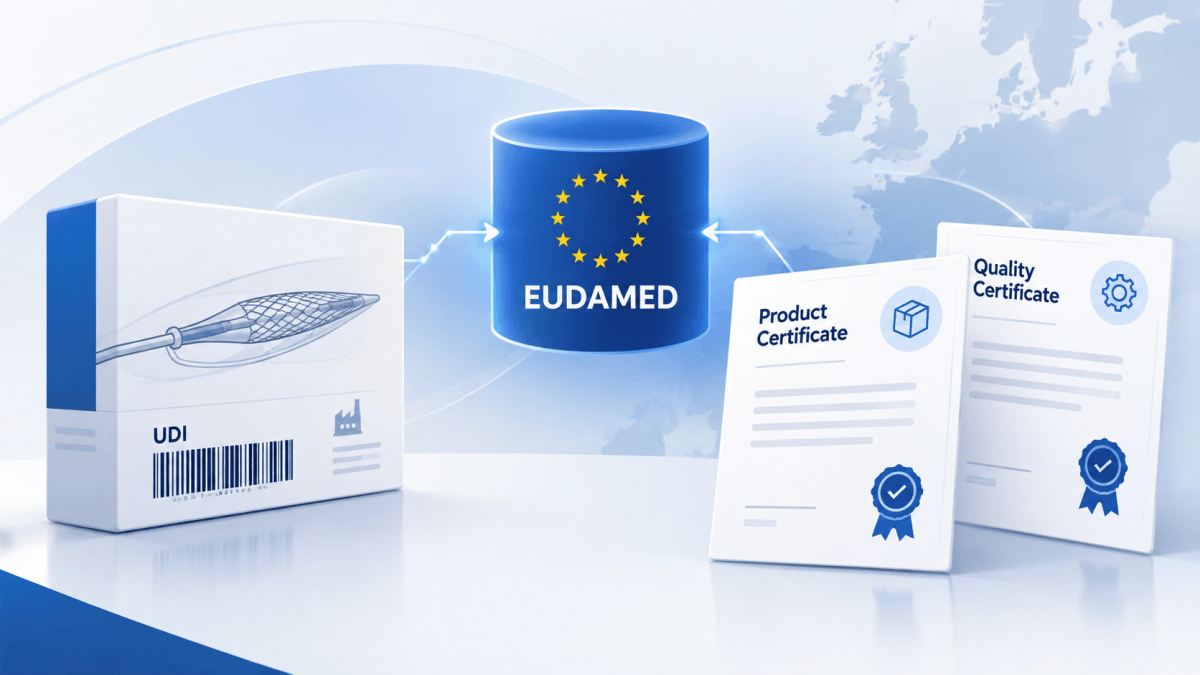
Los fabricantes de productos sanitarios pueden disponer de varios certificados emitidos por un Notified Body como parte de su evaluación de conformidad conforme al MDR. Sin embargo, al registrar un producto en el EUDAMED UDI/Devices Module, no deben indicarse automáticamente todos los certificados existentes.
La información necesaria depende especialmente de si se trata de un Quality certificate o de un Product certificate, de la MDR Risk Class aplicable, de si el producto es implantable y del procedimiento de evaluación de la conformidad realmente utilizado.
En resumen:
La existencia de un Quality certificate no significa automáticamente que deba indicarse durante el registro UDI del fabricante. La sección Certificate del registro UDI no es una lista completa de todos los certificados del fabricante. Para determinadas configuraciones de producto, EUDAMED exige información sobre el Product certificate correspondiente.
Quality certificate o Product certificate: ¿por qué es importante la diferencia?
EUDAMED distingue expresamente entre Product certificates y Quality certificates en el marco del MDR. Ambos pueden ser relevantes para la evaluación de conformidad del fabricante, pero cumplen funciones diferentes dentro de EUDAMED.
Product certificates
Entre los Product certificates se encuentran especialmente:
- EU technical documentation assessment certificate (Annex IX Chapter II)
- EU type-examination certificate (Annex X)
- EU product verification certificate (Annex XI Part B)
El alcance de un Product certificate está relacionado directamente con los productos. Los productos afectados pueden identificarse mediante las correspondientes Basic UDI-DIs dentro del Certificate Scope.
Quality certificates
Entre los Quality certificates se encuentran, por ejemplo:
- EU quality management system certificate (Annex IX Chapter I)
- EU quality assurance certificate (Annex XI Part A)
El alcance de un Quality certificate puede ser considerablemente más amplio. Puede incluir grupos de productos, Risk Classes, Device Names o Catalogue/Reference Numbers y no tiene que enumerar necesariamente cada Basic UDI-DI individual del fabricante.
¿Por qué un Quality certificate existente no se indica automáticamente durante el registro UDI?
Un Quality certificate puede acreditar, por ejemplo, la evaluación del sistema de gestión de calidad del fabricante. Puede cubrir una gran cantidad de productos o grupos completos de productos.
Sin embargo, esto no lo convierte automáticamente en el Product certificate que EUDAMED espera para determinadas configuraciones de producto durante el registro UDI del fabricante.
La EUDAMED Business Rule BR-UDID-109 se refiere al Type of product certificate associated with the device. Dependiendo de la configuración del producto, resultan especialmente relevantes un EU technical documentation assessment certificate (Annex IX Chapter II) o un EU type-examination certificate (Annex X).
Importante:
Que no sea necesario indicar Product certificate information en el registro UDI del fabricante no significa que no sea necesaria una certificación. Un Quality certificate puede seguir siendo obligatorio conforme al procedimiento de evaluación de la conformidad MDR aplicable. Es registrado por el Notified Body en el Notified Bodies & Certificates Module.
¿Cómo se crea el vínculo entre un Certificate y una Basic UDI-DI?
La EUDAMED Business Rule BR-UDID-056 describe la vinculación automática entre un Certificate y una Basic UDI-DI.
Cuando un Notified Body registra un Certificate y la Basic UDI-DI correspondiente aparece expresamente referenciada en el Certificate Scope, EUDAMED puede crear automáticamente el vínculo entre el Certificate y la Basic UDI-DI.
Si la Basic UDI-DI no está incluida directamente en el Certificate Scope, no se crea esta vinculación automática.
Ejemplo práctico:
Un Quality certificate puede cubrir un determinado grupo de productos sin enumerar individualmente todas las Basic UDI-DIs pertenecientes a dicho grupo. Por ello, no se crea automáticamente un vínculo directo entre el Certificate y cada Basic UDI-DI.
¿Qué Certificate Information exige BR-UDID-109?
Cuando una determinada configuración de producto requiere Certificate Information, son especialmente relevantes los siguientes campos:
Obligatorio cuando la configuración correspondiente exige Certificate Information.
Obligatorio.
Opcional para esta notificación.
Opcional para esta notificación.
Guía de decisión para el registro UDI del fabricante
La Product certificate information necesaria depende de la MDR Risk Class, de la propiedad Implantable, de una posible IIb implantable exception y del procedimiento de evaluación de la conformidad realmente aplicado.
Los siguientes casos se refieren exclusivamente a la Certificate Information dentro de registros regulares de productos MDR en el EUDAMED UDI/Devices Module.
MDR Class I / IIa
Implantable: según el producto
IIb implantable exceptions: Not applicable
UDI submission:
No se requiere Product certificate information conforme a BR-UDID-109.
MDR Class IIb – non-implantable
Implantable: No
IIb implantable exceptions: Not applicable
UDI submission:
Debe indicarse un EU type-examination certificate (Annex X) si el producto está cubierto por dicho certificado. Si no existe un Type Examination Certificate aplicable, no se requiere Product certificate information.
MDR Class IIb – implantable with exception
Implantable: Yes
IIb implantable exceptions: Yes
UDI submission:
En el procedimiento correspondiente de Annex IX no se requiere TDA Product certificate information. No obstante, si el producto está cubierto por un EU type-examination certificate (Annex X), debe facilitarse la Certificate Information correspondiente.
MDR Class IIb – implantable without exception
Implantable: Yes
IIb implantable exceptions: No
UDI submission:
Debe indicarse un EU technical documentation assessment certificate (Annex IX Chapter II) o un EU type-examination certificate (Annex X), dependiendo del procedimiento de evaluación de la conformidad realmente aplicado.
MDR Class III
Implantable: Yes / No
IIb implantable exceptions: Not applicable
UDI submission:
Debe indicarse un EU technical documentation assessment certificate (Annex IX Chapter II) o un EU type-examination certificate (Annex X), dependiendo del procedimiento de evaluación de la conformidad realmente aplicado.
Class IIb implantable devices: por qué la excepción es decisiva
La lógica de Certificates para los Class IIb implantable devices puede interpretarse fácilmente de forma incorrecta.
La propiedad Implantable = Yes por sí sola no determina si debe indicarse un Product certificate. También es necesario comprobar si el producto está cubierto por una excepción aplicable para Class IIb implantable devices.
Caso 1: Implantable = Yes, IIb implantable exceptions = No
Cuando se trata de un Class IIb implantable device para el que no se aplica ninguna excepción relevante, la evaluación de la documentación técnica del producto resulta generalmente aplicable dentro del procedimiento de evaluación de la conformidad conforme a Annex IX.
En este caso, el correspondiente EU technical documentation assessment certificate (Annex IX Chapter II) es el Product certificate relevante.
Un EU quality management system certificate (Annex IX Chapter I) existente no sustituye este requisito relativo al Product certificate.
Caso 2: Implantable = Yes, IIb implantable exceptions = Yes
Si el Class IIb implantable device está cubierto por una excepción aplicable, el procedimiento correspondiente de Annex IX no impone el mismo requisito de evaluación de la documentación técnica para cada producto individual.
En esta situación, el registro UDI del fabricante no incluye la correspondiente TDA Product certificate information.
Sin embargo, si el producto está realmente cubierto por un EU type-examination certificate (Annex X), debe facilitarse su Certificate Information.
Por qué debe mantenerse correctamente “IIb implantable exceptions”
Las propiedades del producto registradas en EUDAMED influyen directamente en la lógica de Certificates aplicada durante el registro.
Si una excepción IIb aplicable no se refleja correctamente, el producto puede tratarse como si fuera necesaria Product certificate information, aunque no lo sería con una configuración correcta del producto.
Punto práctico:
Antes del registro UDI, los fabricantes de Class IIb implantable devices deberían verificar no solo la Risk Class, sino también Implantable, IIb implantable exceptions y el procedimiento de evaluación de la conformidad realmente aplicado.
Cambio regulatorio de 2026: ampliación de las excepciones para Class IIb implantable devices
El marco regulatorio aplicable a los Class IIb implantable devices cambió en 2026.
El Commission Delegated Regulation (EU) 2026/1359 amplió la lista de Class IIb implantable devices exentos de la obligación de realizar una evaluación de la documentación técnica para cada producto individual.
Por este motivo, los fabricantes que evalúen actualmente una configuración Class IIb no deberían basarse exclusivamente en listas anteriores de tipos de producto individuales. Debe tenerse en cuenta el marco jurídico MDR actualmente vigente.
Nota sobre el estado actual de la documentación:
La Business Rule publicada BR-UDID-109, Production v2.27.0 todavía utiliza parcialmente la formulación “sutures and staples”. La documentación EUDAMED M2M ya emplea el término más general “IIb implantable exceptions”. Por ello, para evaluar la excepción regulatoria aplicable también debe tenerse en cuenta el marco jurídico MDR vigente.
¿Qué debería comprobar el fabricante antes de realizar un registro en EUDAMED?
1. Comprobar la Risk Class
¿El producto es Class I, IIa, IIb o III?
2. Comprobar Implantable
En productos Class IIb, la propiedad Implantable es determinante para el siguiente paso de la lógica de Certificates.
3. Comprobar IIb implantable exceptions
En productos implantables Class IIb debe comprobarse si existe una excepción regulatoria vigente.
4. Comprobar el Conformity Assessment Route
Debe determinarse si realmente se aplicó Annex IX o Annex X y qué Product certificate cubre el producto.
5. No indicar automáticamente todos los certificados disponibles
Un Quality certificate no debe confundirse con la Product certificate information que BR-UDID-109 exige para determinadas configuraciones de producto.
Que no exista Certificate Information no significa “sin certificación”
Un fabricante puede disponer de todos los certificados MDR necesarios para el procedimiento de evaluación de la conformidad aplicable, aunque al registrar una determinada Basic UDI-DI no sea necesario facilitar Product certificate information.
Los Quality certificates siguen formando parte del procedimiento de evaluación de la conformidad correspondiente. Se gestionan en el Notified Bodies & Certificates Module y no pasan automáticamente a formar parte del registro UDI del fabricante por el simple hecho de ser relevantes para la empresa o para su cartera de productos.
Conclusión
En el registro UDI de EUDAMED, la pregunta decisiva no es:
«¿Qué certificados posee el fabricante?»
La cuestión relevante es:
«¿Qué Product certificate information exige EUDAMED para esta configuración concreta del producto?»
Los Quality certificates pueden ser obligatorios dentro del procedimiento de evaluación de la conformidad MDR sin que por ello deban indicarse automáticamente en la sección Certificate del registro UDI del fabricante.
Preguntas frecuentes
¿Debe indicarse un EU quality management system certificate durante el registro UDI en EUDAMED?
No únicamente porque exista. BR-UDID-109 exige Product certificate information para las configuraciones de producto definidas en la regla. Los Quality certificates se gestionan en el Notified Bodies & Certificates Module.
¿“No se requiere Certificate Information” significa que no es necesaria una certificación de un Notified Body?
No. Deben diferenciarse los requisitos de Certificate aplicables al registro UDI de los requisitos del procedimiento de evaluación de la conformidad MDR aplicable al producto.
¿Qué información es obligatoria cuando debe facilitarse Certificate Information?
Especialmente Type of Certificate y Notified Body ID. Certificate ID y Revision Number son opcionales para esta notificación.
¿Por qué es tan importante “IIb implantable exceptions”?
En los Class IIb implantable devices, la excepción aplicable influye en si debe facilitarse Product certificate information para el procedimiento de evaluación de la conformidad realmente utilizado.
Este artículo se refiere a productos MDR regulares registrados en el EUDAMED UDI/Devices Module. No se abordan Legacy Devices, productos IVDR, Custom-made Devices ni otras situaciones especiales.
Fuentes y base regulatoria
-
European Commission – EUDAMED Certificates Module Training
DG SANTE, Unit R4 – Information Systems, noviembre de 2025.
Especialmente relevante para la distinción entre Product certificates y Quality certificates y para las MDR Conformity Assessment Routes.
Official EUDAMED source
Consultado el 06.10.2026. -
European Commission – EUDAMED UDI/Devices Business Rules
Production v2.27.0.
Especialmente relevantes: BR-UDID-056 y BR-UDID-109.
Official EUDAMED source
Consultado el 06.10.2026. -
Commission Delegated Regulation (EU) 2026/1359
of 20 March 2026 amending Regulation (EU) 2017/745 as regards the list of Class IIb implantable devices exempted from the obligation to perform an assessment of the technical documentation for every device.
Official EUR-Lex source
-
European Commission – EUDAMED M2M User Guide
Especialmente relevante para la propiedad IIb implantable exceptions.
Official EUDAMED source
Consultado el 06.10.2026.
La documentación y las Business Rules de EUDAMED se actualizan periódicamente. Antes de realizar un registro, los fabricantes deberían comprobar siempre la documentación vigente y los requisitos regulatorios aplicables al producto concreto.




Related Posts