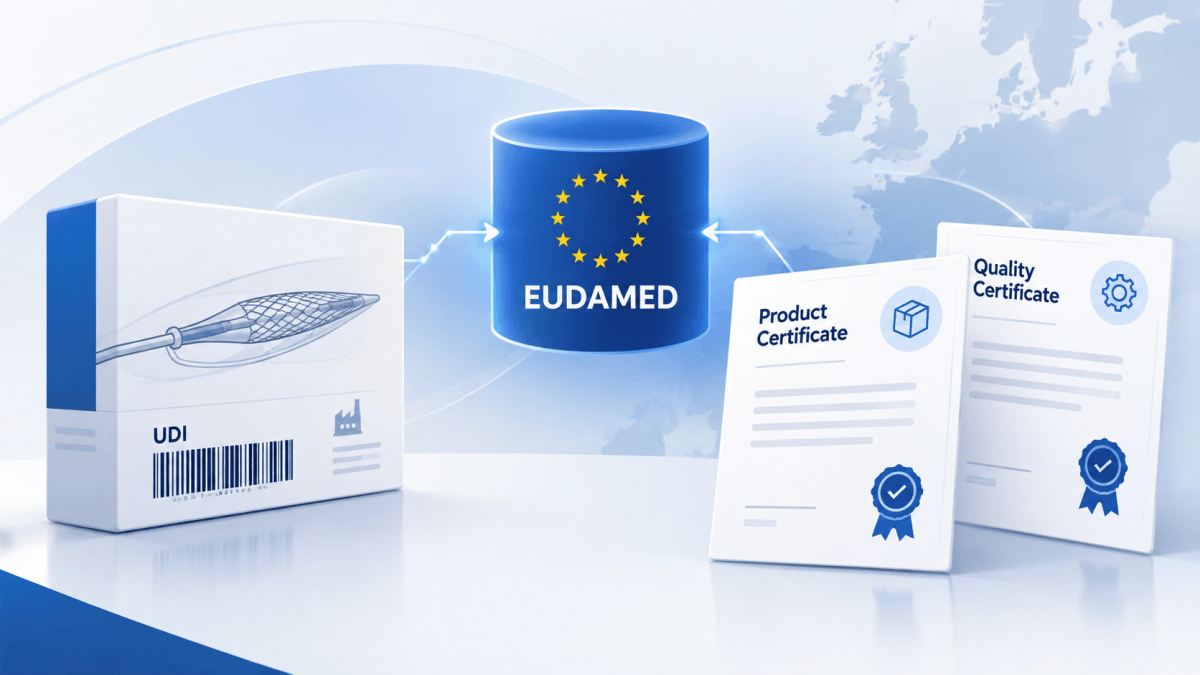
EUDAMED · MDR · UDI/Devices
EUDAMED: Welche Zertifikate müssen bei der UDI-Produktregistrierung angegeben werden?
Fachartikel · Stand: 6. Oktober 2026
Hersteller von Medizinprodukten verfügen im Rahmen ihrer MDR-Konformitätsbewertung häufig über mehrere Zertifikate einer Notified Body. Bei der Registrierung eines Produkts im EUDAMED UDI/Devices Module werden jedoch nicht automatisch sämtliche vorhandenen Zertifikate angegeben.
Entscheidend ist insbesondere, ob es sich um ein Quality certificate oder ein Product certificate handelt, welche MDR Risk Class für das Produkt gilt, ob es sich um ein implantierbares Produkt handelt und welches Konformitätsbewertungsverfahren tatsächlich angewendet wurde.
Kurz erklärt:
Ein vorhandenes Quality certificate bedeutet nicht automatisch, dass dieses Zertifikat beim Hersteller-UDI-Upload angegeben werden muss. Der Certificate-Bereich der UDI-Registrierung ist keine vollständige Liste aller Zertifikate des Herstellers. Für bestimmte Produktkonstellationen verlangt EUDAMED vielmehr Angaben zu einem zugehörigen Product certificate.
Quality certificate oder Product certificate – warum ist der Unterschied wichtig?
EUDAMED unterscheidet bei MDR-Zertifikaten ausdrücklich zwischen Product certificates und Quality certificates. Beide können für die MDR-Konformitätsbewertung eines Herstellers relevant sein, erfüllen in EUDAMED jedoch unterschiedliche Funktionen.
Product certificates
Zu den Product certificates gehören insbesondere:
- EU technical documentation assessment certificate (Annex IX Chapter II)
- EU type-examination certificate (Annex X)
- EU product verification certificate (Annex XI Part B)
Der Scope eines Product certificate ist produktbezogen. Die betroffenen Produkte können über die entsprechenden Basic UDI-DIs im Certificate Scope identifiziert werden.
Quality certificates
Zu den Quality certificates gehören beispielsweise:
- EU quality management system certificate (Annex IX Chapter I)
- EU quality assurance certificate (Annex XI Part A)
Der Scope eines Quality certificate kann wesentlich breiter sein. Er kann beispielsweise Produktgruppen, Risk Classes, Device Names oder Catalogue/Reference Numbers umfassen und muss nicht zwingend jede einzelne Basic UDI-DI des Herstellers enthalten.
Warum wird ein vorhandenes Quality certificate beim UDI-Upload nicht automatisch angegeben?
Ein Quality certificate bestätigt beispielsweise die Bewertung des Qualitätsmanagementsystems eines Herstellers. Es kann eine große Zahl von Produkten oder ganzen Produktgruppen abdecken.
Damit ist es jedoch nicht automatisch dasjenige Product certificate, das EUDAMED bei bestimmten Produktkonstellationen im Rahmen der Hersteller-UDI-Registrierung erwartet.
Die EUDAMED Business Rule BR-UDID-109 bezieht sich auf den Type of product certificate associated with the device. Je nach Produktkonstellation sind insbesondere ein EU technical documentation assessment certificate (Annex IX Chapter II) oder ein EU type-examination certificate (Annex X) relevant.
Wichtig:
Keine Product-certificate-Angabe beim Hersteller-UDI-Upload bedeutet nicht, dass keine Zertifizierung erforderlich ist. Ein Quality certificate kann für das angewendete MDR-Konformitätsbewertungsverfahren sehr wohl erforderlich sein. Es wird durch die Notified Body im Notified Bodies & Certificates Module registriert.
Wie entsteht die Verbindung zwischen Certificate und Basic UDI-DI?
Die EUDAMED Business Rule BR-UDID-056 beschreibt die automatische Verbindung zwischen einem Certificate und einer Basic UDI-DI.
Registriert die Notified Body ein Certificate und wird die betreffende Basic UDI-DI ausdrücklich im Certificate Scope referenziert, kann EUDAMED die Verbindung zwischen Certificate und Basic UDI-DI automatisch herstellen.
Ist die Basic UDI-DI dagegen nicht direkt im Certificate Scope enthalten, entsteht diese automatische Verknüpfung nicht.
Praxisbeispiel:
Ein Quality certificate kann eine bestimmte Produktgruppe abdecken, ohne alle Basic UDI-DIs dieser Produktgruppe einzeln aufzuführen. Daraus entsteht deshalb nicht automatisch eine direkte Certificate-Verknüpfung zu jeder einzelnen Basic UDI-DI.
Welche Certificate Information verlangt BR-UDID-109?
Wenn für eine Produktkonstellation Certificate Information erforderlich ist, sind insbesondere folgende Felder relevant:
Erforderlich, wenn die jeweilige Produktkonstellation eine Certificate-Angabe verlangt.
Erforderlich.
Bei dieser Meldung optional.
Bei dieser Meldung optional.
Entscheidungshilfe für den Hersteller-UDI-Upload
Welche Product-certificate information erforderlich ist, hängt von der MDR Risk Class, der Eigenschaft Implantable, einer möglichen IIb implantable exception und dem tatsächlich angewendeten Konformitätsbewertungsverfahren ab.
Die folgenden Fälle beziehen sich ausschließlich auf die Certificate Information im Rahmen regulärer MDR-Produktregistrierungen im EUDAMED UDI/Devices Module.
MDR Class I / IIa
Implantable: je nach Produkt
IIb implantable exceptions: Not applicable
UDI submission:
Keine Product-certificate information nach BR-UDID-109 erforderlich.
MDR Class IIb – non-implantable
Implantable: No
IIb implantable exceptions: Not applicable
UDI submission:
Ein EU type-examination certificate (Annex X) ist anzugeben, sofern das Produkt von einem solchen Zertifikat abgedeckt ist. Ist kein entsprechendes Type Examination Certificate anwendbar, ist keine Product-certificate information erforderlich.
MDR Class IIb – implantable with exception
Implantable: Yes
IIb implantable exceptions: Yes
UDI submission:
Beim entsprechenden Annex-IX-Verfahren ist keine TDA-Product-certificate-Angabe erforderlich. Wird das Produkt jedoch von einem EU type-examination certificate (Annex X) abgedeckt, sind dessen Angaben erforderlich.
MDR Class IIb – implantable without exception
Implantable: Yes
IIb implantable exceptions: No
UDI submission:
Ein EU technical documentation assessment certificate (Annex IX Chapter II) oder ein EU type-examination certificate (Annex X) ist entsprechend dem tatsächlich angewendeten Konformitätsbewertungsverfahren anzugeben.
MDR Class III
Implantable: Yes / No
IIb implantable exceptions: Not applicable
UDI submission:
Ein EU technical documentation assessment certificate (Annex IX Chapter II) oder ein EU type-examination certificate (Annex X) ist entsprechend dem tatsächlich angewendeten Konformitätsbewertungsverfahren anzugeben.
Class IIb implantable devices: Warum die Ausnahme entscheidend ist
Gerade bei Class IIb implantable devices kann die Certificate-Logik leicht missverstanden werden.
Das Merkmal Implantable = Yes allein entscheidet noch nicht darüber, ob ein Product certificate angegeben werden muss. Zusätzlich muss geprüft werden, ob das Produkt unter eine anwendbare Ausnahme für Class IIb implantable devices fällt.
Fall 1: Implantable = Yes, IIb implantable exceptions = No
Handelt es sich um ein Class IIb implantable device, für das keine einschlägige Ausnahme gilt, ist beim Annex-IX-Konformitätsbewertungsverfahren grundsätzlich die Bewertung der technischen Dokumentation für das betreffende Produkt relevant.
In diesem Fall ist das entsprechende EU technical documentation assessment certificate (Annex IX Chapter II) das relevante Product certificate.
Ein vorhandenes EU quality management system certificate (Annex IX Chapter I) ersetzt diese Product-certificate-Anforderung nicht.
Fall 2: Implantable = Yes, IIb implantable exceptions = Yes
Fällt das Class IIb implantable device unter eine anwendbare Ausnahme, besteht beim entsprechenden Annex-IX-Verfahren nicht dieselbe Verpflichtung zur Bewertung der technischen Dokumentation für jedes einzelne Produkt.
Daher erfolgt die Hersteller-UDI-Registrierung in dieser Konstellation ohne die entsprechende TDA-Product-certificate-Angabe.
Wird das Produkt jedoch tatsächlich über ein EU type-examination certificate (Annex X) abgedeckt, sind dessen Certificate Information weiterhin anzugeben.
Warum „IIb implantable exceptions“ korrekt gepflegt werden muss
Die in EUDAMED gepflegten Produkteigenschaften beeinflussen unmittelbar die Certificate-Logik der Registrierung.
Wird eine tatsächlich anwendbare IIb-Ausnahme nicht korrekt berücksichtigt, kann das Produkt so behandelt werden, als wäre Product-certificate information erforderlich, obwohl diese bei korrekt gepflegten Produkteigenschaften nicht erforderlich wäre.
Praxisrelevant:
Vor dem UDI-Upload sollte bei Class IIb implantable devices nicht nur die Risk Class, sondern auch Implantable, IIb implantable exceptions und das tatsächlich angewendete Konformitätsbewertungsverfahren geprüft werden.
Regulatorische Änderung 2026: Erweiterte Ausnahmen für Class IIb implantable devices
Die regulatorische Situation der Class IIb implantable devices wurde 2026 geändert.
Mit der Commission Delegated Regulation (EU) 2026/1359 wurde die Liste der Class IIb implantable devices erweitert, die von der Verpflichtung zur Bewertung der technischen Dokumentation für jedes einzelne Produkt ausgenommen sind.
Für Hersteller bedeutet dies, dass bei der Beurteilung einer aktuellen Class-IIb-Konstellation nicht ausschließlich auf frühere Aufzählungen einzelner Produkttypen zurückgegriffen werden sollte. Maßgeblich ist der aktuelle MDR-Rechtsstand.
Hinweis zum aktuellen Dokumentationsstand:
Die veröffentlichte Business Rule BR-UDID-109, Production v2.27.0 verwendet in ihrer Beschreibung teilweise noch die Formulierung “sutures and staples”. Die EUDAMED-M2M-Dokumentation verwendet dagegen bereits den allgemeineren Begriff “IIb implantable exceptions”. Für die regulatorische Beurteilung sollte daher zusätzlich der jeweils aktuelle MDR-Rechtsstand berücksichtigt werden.
Was sollte ein Hersteller vor dem EUDAMED-Upload prüfen?
1. Risk Class prüfen
Ist das Produkt Class I, IIa, IIb oder III?
2. Implantable prüfen
Bei Class IIb ist die Eigenschaft Implantable entscheidend für die weitere Certificate-Logik.
3. IIb implantable exceptions prüfen
Bei implantierbaren Class-IIb-Produkten muss geprüft werden, ob eine aktuell geltende regulatorische Ausnahme vorliegt.
4. Conformity Assessment Route prüfen
Entscheidend ist, ob Annex IX oder Annex X tatsächlich angewendet wurde und welches Product certificate das Produkt abdeckt.
5. Nicht jedes vorhandene Zertifikat automatisch übertragen
Ein Quality certificate darf nicht mit der Product-certificate information verwechselt werden, die BR-UDID-109 für bestimmte Produktkonstellationen verlangt.
Keine Certificate-Angabe bedeutet nicht „keine Zertifizierung“
Ein Hersteller kann über alle für sein Konformitätsbewertungsverfahren erforderlichen MDR-Zertifikate verfügen, obwohl bei der Registrierung einer bestimmten Basic UDI-DI keine Product-certificate information angegeben werden muss.
Quality certificates bleiben Bestandteil des jeweiligen Konformitätsbewertungsverfahrens. Sie werden im Notified Bodies & Certificates Module verwaltet und sind nicht allein deshalb Bestandteil der Hersteller-UDI-Meldung, weil sie für das Unternehmen oder dessen Produktportfolio relevant sind.
Fazit
Bei der EUDAMED-UDI-Registrierung lautet die entscheidende Frage nicht:
„Welche Zertifikate besitzt der Hersteller?“
Entscheidend ist vielmehr:
„Welche Product-certificate information verlangt EUDAMED für genau diese Produktkonstellation?“
Quality certificates können für die MDR-Konformitätsbewertung zwingend erforderlich sein, müssen deshalb aber nicht automatisch im Certificate-Bereich des Hersteller-UDI-Uploads angegeben werden.
Häufige Fragen
Muss ein EU quality management system certificate beim EUDAMED-UDI-Upload angegeben werden?
Nicht allein deshalb, weil es vorhanden ist. BR-UDID-109 verlangt in den dort definierten Produktkonstellationen Product-certificate information. Quality certificates werden im Notified Bodies & Certificates Module verwaltet.
Bedeutet „keine Certificate Information erforderlich“, dass keine Notified-Body-Zertifizierung erforderlich ist?
Nein. Die Certificate-Anforderungen der UDI-Registrierung und die Anforderungen des MDR-Konformitätsbewertungsverfahrens müssen voneinander unterschieden werden.
Welche Angaben sind erforderlich, wenn Certificate Information verlangt wird?
Insbesondere Type of Certificate und Notified Body ID. Certificate ID und Revision Number sind bei dieser Meldung optional.
Warum ist „IIb implantable exceptions“ so wichtig?
Bei Class IIb implantable devices beeinflusst die zutreffende Ausnahme, ob für das tatsächlich angewendete Konformitätsbewertungsverfahren Product-certificate information erforderlich ist.
Der Beitrag behandelt reguläre MDR-Produkte im EUDAMED UDI/Devices Module. Legacy Devices, IVDR-Produkte, Custom-made Devices und weitere Sonderkonstellationen werden nicht behandelt.
Quellen und regulatorische Grundlage
- European Commission – EUDAMED Certificates Module Training
DG SANTE, Unit R4 – Information Systems, November 2025.
Relevant insbesondere für die Unterscheidung zwischen Product certificates und Quality certificates sowie für die MDR Conformity Assessment Routes.
Official EUDAMED source
Abrufdatum: 06.10.2026. - European Commission – EUDAMED UDI/Devices Business Rules
Production v2.27.0.
Relevant insbesondere: BR-UDID-056 und BR-UDID-109.
Official EUDAMED source
Abrufdatum: 06.10.2026. - Commission Delegated Regulation (EU) 2026/1359
of 20 March 2026 amending Regulation (EU) 2017/745 as regards the list of Class IIb implantable devices exempted from the obligation to perform an assessment of the technical documentation for every device.
Official EUR-Lex source
- European Commission – EUDAMED M2M User Guide
Relevant insbesondere zur Produkteigenschaft IIb implantable exceptions.
Official EUDAMED source
Abrufdatum: 06.10.2026.
EUDAMED-Dokumentation und Business Rules werden regelmäßig aktualisiert. Hersteller sollten vor einer Registrierung stets die aktuelle Systemdokumentation und die für das konkrete Produkt geltenden regulatorischen Anforderungen prüfen.




Related Posts