
EUROPE IT · CONOCIMIENTOS ESPECIALIZADOS DE LA A A LA Z
Glosario UDI, MDR e IVDR: comprender los términos técnicos con claridad
¿Qué significa el término y qué papel desempeña en su proceso de datos?
Este glosario explica identificadores, autoridades, formatos de datos, roles y términos de notificación en el entorno de Unique Device Identification. Las definiciones breves se complementan con distinciones prácticas: Basic UDI-DI no es UDI-DI, un acuse técnico no constituye automáticamente una aceptación y M2M es una vía de transmisión, no un producto independiente de gestión de datos.
Las entradas sirven de orientación técnica. Para las decisiones regulatorias son determinantes los requisitos vigentes de la autoridad competente y el caso de uso concreto. Las páginas de Europe IT ofrecen más detalles sobre cada tarea.
Distinciones buscadas con frecuencia
Basic UDI-DIMaster UDI-DIM2M – Machine-to-MachineValidaciónACK / AcknowledgmentGSP – Global Submission PortalGUDI – Global UDI SAP Add-on
A
ACK / Acknowledgment
Un Acknowledgment es una respuesta electrónica a una presentación. La recepción, el reenvío y el procesamiento técnico pueden confirmarse por separado.
La FAQ actual de la FDA sobre eMDR describe cuatro archivos: ACK1 y ACK2 se refieren al transporte; ACK3 y ACK4 al mismo resultado de procesamiento de eMDR en contenido, en HTML y XML respectivamente. Un ACK de recepción por sí solo no demuestra la aceptación técnica.
Notificación de acontecimientos adversos
Adverse Event Reporting designa la recopilación, evaluación y, cuando procede, notificación de acontecimientos adversos o problemas del producto.
La obligación, el canal y el plazo de notificación dependen del mercado, del producto y del rol. Registrar un producto en una base de datos UDI es una tarea distinta de notificar un incidente.
AIDC – Identificación y captura automática de datos
AIDC designa tecnologías de identificación y captura automática de datos, como la lectura de un código de barras.
En el contexto UDI deben distinguirse el soporte legible por máquina, su contenido de datos y la representación legible para las personas.
AIMDD – Directiva sobre productos sanitarios implantables activos
AIMDD designa la antigua Directiva europea 90/385/CEE sobre productos sanitarios implantables activos.
Para el tratamiento actual de productos que antes cumplían la directiva deben comprobarse las reglas transitorias aplicables del MDR. La abreviatura no es una base de datos actual independiente.
AS2 – Applicability Statement 2
AS2 es un estándar para el intercambio seguro de datos empresariales mediante HTTP. Su especificación se describe en RFC 4130.
El protocolo de transporte no determina automáticamente si la carga útil contiene datos de productos UDI o notificaciones de vigilancia. Un proceso AS2 debe adaptarse al destinatario correspondiente.
AS4 – Applicability Statement 4
AS4 es un perfil basado en ebMS 3.0 para el intercambio de mensajes empresariales.
AS4 no es un formato de Excel ni un nombre de producto. Para conectarse con una autoridad son determinantes el perfil concreto, los permisos y el proceso operativo configurado.
Pista de auditoría
Un audit trail permite rastrear cambios o acciones relevantes junto con su contexto, por ejemplo, usuario, momento y valor anterior y nuevo.
Un registro de cambios no es lo mismo que un acuse de una autoridad. Los eventos disponibles y su conservación dependen del sistema y del proceso.
AusUDID
AusUDID significa Australian Unique Device Identification Database, la base de datos UDI de la TGA australiana.
Una presentación en AusUDID debe distinguirse del etiquetado UDI y del registro ARTG requerido. Las asignaciones relacionadas con el sponsor forman parte del proceso de datos australiano.
Representante autorizado
Denominación inglesa del representante autorizado en el contexto regulatorio correspondiente.
En la legislación europea sobre productos sanitarios se trata de un rol definido de operador económico, no automáticamente de cualquier consultor externo. Véase también Representante autorizado.
B
Basic UDI-DI
La Basic UDI-DI es un identificador regulatorio superior del sistema UDI europeo y una clave de la documentación asociada.
No es la UDI-DI que debe colocarse en cada producto ni un sinónimo intercambiable de Master UDI-DI. La agrupación debe cumplir los criterios aplicables.
Representante autorizado según el MDR
Un representante autorizado asume, sobre la base de un mandato escrito, determinadas tareas para un fabricante establecido fuera de la UE.
Las obligaciones centrales figuran en el artículo 11 del MDR, no en un «capítulo 11». Los productos y tareas incluidos en el mandato deben estar definidos con claridad.
Fuente primaria / requisitos adicionales ↗
WeiterlesenBUDI
En la práctica, BUDI se utiliza como abreviatura de Basic UDI-DI.
Una denominación abreviada de columna debe explicarse en los modelos de datos y en las instrucciones de trabajo. BUDI no es un identificador adicional aparte de Basic UDI-DI.
Bulk Upload
Bulk Upload designa el procesamiento o la presentación agrupada de varios conjuntos de datos.
Bulk describe la cantidad o agrupación, no necesariamente una vía de transporte concreta. Una carga basada en archivos y una transmisión M2M automatizada pueden seguir procesos diferentes.
C
CA – Competent Authority
Competent Authority significa autoridad competente. Desempeña las tareas de supervisión y administración que le asigna el marco jurídico correspondiente.
Una autoridad competente no debe equipararse a un organismo notificado. La evaluación europea de la conformidad tampoco equivale por regla general a una autorización administrativa individual del producto.
CHRN – Swiss Single Registration Number
La CHRN es el número de registro suizo de los operadores económicos en el contexto correspondiente de Swissmedic.
No identifica un único registro de producto ni sustituye a la UDI-DI o a un registro de producto requerido. No deben confundirse la CHRN y la SRN europea.
CND – Classificazione Nazionale dei Dispositivi medici
CND es la nomenclatura italiana de productos sanitarios seleccionada como base de la EMDN europea.
CND y EMDN no son idénticas sin comprobar la versión y el uso. En EUDAMED es relevante la EMDN prevista para ese fin.
Code 128
Code 128 es una simbología lineal de código de barras con alta densidad de datos. GS1-128 es una aplicación del sistema GS1 basada en ella.
Una simbología por sí sola no hace que un código de barras sea conforme con UDI. El identificador, la sintaxis, la calidad de impresión y el uso deben ser coherentes.
CSDT – Plantilla común de expediente de presentación
En el contexto de ASEAN, CSDT designa una estructura común para los expedientes técnicos de presentación de productos sanitarios.
Una plantilla de expediente estructura la documentación regulatoria. No es una UDI-DI ni constituye automáticamente el formato técnico de una base de datos UDI.
D
DataMatrix
DataMatrix es un soporte de datos bidimensional. GS1 DataMatrix utiliza esta simbología conforme a las reglas del sistema GS1.
No todos los DataMatrix contienen datos UDI. Compruebe el contenido codificado y el sistema de la entidad emisora utilizado; la legibilidad también requiere una comprobación independiente.
DIMDI
DIMDI corresponde al antiguo Instituto Alemán de Documentación e Información Médica.
El término aparece en documentación alemana antigua sobre productos sanitarios. Para los trámites actuales deben comprobarse las competencias y servicios vigentes del BfArM.
DI – Device Identifier
DI designa la parte de identificación relacionada con el producto dentro de una UDI. UDI-DI es la denominación desarrollada correspondiente.
Según la entidad emisora, por ejemplo una GTIN puede asumir el papel de una UDI-DI. El DI debe separarse de los datos PI relacionados con la producción.
DM – Direct Marking
Direct Marking significa marcado directo sobre el producto.
DM no es un número concreto como una GTIN. El identificador que debe utilizarse y la necesidad de marcado directo dependen del contexto UDI aplicable.
DPM – Direct Part Marking
Direct Part Marking designa la aplicación directa de una marca en un componente o producto, por ejemplo mediante grabado láser.
Un número de serie grabado no constituye automáticamente un marcado directo UDI completo. El contenido de datos y los requisitos deben comprobarse por separado.
DUNS – Sistema Universal de Numeración de Datos
DUNS designa el sistema utilizado por Dun & Bradstreet para identificar empresas o establecimientos empresariales.
Un número DUNS no es un identificador de producto. Debe comprobarse en los requisitos vigentes del proceso de la autoridad concreta si es necesario.
E
EMDN – European Medical Device Nomenclature
EMDN es la nomenclatura europea de productos sanitarios utilizada para el registro en EUDAMED.
El código describe una categoría técnica de producto, no el producto individual. EMDN no es una UDI-DI ni es automáticamente idéntica a un código GMDN.
eMDR – Notificación electrónica de incidentes de productos sanitarios
eMDR designa la transmisión electrónica de notificaciones de incidentes de productos sanitarios a la FDA estadounidense.
Aquí MDR significa Medical Device Reporting. No se refiere al Medical Device Regulation europeo ni a la presentación de datos de productos UDI en GUDID.
ESG / ESG NextGen
El Electronic Submissions Gateway es un acceso técnico de la FDA para presentaciones electrónicas. La plataforma actual se denomina ESG NextGen.
El gateway es una vía de transmisión hacia las unidades de procesamiento competentes de la FDA; no es la base de datos de productos GUDID ni un sistema de gestión de datos UDI.
EUDAMED – European Database on Medical Devices
EUDAMED es la base de datos europea de productos sanitarios con varios módulos técnicamente diferenciados.
El registro UDI/de productos, el registro de operadores y la vigilancia no son la misma tarea. El estado y el uso de cada módulo deben analizarse por separado.
EURL – EU Reference Laboratory
Un laboratorio de referencia de la UE desempeña tareas definidas en el contexto IVDR, especialmente en relación con determinados IVD de alto riesgo.
Las tareas se describen en el artículo 100 del IVDR. Un laboratorio de referencia no es una entidad emisora de UDI ni un portal de presentación.
Evidence Pack
En esta guía, UDI Evidence Pack designa las evidencias reunidas de una ejecución de presentación.
Puede incluir el estado de los datos, la aprobación, la validación, la transmisión y las respuestas. Aquí el término es una ayuda organizativa, no un formulario oficial uniforme y obligatorio.
F
FDA – Food and Drug Administration
La FDA es la autoridad estadounidense que, entre otras cosas, regula los productos sanitarios.
Las tareas UDI/GUDID y las notificaciones de vigilancia mediante eMDR utilizan datos y procesos diferentes. Por ello, el nombre de una autoridad por sí solo no describe el alcance concreto de una presentación.
FSCA – Field Safety Corrective Action
FSCA designa una acción correctiva de seguridad en campo para reducir un riesgo relacionado con el producto.
Una FSCA, una notificación de incidente y la información a los usuarios son procesos relacionados, pero distintos. En el contexto de la UE son determinantes el MDR y el IVDR.
FSN – Field Safety Notice
Una Field Safety Notice es la información de seguridad dirigida a clientes o usuarios en relación con una FSCA.
Explica, por ejemplo, los productos afectados, el problema y las medidas necesarias. Una lista interna de errores o una comunicación ordinaria de cambios de producto no es automáticamente una FSN.
G
RGPD / GDPR – Reglamento General de Protección de Datos
RGPD es la sigla habitual en español del Reglamento General de Protección de Datos de la UE; GDPR es su abreviatura inglesa.
En el proceso de datos, la información personal debe distinguirse de los datos maestros del producto. Especialmente en casos de vigilancia, la transmisión técnica no debe planificarse sin un concepto de protección de datos y permisos.
GDSN – Global Data Synchronisation Network
GDSN es la red para sincronizar datos maestros de productos en el sistema GS1.
El intercambio de datos maestros con socios comerciales no es automáticamente una presentación regulatoria UDI. El sistema de destino, el alcance de campos y el proceso del receptor deben aclararse por separado.
GHTF – Global Harmonization Task Force
La GHTF fue un foro de autoridades de productos sanitarios y representantes de la industria para armonizar los enfoques regulatorios.
Sus documentos siguen siendo relevantes como fundamentos históricos. El IMDRF se basa en ese trabajo; la GHTF y el IMDRF no deben presentarse como la misma organización actual.
GMDN – Global Medical Device Nomenclature
GMDN es una nomenclatura internacional para describir grupos de productos sanitarios.
Un término GMDN es una clasificación o descripción, no un identificador de dispositivo individual. Se utiliza, entre otros, en el contexto FDA/GUDID.
GS1
GS1 desarrolla y administra estándares para identificación, captura de datos e intercambio de datos.
En el proceso UDI son decisivos los identificadores y soportes de datos utilizados en concreto. Un registro GTIN, un código de barras y una presentación ante una autoridad siguen siendo componentes diferentes.
GTIN – Global Trade Item Number
La GTIN identifica una unidad comercial en el sistema GS1 y puede utilizarse como UDI-DI en el contexto UDI adecuado.
Una GTIN no es un número de lote. Al mantener los datos deben tenerse en cuenta los distintos niveles de embalaje y las reglas de identificación.
GUDID – Global Unique Device Identification Database
GUDID es la base de datos de productos UDI administrada por la FDA.
La base de datos contiene información de productos relacionada con DI. No es la base electrónica de notificación de casos para eMDR; el acceso, los campos de datos y la presentación deben tratarse por separado.
GUDI – Global UDI SAP Add-on
GUDI es la solución de Europe IT para la gestión de datos UDI y la transmisión a autoridades en el entorno SAP.
El cliente mantiene sus datos UDI e inicia la transmisión desde GUDI. M2M es la vía técnica de transmisión, no la funcionalidad completa de la solución.
GSP – Global Submission Portal
GSP es la solución de Europe IT para importaciones estructuradas de datos, validación y procesos de presentación.
El cliente carga la plantilla de Excel adecuada y cumplimentada e inicia la transmisión tras una validación satisfactoria. Para EUDAMED se utiliza M2M / Data Exchange.
H
Distribuidor según el MDR
Un distribuidor comercializa un producto en la cadena de suministro sin ser fabricante ni importador.
Las obligaciones generales del distribuidor figuran en el artículo 14 del MDR. Un distribuidor no se convierte automáticamente en fabricante o responsable de la emisión UDI solo por vender el producto.
Fuente primaria / requisitos adicionales ↗
WeiterlesenFabricante según el MDR
En el contexto del MDR, fabricante es la persona u organización que fabrica o manda fabricar un producto y lo comercializa con su propio nombre o marca.
El artículo 10 contiene obligaciones centrales del fabricante. La producción externalizada o la transmisión externa de datos no trasladan automáticamente este rol al proveedor de servicios.
Fuente primaria / requisitos adicionales ↗
WeiterlesenHIBC – Health Industry Bar Code
HIBC designa un sistema de identificación y etiquetado del sector sanitario. HIBCC es la organización que lo respalda.
HIBC no es la denominación de un único número para todos los productos. Para UDI deben observarse las reglas y formatos adecuados del sistema.
HIPAA – Health Insurance Portability and Accountability Act
HIPAA es una ley estadounidense cuyo marco normativo incluye la protección de determinada información sanitaria.
La aplicabilidad depende, entre otros factores, de las organizaciones y los datos afectados. Un archivo ordinario de producto UDI no es automáticamente un caso HIPAA solo por estar relacionado con MedTech.
HL7 – Health Level Seven
HL7 designa una organización y una familia de estándares para el intercambio electrónico de información sanitaria.
En el contexto de una presentación debe indicarse el estándar concreto: HL7 SPL para información de productos y HL7 ICSR para informes de casos no son intercambiables.
Fuente primaria / requisitos adicionales ↗
WeiterlesenHRI – Human Readable Interpretation
HRI es la representación legible para las personas de la información codificada en el soporte de datos.
HRI complementa la representación legible por máquina. No debe equipararse a cualquier texto adicional en claro de una etiqueta.
I
ICCBBA
ICCBBA administra y desarrolla el estándar ISBT-128 para identificar y etiquetar productos médicos de origen humano.
En el contexto UDI, la organización también es relevante como entidad emisora. El formato que debe utilizarse depende del producto y de las reglas aplicables.
ICSR – Individual Case Safety Report
ICSR designa un informe estructurado de seguridad de un caso individual.
El estándar electrónico exacto depende del contexto de notificación. Un ICSR de FDA-eMDR no es automáticamente un informe de medicamento conforme a ICH E2B ni HL7 SPL para GUDID.
IFA – Centro de información sobre especialidades farmacéuticas
IFA proporciona, entre otras cosas, un sistema de etiquetado que puede utilizarse para UDI.
PZN, PPN y Basic UDI-DI son conceptos de identificación distintos. El sistema IFA y su aplicación UDI concreta deben implementarse conforme a las especificaciones.
IMDRF – International Medical Device Regulators Forum
El IMDRF es un foro internacional de autoridades de productos sanitarios para promover la armonización y la convergencia regulatorias.
Se basa en el trabajo de la GHTF. Un documento del IMDRF no es automáticamente vinculante sin cambios en todos los mercados de destino.
Importador según el MDR
En el contexto del MDR, un importador introduce en el mercado de la Unión un producto procedente de un tercer país.
El artículo 13 describe las obligaciones generales. Importador, distribuidor y representante autorizado son roles distintos, aunque una empresa pueda asumir varias tareas.
Fuente primaria / requisitos adicionales ↗
WeiterlesenIssuing Agency / Issuing Entity
Una entidad emisora UDI opera un sistema para asignar identificadores UDI.
El reconocimiento y los formatos permitidos deben comprobarse según el mercado. La entidad emisora no es la base de datos de productos ni presenta automáticamente los datos en nombre del fabricante.
IVD – Producto sanitario para diagnóstico in vitro
Un IVD es un producto sanitario destinado a examinar, fuera del cuerpo, muestras procedentes del cuerpo humano con un fin previsto de información médica.
En el contexto europeo, los IVD se rigen por el IVDR. Las clases de riesgo A a D no deben confundirse con las clases del MDR.
IVDD – Directiva sobre productos sanitarios para diagnóstico in vitro
IVDD designa la antigua Directiva 98/79/CE sobre productos de diagnóstico in vitro.
En productos antiguos, el contexto de la directiva puede seguir siendo relevante dentro de las disposiciones transitorias vigentes. Para nuevas decisiones deben comprobarse los requisitos actuales del IVDR y las condiciones transitorias.
IVDR – Reglamento sobre productos sanitarios para diagnóstico in vitro
IVDR designa el Reglamento (UE) 2017/746 sobre productos sanitarios para diagnóstico in vitro.
La entrada en vigor, el inicio de la aplicación y los distintos plazos transitorios son momentos diferentes. Por ello, un solo año no explica por completo el estado regulatorio de un producto.
IOL – Lente intraocular
Una lente intraocular es una lente que se implanta en el ojo.
Una IOL y una lente de contacto no son lo mismo. Las reglas de un grupo concreto de productos ópticos no deben trasladarse a otro grupo solo por la similitud de los términos.
J
JSON – JavaScript Object Notation
JSON es un formato basado en texto para representar e intercambiar datos estructurados.
Un archivo JSON no dice nada por sí solo sobre la corrección técnica o una posible aceptación por la autoridad. Siguen siendo necesarios el modelo de datos, el contrato de interfaz y la validación.
K
Kit según el IVDR
En el contexto del IVDR, un kit es un grupo de componentes embalados conjuntamente para un examen in vitro concreto o parte de él.
El término del artículo 2 del IVDR no debe equipararse sin comprobarlo a una unidad de tratamiento del MDR o a un FDA Convenience Kit.
Kit / Convenience Kit en el contexto de la FDA
La FDA utiliza Convenience Kit para una combinación determinada de distintos productos sanitarios que se ponen a disposición conjunta del usuario.
No toda combinación de productos es automáticamente un Convenience Kit en el contexto UDI. La definición y las condiciones de uso de la FDA deben comprobarse por separado.
Ensayo clínico
Un ensayo clínico estudia sistemáticamente la seguridad o el rendimiento de un producto sanitario con la participación de sujetos humanos.
Es una tarea distinta de la validación de datos UDI. En el marco jurídico europeo son relevantes, entre otras, las disposiciones del capítulo VI del MDR.
L
Condiciones de almacenamiento y manipulación
Estos datos describen las condiciones en las que debe almacenarse, transportarse o manipularse un producto.
En el modelo de datos UDI, el tipo, la unidad, los límites y el texto libre pueden formar campos separados. Los datos deben coincidir con la documentación del producto.
Latex
El látex o látex de caucho natural puede ser relevante como indicación de material y en relación con riesgos de alergia.
Si una indicación es necesaria en el etiquetado o en la base de datos, y cómo debe hacerse, depende del material, del producto y del mercado de destino. No debe tratarse de forma general cada producto sanitario como si contuviera látex o estuviera sujeto a la misma obligación de declaración.
Legacy Device
En el contexto de la UE, un Legacy Device es un producto que todavía se comercializa con base en la legislación anterior de directivas conforme a las disposiciones transitorias pertinentes.
No se trata simplemente de cualquier producto antiguo. En EUDAMED pueden aplicarse a los Legacy Devices conceptos especiales de identificación como EUDAMED DI y EUDAMED ID.
Legislation / Legislación
Legislation designa el marco jurídico de un área temática.
En el entorno europeo de productos sanitarios son relevantes, en particular, el MDR y el IVDR y, cuando proceda, las directivas anteriores y las disposiciones transitorias. Una guía de autoridad, una ley y una especificación técnica son tipos de documentos diferentes.
M
Master UDI-DI
La Master UDI-DI es un concepto especial de asignación UDI para determinados productos altamente individualizados, entre ellos lentes de contacto y ciertos productos de gafas.
No es un identificador superior general para cualquier cartera de productos ni equivale a Basic UDI-DI. El alcance del producto y su introducción se rigen por las normas de la UE correspondientes.
MDCG – Medical Device Coordination Group
La MDCG es el grupo de coordinación de productos sanitarios del marco regulatorio europeo.
Sus orientaciones apoyan una aplicación uniforme. Una guía de la MDCG debe distinguirse del reglamento en el que se basa; son relevantes la versión del documento y su ámbito de aplicación.
MDD – Medical Devices Directive
MDD designa la antigua Directiva europea 93/42/CEE sobre productos sanitarios.
El término sigue siendo relevante en contextos Legacy y transitorios. Una referencia antigua a la MDD no debe utilizarse como prueba general de la conformidad actual con el MDR.
MDR – Medical Device Regulation
En el contexto europeo, MDR designa el Reglamento (UE) 2017/745 sobre productos sanitarios.
En documentos estadounidenses, MDR puede significar Medical Device Reporting. Por tanto, la misma abreviatura representa tareas regulatorias diferentes.
MDSAP – Programa de auditoría única de productos sanitarios
MDSAP permite auditar a un fabricante de productos sanitarios conforme a los requisitos pertinentes de varias autoridades reguladoras participantes.
El programa no sustituye automáticamente ningún registro de producto ni obligación regulatoria. El alcance y los roles de las autoridades participantes deben comprobarse en la documentación vigente del programa.
MIR – Manufacturer Incident Report
En el contexto europeo de vigilancia, un MIR sirve para que el fabricante notifique estructuradamente un incidente grave.
Una notificación MIR no es un registro de producto UDI. La evaluación del caso, el canal de notificación competente y la transmisión de datos deben distinguirse.
M2M – Machine-to-Machine
M2M designa el intercambio técnico de datos entre sistemas.
En Europe IT, GSP y GUDI pueden utilizar la vía M2M en el proceso de la autoridad correspondiente. Las soluciones, la fuente de datos y el modelo operativo deben distinguirse; M2M no es automáticamente un proyecto individual de interfaz para el cliente.
MTR – Manufacturer’s Trend Report
Un informe de tendencias se refiere a un cambio relevante en la frecuencia o gravedad de determinados eventos conforme al marco de vigilancia correspondiente.
Debe distinguirse de una notificación de incidente individual. Los criterios de notificación se derivan del MDR o del IVDR y no deben reducirse a cualquier cambio numérico.
N
NANDO
NANDO designa el sistema europeo de información sobre organismos notificados y su alcance de designación correspondiente.
NANDO no es un organismo notificado como una entidad de certificación. Al elegir un organismo deben comprobarse su designación concreta y los ámbitos de producto cubiertos.
NDC – National Drug Code
NDC es un identificador estadounidense del ámbito farmacéutico.
No es una UDI-DI para productos sanitarios. No deben equipararse los identificadores de medicamentos y de productos sanitarios solo porque ambos aparezcan en procesos de la FDA.
Notified Body / Organismo notificado
Un organismo notificado es una organización designada para determinadas tareas de evaluación de la conformidad.
Su ámbito de actividad está limitado a la designación correspondiente. No es la autoridad de supervisión competente, una entidad emisora de UDI ni una plataforma de presentación.
O
OCR – Optical Character Recognition
OCR designa el reconocimiento automático de texto en imágenes o documentos escaneados.
En las etiquetas, OCR puede ayudar a capturar texto en claro. No sustituye la decodificación de un código de barras ni la comprobación técnica de los datos leídos.
Owner / Operator
Owner/Operator designa, en el contexto del registro de la FDA, al propietario o explotador de un establecimiento.
Este rol organizativo no debe equipararse sin comprobarlo al UDI Labeler. El Labeler responsable de UDI se determina conforme a las reglas aplicables de la FDA.
Off-label use
Off-label use designa un uso fuera de la aplicación prevista por el fabricante o establecida en el marco regulatorio correspondiente.
El término no debe confundirse con un cambio del registro UDI publicado. Las cuestiones sobre el uso concreto requieren una evaluación técnica y regulatoria propia.
OEM – Original Equipment Manufacturer
OEM designa a un fabricante de equipos originales, por ejemplo un productor de componentes o productos ofrecidos bajo otra marca.
La denominación comercial por sí sola no decide quién es el fabricante desde el punto de vista regulatorio. Este rol se deriva del contexto concreto del producto y de su comercialización.
Obsolescence Management
Obsolescence Management aborda los riesgos derivados de componentes, materiales y tecnologías que dejan de fabricarse o ya no están disponibles.
No es un sinónimo general de Regulatory Compliance. Los cambios pueden requerir evaluar sus efectos sobre los datos del producto, el etiquetado y los identificadores.
P
PPN – Pharmacy Product Number
Pharmacy Product Number es un identificador del sistema IFA que puede integrar, entre otros, sistemas nacionales de números de artículo.
La PPN y una PZN nacional no son idénticas. Para la aplicación UDI deben observarse la estructura, asignación y codificación conforme a la especificación IFA adecuada.
PI – Production Identifier
PI designa los componentes de una UDI relacionados con la producción, como lote, número de serie, fecha de fabricación o caducidad, cuando proceda.
Deben distinguirse los tipos de PI del registro de datos maestros y los valores PI concretos del producto. No todas las bases de datos UDI almacenan los valores de cada unidad producida.
PRA-Code – Product Registration Agency Code
El código PRA es un componente del concepto de identificación de IFA para distinguir sistemas de numeración.
Por sí solo no es la Pharmacy Product Number completa. Para su formación concreta y la lógica del dígito de control debe utilizarse la especificación IFA.
Fuente primaria / requisitos adicionales ↗
Procedure Pack / Unidad de tratamiento
En el contexto del MDR, una unidad de tratamiento designa productos embalados y comercializados conjuntamente para un fin médico concreto.
El término debe distinguirse de un kit IVDR y de cualquier nivel de embalaje. El modelo de datos y las responsabilidades deben corresponder al tipo de combinación.
PSR – Periodic Summary Report
Un PSR es un informe periódico resumido sobre determinados incidentes similares.
No sustituye libremente a las notificaciones individuales. En el contexto europeo de vigilancia, el procedimiento requiere coordinarse con la autoridad competente.
PSRP – PSR Periodic Analysis Update
En el contexto de vigilancia de EUDAMED, PSRP designa una actualización periódica del análisis de un PSR existente.
El área de ayuda de la autoridad describe la conexión con un PSR activo. La disponibilidad de una guía técnica no demuestra por sí sola que un módulo pueda utilizarse en producción.
PSUR – Periodic Safety Update Report
Un PSUR resume información de seguridad procedente de la vigilancia poscomercialización.
No deben mezclarse las clases: en el MDR, el contexto PSUR afecta especialmente a IIa, IIb y III; en el IVDR, a las clases C y D. Los detalles sobre alcance y actualización deben comprobarse por separado.
PZN – número farmacéutico central
La PZN es un identificador alemán de artículos del ámbito farmacéutico y de los productos habituales de farmacia.
Una PZN no es automáticamente el mismo identificador que una PPN o una UDI-DI. Las relaciones deben representarse claramente en el sistema de codificación utilizado.
Q
QMS – Sistema de gestión de la calidad
Un sistema de gestión de la calidad organiza procesos, responsabilidades y evidencias para cumplir los requisitos de calidad.
El mantenimiento de datos UDI puede integrarse en el QMS. Sin embargo, un producto de software o una plantilla cumplimentada por sí solos no constituyen un sistema completo de gestión de la calidad.
QM – Gestión de la calidad
La gestión de la calidad comprende la dirección, planificación, control y mejora de actividades orientadas a la calidad.
En el proceso UDI esto incluye, por ejemplo, responsabilidades, calidad de datos y procesos de corrección. QM es más amplio que una única comprobación técnica de validación.
Código QR
Un código QR es un soporte de datos bidimensional que puede codificar, por ejemplo, texto o una URL.
Un código QR no es automáticamente un soporte de datos UDI ni es lo mismo que un DataMatrix. El uso permitido y la sintaxis deben adecuarse a la finalidad.
QS / QSR / QMSR
QS significa generalmente Quality System. En el contexto de productos sanitarios de la FDA debe distinguirse entre la antigua Quality System Regulation y la QMSR actual.
La FDA-QMSR es aplicable desde el 2 de febrero de 2026. Las referencias antiguas al estado normativo anterior de QS no deben adoptarse como requisitos actuales sin cambios.
R
REST – Representational State Transfer
REST es un estilo arquitectónico para sistemas distribuidos e interfaces web.
REST no es un formato de autoridad como HL7 SPL ni demuestra que GUDID acepte cualquier llamada REST. Una API interna y el canal posterior de la autoridad pueden tener tareas técnicas diferentes.
RFID – Radio-Frequency Identification
RFID permite identificar mediante radiofrecuencia entre un transpondedor y un lector.
RFID y los códigos de barras ópticos son tecnologías de captura diferentes. La idoneidad de un soporte concreto para el caso de uso UDI previsto debe comprobarse independientemente del método de radiofrecuencia.
Resubmission
Resubmission designa una nueva presentación, por ejemplo después de corregir una respuesta.
La nueva ejecución debe documentarse con el estado de datos modificado y la referencia al resultado original. En caso de errores de datos de GSP/GUDI, la corrección técnica sigue siendo responsabilidad del cliente.
S
SOX – Sarbanes-Oxley Act
SOX designa un marco jurídico estadounidense para la información empresarial y financiera.
SOX no es un reglamento UDI. Los requisitos de control financiero no deben calificarse de forma general como obligaciones regulatorias para cualquier software UDI.
Versión de software
La versión de software identifica un estado de desarrollo o de entrega del software.
En el software como producto sanitario, los cambios pueden afectar a la UDI-DI o a la UDI-PI. No todo software comercial es automáticamente un producto sanitario; deben comprobarse las reglas UDI aplicables.
Fuente primaria / requisitos adicionales ↗
WeiterlesenProducto a medida / Custom-Made Device
Un producto a medida se fabrica para las condiciones y necesidades individuales de un paciente concreto conforme a una prescripción escrita correspondiente.
No todo producto en serie adaptado se convierte por ello en un producto a medida. Son decisivos el tipo de producto y la definición regulatoria, no solo la tecnología de fabricación.
Special Device Type
Special Device Type es una clasificación específica del modelo de datos para tipos de productos especiales.
Los valores disponibles y su significado dependen del contexto regulatorio y del sistema de destino. Una lista de selección no sustituye la evaluación técnica del producto.
WeiterlesenSRN – Single Registration Number
La SRN es un identificador de registro de operadores económicos en el contexto europeo de EUDAMED.
No es una UDI-DI ni una Basic UDI-DI. En una presentación, el identificador del operador y los identificadores de producto deben asignarse a los campos correctos.
Estéril
Estéril designa el estado de ausencia de microorganismos capaces de reproducirse dentro del concepto de esterilidad aplicable.
En el registro de producto deben distinguirse, por ejemplo, el suministro estéril y la esterilización antes del uso. Una simple indicación de datos no demuestra la validación del proceso de esterilización.
swissdamed
swissdamed es la base de datos suiza de operadores económicos y productos sanitarios gestionada por Swissmedic.
Está inspirada en EUDAMED, pero es un sistema independiente. Un registro existente en EUDAMED no significa automáticamente que se haya completado el registro suizo del producto.
Submission
Submission designa la presentación de información a una autoridad u otro sistema de destino.
La preparación de datos, la validación, la transmisión y el resultado del procesamiento son pasos separados. Una precomprobación satisfactoria todavía no es una aceptación confirmada por la autoridad.
T
TGA – Therapeutic Goods Administration
La TGA es la autoridad reguladora australiana de productos terapéuticos, incluidos los productos sanitarios.
Para los datos de productos UDI administra AusUDID. En las descripciones de proyectos deben nombrarse por separado la autoridad, la base de datos UDI y la tarea regulatoria concreta.
Third Party / Tercero
Una Third Party es un participante externo que asume determinadas tareas en el proceso acordado.
Europe IT puede apoyar como proveedor el proceso técnico de transmisión UDI. Encargar el trabajo a un tercero no lo convierte automáticamente en fabricante legal, sponsor o titular de toda la responsabilidad técnica.
Type of Multi-Component Device
Este término designa una clasificación específica del modelo de datos para productos de varios componentes.
La selección depende de la combinación del producto, del contexto MDR/IVDR y del sistema de destino. Un producto de varios componentes no es por ello simplemente cualquier embalaje de varios artículos.
WeiterlesenU
UDI – Unique Device Identification
UDI designa un sistema para la identificación inequívoca de productos sanitarios.
La UDI consta, cuando procede, de una parte relacionada con el producto y otra relacionada con la producción. El etiquetado, los datos maestros internos y los datos para la autoridad deben ser coherentes, pero siguen siendo tareas distintas.
UDI-DI y Basic UDI-DI
UDI-DI y Basic UDI-DI desempeñan roles diferentes en el modelo de datos europeo: identificador del producto y agrupación regulatoria superior.
Varias UDI-DI pueden asignarse a una Basic UDI-DI adecuada. La ilustración existente siguiente muestra este principio, pero no es una especificación completa ni una plantilla válida de numeración.
Fuente primaria / requisitos adicionales ↗
Página temática de Europe IT →
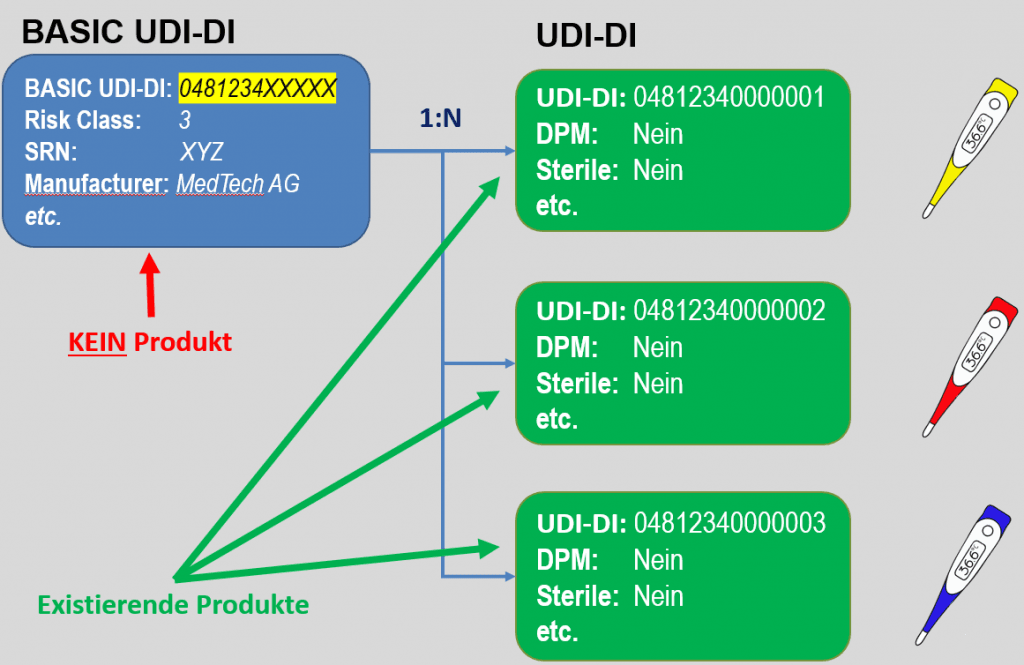
EUDAMED BASIC-UDI and UDI-DI
Ilustración existente de Europe IT: asignación esquemática, sin comprobación de los identificadores de ejemplo mostrados. Basic UDI-DI y registro de producto siguen separados.
Unit of Use DI
Una Unit of Use DI identifica la unidad de uso en el contexto UDI correspondiente, especialmente cuando no cada unidad de uso individual lleva su propio soporte UDI.
Puede ser relevante, por ejemplo, en un envase con varias unidades. Su función debe distinguirse del identificador del embalaje y del número de serie relacionado con la producción.
V
Validación
La validación debe explicarse en el contexto correspondiente. La validación de datos UDI comprueba los datos frente a las reglas y estructuras representadas en el proceso.
Esto no es automáticamente lo mismo que validar un software para su uso previsto. Además, una comprobación de datos sin errores no constituye una aprobación regulatoria completa del producto.
Vigilancia
En el contexto de productos sanitarios, vigilancia designa el sistema para tramitar y notificar incidentes y medidas relevantes para la seguridad.
Forma parte de la gestión de la seguridad del producto después de su comercialización, pero no debe equipararse a todas las actividades de vigilancia del mercado ni a un registro UDI.
Verificación
La verificación comprueba si se cumplen los requisitos establecidos.
En el proceso de datos o etiquetado pueden comprobarse, por ejemplo, reglas de campos, contenido del código de barras o legibilidad. Deben nombrarse el objeto y los criterios de comprobación; la palabra por sí sola no describe una evaluación completa de conformidad.
Producción de gran volumen
La producción de gran volumen designa la fabricación de grandes cantidades.
Una gran cantidad de unidades no implica automáticamente un gran número de UDI-DI diferentes. Al planificar el proceso no deben confundirse las cantidades, las variantes de producto y los registros destinados a la autoridad.
Vendedor
Vendedor es una denominación comercial general.
Las obligaciones regulatorias dependen del rol real, por ejemplo fabricante, importador o distribuidor. Por ello, no todo vendedor debe asignar personalmente nuevos identificadores UDI.
VDP – Variable Data Printing
Variable Data Printing es la impresión de contenidos variables dentro de un proceso de impresión, por ejemplo lote o número de serie en etiquetas.
Los datos estáticos del producto y los datos variables de producción deben combinarse correctamente. La función de impresión, el contenido de datos y la comprobación del etiquetado son tareas separadas.
W
Advertencias
Las advertencias y precauciones informan sobre riesgos relevantes y el uso seguro de un producto.
La información del etiquetado, las instrucciones de uso y los datos del producto deben corresponder al producto previsto. Los textos de advertencia genéricos no sustituyen la documentación real del producto.
WebTrader
WebTrader designa la antigua interfaz web de la FDA para presentaciones electrónicas.
Según la FDA, el 14 de abril de 2025 fue sustituida por el Unified Submission Portal de ESG NextGen. Por ello, las antiguas instrucciones de WebTrader no son sin cambios manuales de uso actuales.
WHO – World Health Organization
La Organización Mundial de la Salud es la organización sanitaria de las Naciones Unidas.
Publica, entre otras cosas, información sanitaria internacional y directrices. Una publicación de la OMS no es automáticamente un requisito nacional para una presentación UDI.
X
XML – Extensible Markup Language
XML es un lenguaje de marcado para la representación estructurada de datos.
La generación de XML, la comprobación del esquema y la transmisión son tareas diferentes. Un archivo puede ser formalmente XML y aun así no corresponder al formato requerido por la autoridad.
XSD – XML Schema Definition
Un XSD describe las estructuras y los tipos de datos permitidos de un documento XML.
Una comprobación XSD satisfactoria no demuestra que se cumplan todas las dependencias técnicas, permisos o reglas de la autoridad. La validación del esquema y la validación de negocio deben considerarse por separado.
Y
Yes / No – valores de datos controlados
Yes y No son valores de selección habituales en conjuntos de datos estructurados.
Si una plantilla o interfaz exige determinados códigos, no pueden sustituirse arbitrariamente por «Sí», «No», «1» o texto libre. Lo determinante es la lista de códigos concreta, no el lenguaje cotidiano.
Z
ZIP
ZIP es un formato de archivo para agrupar archivos de forma comprimida.
Un archivo ZIP no es automáticamente un Evidence Pack completo. El contenido, la asignación al estado de datos y a la presentación, y el almacenamiento controlado siguen siendo tareas separadas.
Número de autorización
Un número de autorización o registro remite a un trámite o entrada en el sistema regulatorio correspondiente.
No forma automáticamente parte de una UDI ni equivale a una UDI-DI. El modelo de datos debe representar por separado el identificador del producto y la referencia regulatoria.
Certificación
La certificación designa la confirmación de determinados requisitos por una entidad competente para ello y dentro del alcance establecido.
Un certificado se aplica a su objeto y ámbito concretos. Una transmisión UDI o un estado técnico de aceptación no es una certificación general del producto o de la empresa.
SSCP – Summary of Safety and Clinical Performance
La SSCP es un resumen de la seguridad y el rendimiento clínico en el contexto del MDR.
El artículo 32 regula su ámbito de aplicación y contenido. No es necesaria del mismo modo para cualquier producto sanitario ni es lo mismo que un PSUR.
Autoridades competentes
Las autoridades competentes desempeñan las tareas relativas a productos sanitarios establecidas en el marco jurídico correspondiente.
La autoridad, el organismo notificado, la entidad emisora de UDI y el proveedor técnico no deben presentarse como roles intercambiables. Véanse también CA y Notified Body.
Finalidad prevista
La finalidad prevista describe el uso de un producto previsto por el fabricante.
Es esencial para la clasificación regulatoria y muchas decisiones de datos. Por ello, los cambios en la información publicitaria, el etiquetado o las instrucciones de uso también deben evaluarse en su contexto técnico.
Del término al siguiente paso de trabajo
Guía UDI · Transmisión de datos UDI · Evidencias de presentación · Plantear una pregunta UDI
Los términos explican la relación. Si un requisito concreto se aplica a su producto o a su organización debe determinarse según el mercado de destino, su rol y la documentación vigente.
Comprobación editorial de fuentes: 4 de septiembre de 2026. Definiciones breves y clasificación basadas en el glosario existente de Europe IT, complementadas y corregidas con fuentes primarias. Los marcos normativos enlazados y los paquetes de descarga no se implementaron ni probaron funcionalmente por completo.