Registro UDI en 2026: plazos y aplicación práctica
Para determinados productos que ya se comercializaban, el plazo transitorio de EUDAMED vence el 28 de noviembre de 2026; en Suiza, el periodo transitorio general de swissdamed termina el 31 de diciembre de 2026. Qué deben saber fabricantes, representantes autorizados y equipos UDI sobre plazos, responsabilidades y métodos de transmisión.
Dos mercados, plazos diferentes y ninguna sincronización directa entre autoridades: en 2026, el registro UDI exige a los fabricantes de productos sanitarios y de diagnóstico in vitro mucho más que una carga puntual de datos. Son esenciales los datos correctos, unas responsabilidades claras, un método de envío adecuado y la verificación de los resultados efectivos del registro.
Los requisitos afectan tanto a Asuntos Regulatorios como a Calidad, gestión de datos de producto, TI y Ventas. Si los datos se recopilan a última hora, la falta de vínculos entre agentes económicos, los registros UDI incompletos o los errores técnicos de importación pueden retrasar el proceso. Una preparación estructurada ayuda a identificar con antelación los riesgos regulatorios y técnicos.
¿Qué plazos de EUDAMED y swissdamed se aplican en 2026?
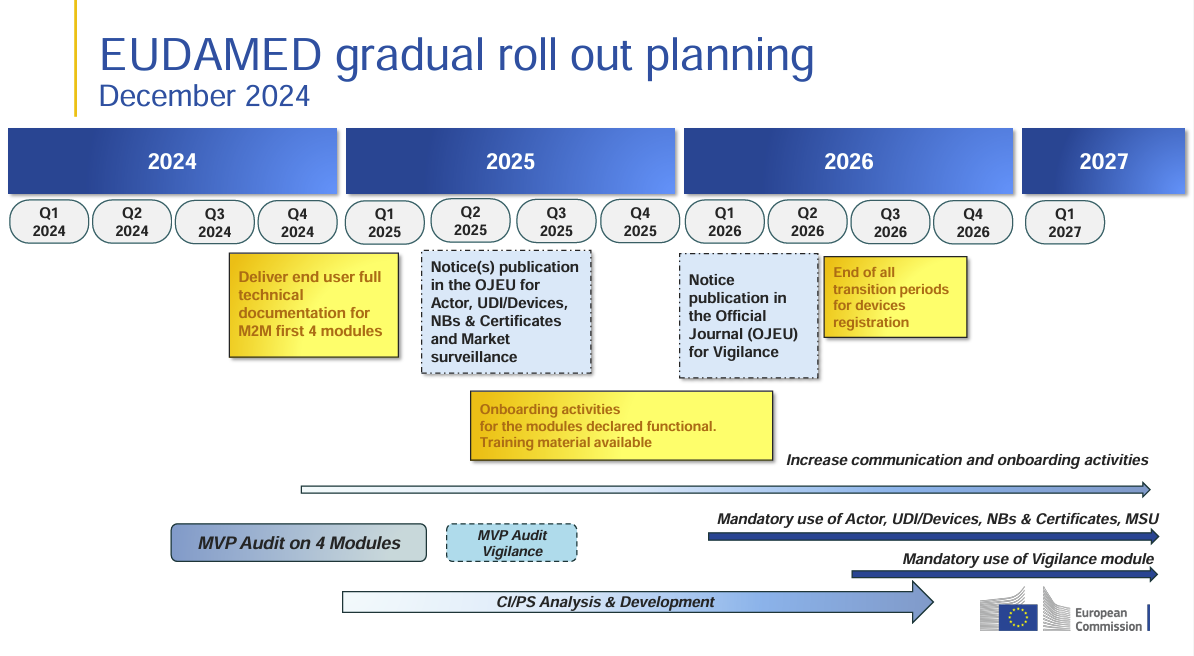
Desde el 28 de mayo de 2026 es obligatorio utilizar los cuatro primeros módulos de EUDAMED, incluido el módulo UDI/Device Registration. Para los nuevos productos sujetos a la obligación vigente desde esa fecha, el registro debe completarse, por regla general, antes de la primera puesta en el mercado de la UE.
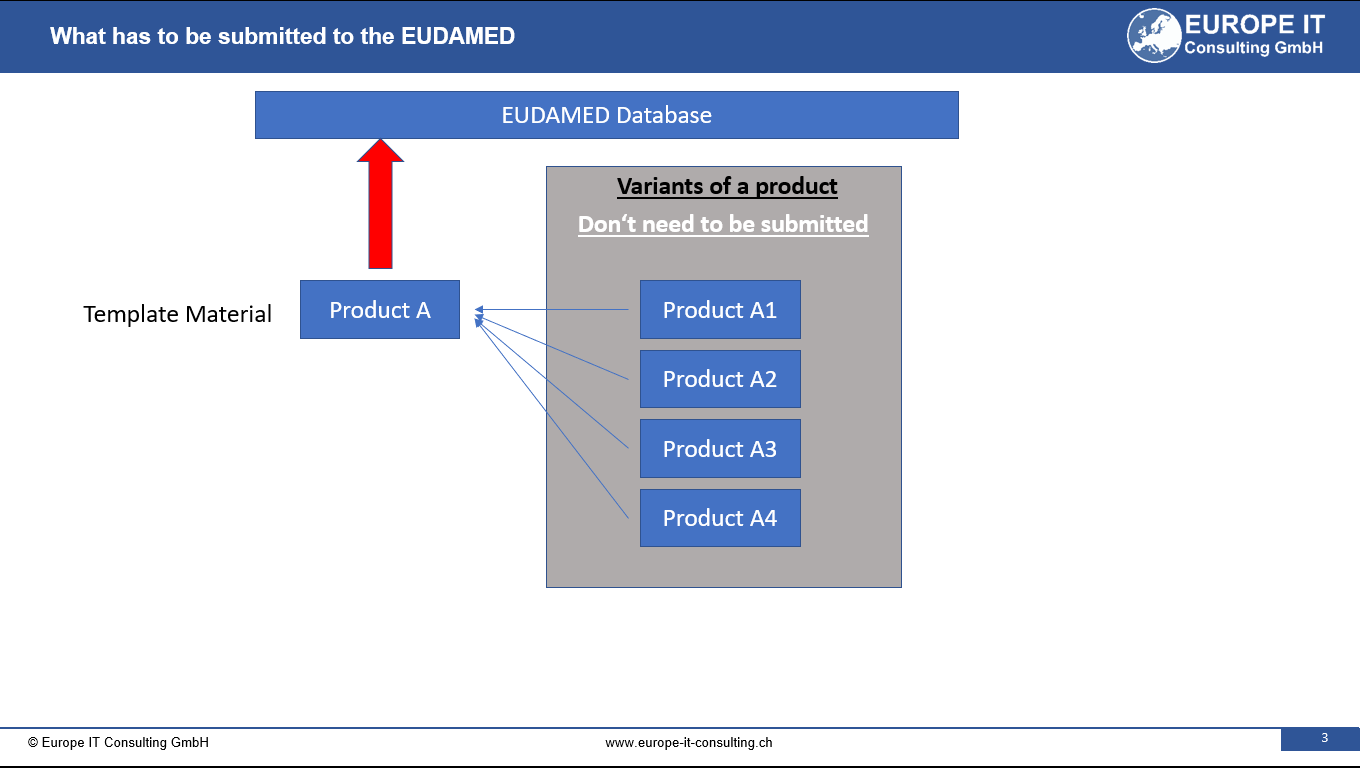
Existe un régimen transitorio para determinados productos cuyas unidades ya se habían introducido en el mercado antes del 28 de mayo de 2026 y de los que se seguirán poniendo unidades en el mercado de la UE. En esos supuestos, el plazo de registro vence el 28 de noviembre de 2026. La aplicación concreta depende, entre otros factores, del régimen regulatorio del producto y de la fecha de su puesta en el mercado. Sigue siendo relevante distinguir entre Regulation Devices y Legacy Devices.
En Suiza, el registro en swissdamed de los productos sanitarios y de diagnóstico in vitro afectados, así como de los sistemas y conjuntos para procedimientos, es obligatorio desde el 1 de julio de 2026. El periodo transitorio general termina el 31 de diciembre de 2026. Determinados casos de vigilancia exigen un registro inmediato antes de esa fecha. Por tanto, las situaciones especiales deben examinarse por separado.
| Aspecto | EUDAMED (UE) | swissdamed (Suiza) |
|---|---|---|
| Uso obligatorio | Módulo UDI/Device desde el 28/05/2026 | Registro de productos desde el 01/07/2026 |
| Plazo transitorio importante | 28/11/2026 para determinados productos existentes | 31/12/2026 como plazo transitorio general |
| Responsable del registro | Generalmente, el fabricante | Fabricantes suizos, personas que agrupan sistemas o conjuntos para procedimientos y representantes autorizados para los productos incluidos en sus mandatos |
| Envío de datos | Introducción manual, intercambio estructurado y M2M, según el procedimiento | Editor en línea, carga XML o M2M mediante REST/JSON |
| Importación automática desde la base de datos de la UE | — | No: es necesario un envío independiente a swissdamed |
Este cuadro simplifica la normativa. Es necesario evaluar cada caso según la clase del producto, su condición MDR/IVDR, el papel del agente económico y las disposiciones especiales. Más información: Incumplimiento de un plazo de EUDAMED: posibles consecuencias.
¿Quién es responsable del registro de productos?
En la UE, la responsabilidad del registro del producto recae, por regla general, en el fabricante. Esta obligación debe distinguirse del registro de agentes económicos y del apoyo técnico o regulatorio de terceros. Un proveedor de servicios puede preparar y transmitir datos, pero esto no transfiere automáticamente la responsabilidad legal del agente económico obligado.
Para swissdamed, Swissmedic señala especialmente a los fabricantes suizos, las personas que agrupan sistemas y conjuntos para procedimientos y los representantes autorizados suizos para los productos de sus mandatos. Para enviar registros correctamente deben tenerse en cuenta las inscripciones de los agentes económicos y las relaciones de mandato correspondientes.
Los importadores no registran por sí mismos los productos en swissdamed. En su lugar, vinculan su registro como agente económico con los UDI-DI pertinentes de productos ya registrados con el estado «En el mercado». Swissmedic establece un periodo transitorio para esta vinculación técnica hasta el 1 de abril de 2027.
Estas tareas deben planificarse por separado: ¿quién prepara los datos? ¿Quién los revisa desde el punto de vista regulatorio? ¿Quién gestiona los accesos a las autoridades? ¿Quién autoriza los registros? ¿Y quién comprueba que realmente se ha alcanzado el estado final previsto?
Por qué los datos de EUDAMED no aparecen automáticamente en swissdamed
swissdamed se basa en un modelo de datos alineado con EUDAMED. Por ello, la información UDI ya preparada para la UE puede servir con frecuencia como punto de partida para el mercado suizo. Sin embargo, ambas plataformas son independientes desde el punto de vista técnico y organizativo.
Swissmedic no dispone de una interfaz directa entre autoridades que importe o sincronice automáticamente los datos de producto desde EUDAMED. Es necesario enviarlos activamente a swissdamed y cumplir las reglas de negocio suizas. La similitud entre algunos campos no elimina la necesidad de comprobar por separado las relaciones entre agentes económicos, las validaciones y los estados finales.
Las empresas pueden mantener una base de datos interna centralizada y utilizar software adecuado para preparar los envíos a varias autoridades. Esta reutilización interna de datos no debe confundirse con una sincronización automática entre las plataformas oficiales.
Editor en línea, XML o machine-to-machine: ¿qué opción conviene?
La elección del método de registro no depende únicamente del número de productos. También importan la frecuencia de las modificaciones, la calidad de los datos de origen, los recursos informáticos disponibles, las aprobaciones internas y el modelo operativo deseado.
| Método | Es adecuado cuando… | Aspecto clave |
|---|---|---|
| Editor en línea | se deben introducir o corregir manualmente pocos registros | Tiempo necesario, coherencia y revisión por dos personas |
| Carga XML | se dispone de datos estructurados y se prefiere importar archivos | Esquema del sistema de destino, reglas de negocio y resultados |
| Machine-to-machine (M2M) | se requieren envíos recurrentes, carteras grandes o procesos integrados | Incorporación técnica, permisos, mapeo y respuestas de error |
Para swissdamed, Swissmedic especifica el editor en línea, la carga manual de XML en el formato EUDAMED «GET DEVICE» o «POST DEVICE» y el envío M2M mediante una API REST con JSON. Para la carga manual de XML deben transmitirse un Basic UDI-DI y un UDI-DI en relación 1:1, con un máximo de 300 pares por archivo. La API M2M también procesa un Basic UDI-DI y un UDI-DI por solicitud POST.
Por tanto, un XML aceptado por EUDAMED no tiene por qué ser aceptado por el sistema suizo. Es esencial validar previamente los datos según los requisitos vigentes de cada autoridad.
Cinco comprobaciones antes de registrar productos UDI
- Segmentar la cartera y sus plazos
Clasificar los productos por mercado (UE/Suiza), condición MDR/IVDR o legacy, fecha de puesta en el mercado y nuevas unidades previstas. Evaluar por separado los casos de vigilancia y otras excepciones.
- Comprobar responsabilidades y accesos
Asignar fabricantes, representantes autorizados, mandatos, identificadores de agentes económicos, aprobaciones internas y accesos técnicos para cada sistema. Planificar aparte la vinculación de los importadores suizos.
- Validar los datos UDI desde el punto de vista regulatorio
Comprobar los identificadores, campos obligatorios y clasificaciones, y corregir duplicados o contradicciones. Los Legacy Devices pueden estar sujetos a reglas de identificación distintas.
- Elegir la vía de envío y un conjunto de prueba
Empezar con un subconjunto controlado, resolver errores de esquema y reglas de negocio y, después, planificar el procesamiento de volúmenes mayores.
- Realizar el seguimiento de los resultados
Documentar las respuestas de las autoridades por registro, corregir los errores en la fuente, reenviar cuando sea necesario y gestionar las modificaciones posteriores al primer registro.
¿Qué consecuencias puede tener la falta de registro?
Si falta un registro obligatorio en EUDAMED para determinadas unidades de producto, puede verse afectada la legalidad de su posterior puesta en el mercado de la UE. En este contexto, la puesta en el mercado se refiere, por regla general, a la primera comercialización de una unidad concreta en la UE, no a cada reventa posterior dentro de la cadena de distribución.
Por tanto, la ausencia de un registro en la base de datos no implica automáticamente una retirada inmediata de todas las unidades ya comercializadas legalmente, ni genera una multa uniforme e inmediata para toda la UE. Las consecuencias concretas dependen del incumplimiento, del Derecho nacional aplicable y de las circunstancias. Los fabricantes que hayan superado un plazo deben priorizar los registros pendientes y documentar su evaluación jurídico-regulatoria.
De la carga correcta a un resultado verificable
Enviar un archivo no significa haber completado el registro.
En las presentaciones electrónicas deben distinguirse la recepción técnica, la validación, el procesamiento y el estado final de cada registro. Un mensaje genérico de «carga correcta» puede ocultar productos que no se hayan procesado por completo debido a errores técnicos o de contenido.
Por ello, un proceso sólido incluye la evaluación estructurada de las respuestas de la autoridad, responsables definidos para las correcciones y un historial trazable de envíos y cambios de estado. Esta trazabilidad también es importante cuando una empresa reutiliza los mismos datos UDI internos para distintos países o autoridades.
Preguntas frecuentes sobre el registro
¿El registro en EUDAMED sirve automáticamente para el mercado suizo?
No. Swissmedic confirma expresamente que no hay una importación ni sincronización directa entre las autoridades EUDAMED y swissdamed. Los datos de EUDAMED pueden utilizarse como base, pero el registro en swissdamed requiere un envío independiente.
¿Deben registrarse en EUDAMED todos los productos vendidos anteriormente antes del 28 de noviembre de 2026?
No. Sería una generalización incorrecta. Lo decisivo es si existe una obligación de registro para el producto concreto y si se van a poner nuevas unidades en el mercado. Las unidades ya comercializadas legalmente y los casos legacy deben analizarse por separado.
¿El importador suizo registra los datos UDI?
Por regla general, no. El importador vincula su registro como agente económico con los UDI-DI pertinentes una vez que el actor responsable haya registrado el producto. Swissmedic indica el 1 de abril de 2027 como final del periodo transitorio para esta vinculación.
¿Cuándo conviene M2M frente a una carga XML?
M2M puede ofrecer ventajas cuando se envían datos de forma periódica y las modificaciones deben procesarse sistemáticamente. XML puede ser adecuado para proyectos puntuales o de menor tamaño. La decisión depende de las fuentes, el volumen, la frecuencia de cambios y la preparación técnica.
Cómo ayuda Europe IT Consulting con EUDAMED y swissdamed
Europe IT Consulting GmbH, con sede en Basilea, ayuda a empresas de productos sanitarios y de diagnóstico in vitro con la preparación de datos UDI, la validación y el envío electrónico a las autoridades. El Global Submission Portal (GSP) permite preparar datos estructurados, verificarlos, aprobarlos, transmitirlos y consultar sus estados mediante un flujo controlado para distintos sistemas regulatorios. También existen soluciones complementarias de integración UDI para entornos SAP.
Al iniciar un proyecto conviene aclarar la cartera de productos, el estado actual de los registros, las fuentes de datos, los mercados de destino, los accesos a las autoridades y los responsables de aprobación del cliente. Con esta información puede determinarse si es mejor una carga manual, un proyecto puntual estructurado o un proceso periódico de presentación de datos.
¿Necesitas preparar el registro UDI en EUDAMED o swissdamed?
Podemos revisar contigo los datos disponibles, los sistemas de destino y el método de transmisión adecuado, desde una presentación XML puntual hasta un proceso M2M controlado.
Fuentes oficiales y fecha de revisión
Información regulatoria revisada el 19 de noviembre de 2026. Las autoridades pueden actualizar sus orientaciones; prevalecen la legislación aplicable y los requisitos del producto concreto.
- Comisión Europea: registro UDI/Device en EUDAMED (inglés)
- Comisión Europea: preparación para EUDAMED (inglés)
- BfArM: registro y plazos de EUDAMED (alemán)
- Swissmedic: registro de productos en swissdamed (alemán)
- Swissmedic: FAQ sobre registro y transmisión técnica (alemán)
- Swissmedic: obligaciones de los importadores y plazo de vinculación (alemán)
Este artículo ofrece información general; no constituye asesoramiento jurídico ni sustituye la evaluación de cada producto y agente económico.



Related Posts