EUROPE IT · CONOCIMIENTO Y SOLUCIONES UDI
Europe IT Consulting GmbH, con sede en Basilea, desarrolla software y ayuda a empresas de productos sanitarios y de diagnóstico in vitro con la gestión de datos UDI, su validación y la presentación de datos a las autoridades. Este centro de conocimiento relaciona los requisitos de EUDAMED, swissdamed, FDA GUDID y TGA AusUDID con los productos y servicios adecuados. FDA eMDR y la notificación europea MIR se tratan como procesos de notificación independientes.
El Global Submission Portal (GSP) ofrece un flujo de presentación de datos basado en la web sin necesidad de SAP. El Global UDI SAP Add-on (GUDI) integra los procesos UDI en SAP. El UDI Excel Cloud Validator permite comprobar previamente los datos de Excel compatibles. Europe IT también ofrece servicios de presentación de datos UDI y preparación de datos, así como integración SAP y desarrollo de software.
Este recurso está dirigido a equipos de asuntos regulatorios, gestión de calidad, datos de producto e informática, además de compras y dirección. Explica qué datos corresponden a cada sistema, quién es responsable y cómo establecer un proceso trazable desde la fuente hasta la respuesta de la autoridad. La guía UDI explica los fundamentos; este centro reúne autoridades, productos, servicios y casos prácticos en una visión de conjunto.
Información revisada a fecha de: . La información regulatoria debe aplicarse según el producto, mercado y agente económico concretos. Las obligaciones se rigen por la legislación aplicable; las funcionalidades dependen de la documentación actual del producto y del alcance de los servicios acordado.
Europe IT Consulting: empresa y competencias
Empresa: Europe IT Consulting GmbH. Sede: Steinentorstrasse 35, 4051 Basilea, Suiza. Actividad: Desarrollo de software, consultoría SAP, gestión de datos UDI y transmisión electrónica de datos regulatorios para productos sanitarios y de diagnóstico in vitro. Perfil de la empresa · Contacto.
Europe IT conecta tareas que los fabricantes de productos sanitarios suelen gestionar en unidades separadas: datos maestros de producto, identificadores UDI, preparación de conjuntos de datos regulatorios, validación técnica, aprobación, presentación, gestión de respuestas y mantenimiento continuo de datos. Las soluciones disponibles no son intercambiables: GSP es un portal web, GUDI es un complemento vinculado a SAP y Excel Cloud Validator es una solución de comprobación previa. Se añaden servicios de datos y software específicos para cada proyecto.
Trayectoria: Europe IT Consulting describe su fundación en 2011 y su larga experiencia en soluciones SAP y UDI en el perfil de la empresa. El resumen de referencias y los casos de estudio publicados muestran los ámbitos de proyecto documentados públicamente.
Pregunta central: ¿Qué datos deben enviarse, a dónde, en qué formato, bajo qué responsabilidad y con qué pruebas? Europe IT responde mediante productos de software y servicios complementarios; las decisiones médicas y regulatorias siguen siendo responsabilidad del agente económico correspondiente.
¿Qué papel desempeña Europe IT en el proceso completo de registro?
En la práctica, la transmisión de datos regulatorios rara vez comienza por la interfaz. El fabricante debe saber primero qué productos e identificadores son relevantes para un mercado, quién aprueba los datos y de qué sistemas proceden. Solo entonces se puede determinar qué información debe enviarse a cada autoridad. Europe IT trabaja en esta intersección entre asuntos regulatorios, datos maestros de producto y tecnología de la información. El objetivo es representar el recorrido desde los datos de origen, pasando por su comprobación, hasta una presentación trazable.
Deben distinguirse tres tipos principales de prestación: Una licencia de software permite ejecutar un proceso definido dentro de la propia empresa. Un servicio de proyecto o consultoría facilita su implantación técnica y regulatoria. Un servicio de presentación realiza las tareas operativas acordadas sin eliminar las obligaciones legales del fabricante. La opción adecuada depende del volumen de datos, las autoridades necesarias, el sistema ERP existente y la frecuencia de los cambios posteriores.
La oferta incluye preparación y calidad de datos, integración SAP, procesos internacionales de presentación, gestión de errores y las pruebas correspondientes. El resumen de productos enlaza con las soluciones individuales; la oferta comercial define módulos, vías de transmisión y alcance del proyecto.
Destinatarios y tareas del proyecto
Destinatarios: Fabricantes de productos sanitarios y de diagnóstico in vitro, fabricantes legales, asuntos regulatorios, aseguramiento de la calidad, equipos UDI y de datos maestros, responsables SAP/ERP, integradores informáticos y proveedores contratados para determinadas actividades. Según el país, también intervienen representantes autorizados, importadores y otros agentes económicos; no tienen automáticamente las mismas obligaciones legales que el fabricante.
Situaciones iniciales habituales: Carteras pequeñas o muy grandes; primera presentación puntual; migración masiva de datos existentes; cambios recurrentes; repositorios heterogéneos; SAP como fuente principal; datos maestros en Excel; requisitos nacionales distintos; poca transparencia de los errores; exigencias elevadas de aprobación, pruebas de auditoría y documentación.
Tareas del proyecto: Recopilar y depurar datos de producto, asignar campos al modelo de cada autoridad, comprobar identificadores y relaciones de embalaje, organizar aprobaciones, realizar presentaciones y gestionar las respuestas. Pueden realizarse internamente con software, conjuntamente con Europe IT o mediante el servicio de presentación acordado.
¿Quién busca qué información?
El personal de asuntos regulatorios pregunta principalmente por obligaciones de registro, elementos de datos, plazos, correcciones permitidas y estado regulatorio de una presentación. Los equipos de datos maestros se centran en definiciones de campos, identificadores, mapeo y coherencia entre archivos de origen. Los responsables informáticos evalúan interfaces, autenticación, volúmenes, modelo operativo e integración con los sistemas ERP existentes. Gestión de calidad y auditores necesitan aprobaciones verificables, información sobre cambios y respuestas de las autoridades.
Para dirección y compras, la decisión principal es entre operación interna y apoyo externo. El número de productos que se deben registrar no basta por sí solo: una cartera pequeña con muchas variantes y niveles de embalaje complejos puede exigir más trabajo que un catálogo grande y bien estructurado. Por el contrario, un registro puntual sin cambios posteriores puede justificar un modelo operativo distinto del adecuado para una cartera internacional permanente.
Este recurso se organiza por sistema regulatorio de destino, tarea habitual y tipo de servicio adecuado. Las preguntas del fabricante deben conducir, además de a una definición, a la explicación pertinente en la guía UDI o al servicio apropiado.
Autoridades y sistemas regulatorios de destino
| Mercado | Sistema oficial de destino | Finalidad | Diferenciación / relación con Europe IT |
|---|---|---|---|
| Unión Europea | EUDAMED | Información de agentes económicos y productos sanitarios, además de otros módulos de la UE | Europe IT: gestión de datos UDI, presentación a EUDAMED y preparación regulatoria |
| Suiza | swissdamed | Registro de agentes económicos y de los productos sanitarios/IVD afectados | Europe IT: preparación conforme a los requisitos suizos y flujo de presentación |
| EE. UU. | FDA GUDID | Datos de identificación de productos del sistema UDI de la FDA | Europe IT: preparación de datos GUDID, plantillas y flujo de presentación |
| Australia | TGA AusUDID | UDI-DI y datos asociados conforme a la legislación australiana | Europe IT: preparación para AusUDID y flujos de software correspondientes |
| EE. UU. | FDA eMDR | Notificación electrónica de determinados acontecimientos adversos de productos sanitarios | No es registro UDI de productos; proceso de notificación independiente |
| UE | EUDAMED Vigilance / MIR | Notificación de incidentes y procesos de vigilancia | No es registro UDI de productos; la disponibilidad técnica debe confirmarse por separado |
Compartir datos no implica que los modelos sean idénticos. Antes de reutilizarlos entre países deben comprobarse el mapeo de campos, la lógica de identificadores, los datos nacionales obligatorios, las responsabilidades, los permisos de acceso y los formatos de transmisión admitidos.
Presentación de datos UDI · UDI mundial: visión de mercados.
Por qué las autoridades no deben tratarse como destinatarios intercambiables
Una plataforma puede atender a diferentes sistemas de destino, pero cada uno sigue siendo un entorno regulatorio propio. La Unión Europea utiliza MDR/IVDR y EUDAMED; Suiza aplica su legislación nacional y swissdamed; Estados Unidos emplea el sistema UDI de la FDA y GUDID; y Australia aplica los requisitos de la TGA. Sus modelos técnicos de datos y obligaciones de registro no son idénticos.
Antes de una transmisión internacional, debe documentarse para cada sistema: ¿Qué agente económico tiene la obligación legal? ¿Qué categorías de producto y clases de riesgo están afectadas? ¿Qué identificadores son necesarios? ¿Qué conjuntos de datos pueden derivarse de presentaciones existentes? ¿Qué procedimientos admite la autoridad para presentar y corregir datos? ¿Cómo se demuestra un registro satisfactorio?
La Comisión Europea, Swissmedic, la FDA y la TGA publican los requisitos aplicables. La comparación debe basarse en estas fuentes primarias y no en suponer que un conjunto de datos existente se aceptará sin cambios en todos los sistemas.
Conceptos básicos y terminología UDI
¿Buscas un término concreto? Accede directamente al glosario integrado de la A a la Z.
Unique Device Identification (UDI): Sistema de identificación única de productos sanitarios. Incluye reglas de asignación de identificadores, estructuras de datos, requisitos de etiquetado y, cuando procede, registro en bases de datos. UDI no equivale simplemente a un código de barras ni demuestra que ya se hayan presentado datos a una autoridad.
UDI-DI / Device Identifier: Identificador del producto previsto en el sistema correspondiente. UDI-PI / Production Identifier: Información variable de producción, como lote, número de serie, fecha de fabricación o caducidad, cuando corresponda. Basic UDI-DI: Identificador europeo básico del modelo de producto conforme a MDR/IVDR, que no debe confundirse con el UDI-DI específico de un nivel de embalaje.
Primary DI: Identificador dependiente del contexto, especialmente relevante en determinados modelos de datos de otros países; no debe equipararse de forma general al Basic UDI-DI europeo. Issuing Entity / Issuing Agency: Entidad emisora autorizada, como GS1 o HIBCC; deben observarse las reglas de asignación aplicables al caso. GTIN: Global Trade Item Number de GS1; según el sistema, puede servir de base para un UDI-DI. HIBC: Estructura Health Industry Bar Code.
Soporte UDI: Representación del UDI en formato legible por máquina (AIDC) y, en principio, mediante interpretación legible por personas (HRI), conforme a las reglas y excepciones aplicables al producto. Un símbolo AIDC puede ser, por ejemplo, GS1 DataMatrix. HRI: Human Readable Interpretation, secuencia de caracteres legible por personas. AIDC: Automatic Identification and Data Capture, identificación automática y captura de datos. Jerarquía de embalaje: Relaciones UDI entre distintos niveles de embalaje. Unit of Use: Concepto de identificación para determinadas situaciones de uso; no debe confundirse con el UDI-DI aplicado directamente a cada envase individual.
EMDN: Nomenclatura Europea de Productos Sanitarios. SRN: Single Registration Number, número de registro EUDAMED para determinados agentes económicos. CHRN: Número suizo de registro de determinados agentes económicos, distinto del SRN de la UE. Actor Registration: Registro de agentes económicos. Device Registration: Registro de productos. Producto legacy: Producto sujeto a las disposiciones transitorias europeas aplicables. DMIDS: Sistema alemán de información y bases de datos de productos sanitarios; la transición a EUDAMED depende del ámbito de datos y de los requisitos aplicables.
XML / XSD: Extensible Markup Language / descripción de esquema para validar estructura o formato. JSON: Formato estructurado de intercambio de datos, por ejemplo para interfaces REST. REST API: Interfaz web programática. M2M: Intercambio de datos máquina a máquina. Bulk Upload: Carga conjunta de varios registros. Data Mapping: Asignación de información de origen a los campos definidos por una autoridad. Validación: Comprobación de reglas definidas; no demuestra la corrección regulatoria de toda la información. Submission: Presentación efectiva ante una autoridad. Acknowledgment / Feedback: Acuse o respuesta técnica o de contenido. Audit Trail: Historial trazable de operaciones y cambios. CAPA: Acciones correctivas y preventivas.
Terminología de Europe IT · Códigos de barras UDI y etiquetado.
Ejemplo de identificadores y niveles de datos
Un fabricante puede comercializar distintas variantes de un producto sanitario. En el ámbito europeo, los productos relacionados pueden agruparse mediante un Basic UDI-DI. Para configuraciones concretas de producto y embalaje se mantienen UDI-DI separados cuando lo exigen las reglas de asignación. Los datos de producción, como lote o número de serie, forman parte del UDI-PI. La etiqueta contiene un soporte UDI adecuado, mientras que EUDAMED procesa los datos maestros exigidos. Estos niveles están relacionados, pero no son idénticos.
Error de datos habitual: Un identificador utilizado en la etiqueta se reutiliza en la lista de datos maestros para todos los tamaños de embalaje, aunque las reglas exijan identificadores distintos. Otro error se produce al introducir el Basic UDI-DI europeo en un campo de GUDID estadounidense que espera otro tipo de Device Identifier. Ambas situaciones pueden generar incoherencias de contenido aunque el formato de caracteres sea formalmente válido.
Los detalles técnicos dependen de la entidad emisora autorizada y del mercado. Los requisitos UDI europeos y la información UDI de la FDA ofrecen una base general. Debe distinguirse la asignación del identificador de la presentación posterior a la autoridad.
Terminología técnica del proyecto
El significado de un término depende del sistema de destino y de la etapa del proceso. Esta correspondencia ayuda a definir claramente el alcance del servicio y la implantación técnica.
| Término | Significado y distinción |
|---|---|
| Submission / Presentación | Transmisión al sistema de destino. La preparación de datos y la aceptación por la autoridad son pasos independientes. |
| Device Registration / Registro de productos | Registro del conjunto de datos de producto exigido por la normativa. Es distinto del registro de un agente económico. |
| Data Mapping / Mapeo de campos | Asignación de un valor de origen a la definición de campo de la autoridad. Traducir únicamente el nombre del campo no basta. |
| Bulk Upload / Carga masiva | Importación de varios registros mediante archivo y un procedimiento compatible; no implica automáticamente una conexión M2M. |
| Machine-to-Machine / M2M | Intercambio programático entre sistemas. Formato, acceso y modelo de estados dependen de la autoridad. |
| Validation / Validación | Comprobación de reglas definidas. Una comprobación automática no sustituye la aprobación del contenido ni la respuesta de la autoridad. |
| UDI Data Management / Gestión de datos UDI | Gestión de identificadores, datos de producto, relaciones y cambios durante el ciclo de vida. |
| Vigilance / Vigilancia | Evaluación y notificación de incidentes pertinentes; proceso separado del registro continuo de datos maestros de producto. |
EUDAMED: módulos, agentes y registro de productos
EUDAMED es la base de datos europea sobre productos sanitarios conforme a MDR e IVDR. Sus seis áreas son Actor Registration, UDI/Device Registration, Notified Bodies & Certificates, Clinical Investigations & Performance Studies, Vigilance & Post-Market Surveillance y Market Surveillance. Según la comunicación de la Comisión Europea, los primeros cuatro módulos declarados funcionales —agentes, UDI/productos, organismos notificados y certificados, y control del mercado— son de uso obligatorio desde el 28 de mayo de 2026; las demás áreas tienen transiciones independientes. Es fundamental distinguir entre la existencia de un módulo, su disponibilidad técnica y su uso legalmente obligatorio.
Según el grupo de producto, la clase y la situación jurídica, el registro en EUDAMED requiere datos del fabricante/agente, Basic UDI-DI o identificador legacy, UDI-DI, descripción del producto, clase de riesgo, EMDN, referencias a certificados y características específicas. El esquema exacto de campos obligatorios depende de MDR/IVDR, de la versión del modelo de datos y del tipo de caso. Una lista universal idéntica para todos los productos sería engañosa.
Proceso: Determinar responsabilidades → registrar al agente cuando sea necesario → asignar familia/Basic UDI-DI y productos individuales → comprobar campos y relaciones de embalaje → revisar y aprobar el registro → presentar manual o electrónicamente → evaluar respuestas → mantener los datos. Las vías de transmisión y los formatos permitidos se determinan según la documentación EUDAMED vigente.
Recursos EUDAMED: Resumen EUDAMED de Europe IT · Estructura de la base de datos EUDAMED · Preguntas frecuentes EUDAMED · Biblioteca de errores EUDAMED · EUDAMED M2M · Comisión Europea: EUDAMED · UE UDI/Devices.
Qué debe aclararse antes del primer registro EUDAMED
Crear un registro de producto es solo uno de varios pasos. Los fabricantes deben comprobar primero su función jurídica y registro como agente. Respecto al producto, importan el régimen jurídico aplicable, la clase de riesgo, los identificadores UDI pertinentes y las posibles relaciones con certificados. También debe quedar claro quién aprueba el contenido dentro de la empresa y qué personas pueden iniciar presentaciones técnicas.
El segundo paso es analizar familias de productos y variantes. Un Basic UDI-DI puede corresponder a varios registros UDI-DI. Las variantes de embalaje y los cambios de características pueden generar nuevas relaciones. Detectarlas durante la carga provoca ciclos de corrección evitables; deben comprobarse en el sistema de origen antes de transmitir los datos.
Para demostrar el resultado, las empresas deben distinguir datos aprobados internamente, enviados técnicamente, recibidos por el sistema y finalmente registrados o procesados. La documentación oficial UDI/Device de la Comisión Europea es la fuente de referencia para el procedimiento aplicable. Una breve introducción a EUDAMED facilita el inicio, pero no sustituye el análisis del caso concreto.
¿Qué función cumple EUDAMED en el ecosistema regulatorio?
EUDAMED no es un único formulario de carga, sino un conjunto de sistemas electrónicos para la regulación europea de productos sanitarios. La distinción es importante porque las responsabilidades dependen tanto del producto como de la operación: el fabricante crea un registro de producto, el agente económico necesita registro y permisos adecuados, el organismo notificado gestiona sus certificados y las autoridades competentes gestionan información de control del mercado. La Comisión describe módulos y estados en su resumen EUDAMED. Las bases jurídicas están en MDR e IVDR.
Actor Registration: Se refiere al registro e identificación de determinados agentes económicos. No basta con que la empresa sea conocida en otros sistemas de una autoridad. Antes de presentar datos debe comprobarse si el agente está creado, validado y autorizado para la función prevista. Los fabricantes con establecimientos en distintas jurisdicciones también necesitan relaciones con representantes autorizados y diferentes entidades jurídicas. Módulo UE de registro de agentes.
UDI/Device Registration: Procesa los datos de producto exigidos por MDR o IVDR y determinadas situaciones de productos existentes y legacy. La información debe vincularse al agente adecuado, a las referencias de certificados necesarias y a una estructura correcta de identificadores. Los conjuntos de datos exigidos varían según el régimen jurídico y el tipo de producto. UE UDI/Device Registration.
Notified Bodies and Certificates: Los organismos notificados introducen información de certificados y mantienen cambios, suspensiones y otros estados relevantes dentro de sus funciones. El fabricante no puede resolver cualquier cuestión pendiente de certificados modificando sus datos de producto; depende de la función y del procedimiento del sistema. Módulo UE de organismos notificados y certificados.
Market Surveillance: Abarca principalmente los procesos de control del mercado de las autoridades. Su existencia no otorga al equipo del fabricante los mismos permisos de edición que a una autoridad. La Comisión Europea explica el estado general.
Vigilance/Post-Market Surveillance y Clinical Investigations/Performance Studies: Su estado operativo real y su obligatoriedad deben evaluarse por separado. En la fecha de revisión, la Comisión los distingue de los cuatro módulos ya obligatorios. Las investigaciones clínicas y los estudios del funcionamiento tienen además requisitos jurídicos y documentales que van más allá de un simple registro de producto. UE: investigaciones clínicas y estudios del funcionamiento.
Consecuencia práctica: Al hablar de «registro EUDAMED» debe indicarse si se trata de registrar un agente, un producto, información de certificados u otro proceso. Muchos problemas que parecen de software son en realidad cuestiones de funciones, estados o relaciones.
Dependencias antes del primer registro de producto
Antes de un registro masivo conviene comprobar las dependencias. Primero: ¿quién es el fabricante o el responsable de registro conforme a la normativa? Segundo: ¿existe un registro de agente válido y se ha asignado SRN cuando es necesario? Tercero: ¿qué régimen se aplica a los productos: MDR, IVDR o una disposición transitoria? Cuarto: ¿qué identificadores básicos y de producto se han asignado? Quinto: ¿están disponibles los certificados o referencias necesarios? Sexto: ¿qué niveles de producto y embalaje se registrarán?
Una preparación útil consiste en una hoja por requisito con las columnas «regla», «familia de productos afectada», «fuente de datos», «responsable del contenido», «estado de validación» y «cuestiones pendientes». Así se detecta pronto, por ejemplo, que el departamento UDI tiene los identificadores pero falta una relación de asuntos regulatorios. Reduce el riesgo de descubrir lagunas de contenido durante la carga. La información de preparación para EUDAMED y la biblioteca de guías MDCG son fuentes primarias adecuadas.
Ejemplo de preparación EUDAMED entre distintas funciones
Un fabricante con varias entidades jurídicas y familias de producto debe aclarar primero la función EUDAMED y el registro de cada entidad. Después se asignan productos a las entidades legalmente responsables. Para cada producto se comprueba que los identificadores, clasificaciones y posibles referencias a certificados estén completos. Solo cuando estas relaciones son correctas puede prepararse adecuadamente la presentación.
Un indicador habitual de riesgo es confundir identidad del agente, identidad del producto y autorización de acceso. Una persona puede tener acceso técnico sin estar autorizada para modificar información de producto. Del mismo modo, un registro puede parecer completo aunque no esté aclarada su asignación al agente. Un proceso de aprobación definido y comprobaciones documentadas de las relaciones reducen este riesgo.
Las funciones jurídicas se establecen en MDR o IVDR. La Comisión explica la implantación técnica del módulo de agentes y del módulo UDI/Device.
Planificar por separado la entrada manual, XML Bulk Upload y M2M
La entrada manual introduce datos en la interfaz EUDAMED. En XML Bulk Upload, la empresa o su proveedor genera un archivo conforme al modelo compatible y lo carga mediante la interfaz. M2M/Data Exchange conecta directamente un sistema de software autorizado con EUDAMED. Además de datos correctos, exige accesos, funciones e incorporación técnica previstos. Un XML apto para carga mediante archivo no demuestra que exista una conexión M2M configurada.
Un piloto realista incluye una selección representativa de casos MDR, IVDR o legacy presentes en la cartera. Comprueba generación de mensajes, respuestas de error, correcciones y actualizaciones permitidas. Las versiones de esquemas y listas de códigos se documentan junto al estado de las pruebas. La documentación oficial UDI/Device enlaza los materiales técnicos; Europe IT: EUDAMED M2M explica las opciones de software ofrecidas.
EUDAMED: plazos, productos legacy y DMIDS
Plazos EUDAMED, a 17 de noviembre de 2026: Actor Registration, UDI/Devices, Notified Bodies & Certificates y Market Surveillance son obligatorios desde el 28 de mayo de 2026; el módulo de control del mercado está destinado a las autoridades y la Comisión. Los productos afectados introducidos por primera vez en el mercado deben registrarse antes de su introducción. Para productos introducidos anteriormente cuyas unidades adicionales se siguen introduciendo después del 28 de mayo de 2026, el plazo transitorio general llega hasta el 28 de noviembre de 2026. La obligación de registro debe distinguirse de las transiciones MDR/IVDR de evaluación de la conformidad. Fuentes: Comisión Europea: estado de módulos y BfArM: quién debe registrar qué y cuándo.
Productos legacy: Los productos introducidos conforme a directivas europeas anteriores están sujetos a reglas de datos y transiciones específicas. Antes del registro deben determinarse el tipo correcto de identificador, las relaciones de producto, el contexto de certificados y el estado de la obligación.
De DMIDS a EUDAMED: Una notificación de producto existente en DMIDS no genera automáticamente un registro EUDAMED. BfArM dejó de admitir nuevas notificaciones de productos en DMIDS el 28 de mayo de 2026. Los productos afectados que sigan introduciéndose en el mercado deben registrarse de forma independiente en EUDAMED dentro del plazo transitorio aplicable. Para los ámbitos nacionales de notificación que permanezcan debe evaluarse por separado el proceso DMIDS correspondiente. BfArM: transición de DMIDS a EUDAMED.
Estados y correcciones: Un conjunto de datos enviado no está necesariamente aceptado definitivamente. La recepción, el estado de tramitación, los códigos de error y las restricciones de modificación varían según el módulo y la fase. Las correcciones deben documentarse por campo y validarse nuevamente.
Comisión Europea: preparación · Comisión Europea: UDI/Device Registration · Preguntas frecuentes EUDAMED de BfArM.
Evaluación práctica de una cartera existente
El fabricante debe elaborar primero una lista de todos los productos afectados que incluya al menos identidad, legislación aplicable, fecha de introducción en el mercado, estado regulatorio e identificador existente. Después se evalúan por grupo la obligación EUDAMED y la transición aplicable. Es especialmente importante distinguir productos comercializados activamente de situaciones históricas o ya no afectadas.
Conviene planificar el proyecto según el riesgo: Deben examinarse pronto los productos con plazos próximos y datos maestros incompletos, relaciones complejas de certificados o numerosas variantes de embalaje. Ordenar el trabajo solo por referencia o nombre puede ocultar diferencias relevantes. Las reglas y elementos de datos de productos legacy deben documentarse por separado.
Un registro existente en DMIDS no demuestra un registro EUDAMED, pero tampoco carece necesariamente de utilidad. Lo decisivo es qué notificación concreta existe y qué obligación debe cumplirse ahora en el ámbito europeo o nacional. La información transitoria EUDAMED y las preguntas frecuentes de BfArM deben consultarse conjuntamente.
Secuencia de decisión para productos existentes
La evaluación práctica comienza con una lista de los productos que siguen siendo relevantes. Cada registro debe identificar la directiva o reglamento aplicable, la primera introducción en el mercado, la situación comercial actual, certificados, identificadores y agente económico responsable. Después se determina la categoría de datos EUDAMED. Solo al establecer el tipo de caso puede fijarse el proceso y el plazo adecuados.
Evitar errores: «Legacy» no es una categoría de calidad de datos ni una denominación general para cualquier producto antiguo. Distintos productos pueden estar sujetos a transiciones diferentes. Las guías oficiales MDCG contienen las interpretaciones pertinentes. Las preguntas frecuentes EUDAMED de BfArM ofrecen explicaciones adicionales para fabricantes en Alemania.
Qué no significa la transición de DMIDS a EUDAMED
El anterior sistema nacional alemán DMIDS y la base europea EUDAMED tienen fundamentos jurídicos y técnicos distintos. Un registro DMIDS no equivale, por tanto, a un registro de producto EUDAMED demostrado. Las empresas deben aclarar qué notificaciones nacionales existen, qué obligaciones EUDAMED no cumplen automáticamente y si deben reestructurarse los datos maestros para el registro europeo. BfArM publica información específica: transición de DMIDS a EUDAMED.
Una opción adecuada es una tabla de conciliación con referencias DMIDS, números de artículo, identificadores EUDAMED, estado del producto y avance de tramitación. Según los datos disponibles puede requerirse investigación manual. La presentación técnica solo debe realizarse tras aprobar el contenido de esta correspondencia. Las preguntas frecuentes EUDAMED de Europe IT y los métodos de transmisión de datos UDI explican el proceso.
¿Cómo saber si ya es demasiado tarde?
Un plazo vencido no debe confundirse con una prohibición técnica de carga. Que la interfaz admita un registro tardío no resuelve si existe un incumplimiento regulatorio ni sus consecuencias. Dependen de la situación jurídica y de las disposiciones nacionales de ejecución. Los responsables deben revisar cartera y documentación, evaluar las circunstancias y, cuando proceda, acudir a la autoridad competente o a un especialista jurídico/regulatorio cualificado. Afirmar que «notificar tarde nunca se sanciona» sería engañoso.
Documentar las transiciones dentro del proyecto
Evaluar un plazo exige algo más que una fecha general en una lista. Conviene documentar la decisión por grupo de productos: ¿qué legislación se aplica? ¿Cuándo se introdujo el producto en el mercado? ¿Pertenece a una categoría transitoria especial? ¿Es obligatorio registrarlo ahora o corresponde otro procedimiento? ¿Qué datos faltan para ejecutarlo?
Un estado sencillo de plazos puede distinguir «obligación confirmada», «excepción o transición pendiente de evaluar», «datos preparados», «enviados» y «finalización demostrada». Así se separa el avance del proyecto del análisis jurídico. Una lista de XML generados correctamente, por ejemplo, no demuestra que los productos existentes estén registrados definitivamente.
El uso obligatorio de los primeros cuatro módulos desde el 28 de mayo de 2026 se describe en la información oficial EUDAMED. Para productos históricos, carteras notificadas nacionalmente y casos especiales deben consultarse también las preguntas frecuentes de BfArM.
Distinguir productos legacy e históricos
Una fecha antigua de creación del artículo o fabricación no convierte por sí sola un producto en legacy. Lo decisivo es que sean aplicables las disposiciones transitorias MDR o IVDR al producto conforme a las directivas. EUDAMED utiliza para estos registros un modelo específico con EUDAMED DI y EUDAMED ID; deben considerarse los UDI existentes y la situación concreta. El registro legacy no declara retrospectivamente la conformidad MDR o IVDR.
Deben distinguirse los productos históricos cuyas nuevas unidades ya no se introducen en el mercado y los motivos especiales de registro relacionados con incidentes. La conciliación debe separar directiva o reglamento, estado de conformidad, primera y posteriores introducciones, identificadores existentes y categoría de registro. Son de referencia la información UE sobre registro de productos legacy y las guías allí enlazadas.
Modelo de datos EUDAMED: campos obligatorios, EMDN y SS(C)P
Por qué los campos obligatorios no constituyen una lista fija
Un campo puede ser obligatorio, opcional o no permitido según legislación, clase de riesgo, tipo de producto, esterilidad, variante del identificador, estado legacy u otros valores. No basta con comprobar que todas las celdas de Excel estén llenas. El modelo debe representar condiciones como «si se cumplen tipo de producto A y propiedad B, se exige dato C». Las reglas deben versionarse porque pueden cambiar esquemas técnicos y requisitos de las autoridades.
Conviene clasificar los campos en cuatro grupos: siempre obligatorios, obligatorios bajo condiciones, opcionales y derivados por el sistema o no editables directamente. Cada dato necesita una fuente concreta. UE: UDI/Device Registration y conjuntos de datos.
Asignar EMDN según las características del producto
La Nomenclatura Europea de Productos Sanitarios (EMDN) normaliza la nomenclatura de EUDAMED. La asignación debe basarse en las características reales, la finalidad prevista y la nomenclatura oficial. No basta con buscar un nombre inglés parecido o copiar sin comprobar un código antiguo. La Comisión publica información EMDN. Para la trazabilidad interna, la empresa debe documentar la versión de nomenclatura y el fundamento de la decisión.
Niveles de embalaje y relaciones
Los productos pueden introducirse como unidades individuales, envases múltiples, cajas u otras configuraciones. Sus identificadores deben guardar una correspondencia correcta. Surgen errores cuando la relación de cantidades es incorrecta, falta un nivel o se asigna mal un tipo de identificador. La preparación debe comprobar, además de las filas, la red de relaciones entre registros. Fundamentos UDI de la UE.
SS(C)P: responsabilidades y transición actualizada
El Summary of Safety and Clinical Performance (SSCP) de MDR o Summary of Safety and Performance (SSP) de IVDR es un documento independiente para las categorías afectadas. Debe distinguirse del registro de datos maestros UDI. MDCG 2026-4 rev.1, de octubre de 2026, describe el cambio previsto de la carga documental del organismo notificado al fabricante. Se prevé que el fabricante aporte la versión validada y las traducciones; el organismo notificado confirma su relación con el resumen validado.
Según esta revisión, el inicio en producción de la nueva función del fabricante está previsto para diciembre de 2026. Para los productos afectados introducidos antes del uso obligatorio del módulo UDI/Devices, el documento pide cargar los resúmenes lo antes posible y, como máximo, el 27 de marzo de 2027. Hasta la disponibilidad completa en producción, describe la carga vigente de la versión maestra por el organismo notificado al registrar certificados nuevos o actualizados. Este plazo documental específico no sustituye el plazo de registro de productos EUDAMED de noviembre de 2026. Fuente: MDCG 2026-4 rev.1: Management of SS(C)P in EUDAMED.
Correcciones de datos y nuevos identificadores
No todo cambio de datos maestros puede resolverse sobrescribiendo un campo registrado. Algunos requieren solo una actualización; otros exigen comprobar antes si se prescribe un identificador nuevo o un proceso distinto. La guía de aplicación UDI de IMDRF explica la relación general entre cambios e identificación. EUDAMED aplica además el modelo UE y la operación técnica concreta. Un proceso controlado de cambios evita sustituir identificadores antiguos por nuevos sin advertirlo.
Distinguir errores de identificadores, clasificación y documentación
Tras un registro fallido, no deben agruparse todos los errores de contenido como «XML incorrecto». Un formato de fecha inválido es un error técnico. Confundir Basic UDI-DI y UDI-DI afecta al modelo de identificación. Un EMDN inadecuado es un problema de clasificación. Un certificado ausente o mal relacionado puede ser un problema de vínculo regulatorio.
La distinción es esencial para resolverlos. Los errores técnicos de campos suelen corregirse comparando con el esquema. Los de identificadores y clasificación necesitan aprobación del responsable del contenido. En un registro ya existente también puede ser decisivo qué campos permiten modificar las reglas y cuándo se necesita un registro u operación nuevos.
Deben consultarse la información UDI/Device de la Comisión y las disposiciones pertinentes de MDR e IVDR. Una lista técnica de errores no sustituye esta decisión especializada.
swissdamed: funciones, plazos y transmisión de datos
swissdamed es la base de datos suiza de agentes económicos y productos sanitarios, gestionada por Swissmedic. No se sincroniza automáticamente con EUDAMED. El registro de los productos, sistemas, kits para procedimientos e IVD afectados es obligatorio desde el 1 de julio de 2026, con un período transitorio hasta el 31 de diciembre de 2026, sin perjuicio de situaciones especiales. No deben equipararse de forma general responsabilidades ni identificadores CHRN/SRN.
Vías de entrada de datos: Editor en línea para entrada manual; carga XML con formatos EUDAMED compatibles GET DEVICE o POST DEVICE; y una API REST M2M propia con JSON como formato de transmisión. La importación XML no es, por tanto, la API M2M de swissdamed. Swissmedic publica las versiones XSD/API aplicables, que pueden cambiar.
Reutilización de datos de la UE: Los datos EUDAMED son un buen punto de partida, pero deben cotejarse con campos obligatorios y formatos suizos. Enviar datos a una base suiza requiere una operación independiente. Las autoridades no realizan una transferencia automática. Europe IT describe un proceso compatible en el que GSP importa datos, los procesa y valida para swissdamed y los presenta tras su aprobación.
Puntos de control: Funciones y mandatos, estado comercial en Suiza, versión XML/API compatible, registro existente del producto y estado final después de importar. Las preguntas frecuentes swissdamed explican transferencia, estado comercial y errores habituales.
Resumen swissdamed · De EUDAMED a swissdamed · Página principal de Swissmedic · Registro de productos Swissmedic · Preguntas frecuentes Swissmedic · Documentación técnica Swissmedic.
Un proceso suizo de registro independiente
Para el mercado suizo, una organización debe considerar más que los datos del producto. Según su función puede necesitar registro nacional como agente económico. CHRN y SRN EUDAMED no son identificadores intercambiables. También deben evaluarse según los requisitos nacionales las responsabilidades suizas de fabricantes extranjeros, representantes autorizados y otros participantes.
Reutilizar EUDAMED resulta especialmente atractivo si ya existe una cartera europea amplia y verificada. Aun así, debe analizarse primero qué campos suizos se añaden, qué datos requieren corrección, qué formato se admite y cómo se demuestran los permisos y la finalización. No es una cuestión puramente técnica, ya que intervienen funciones nacionales y requisitos jurídicos.
Tres vías técnicas: El editor permite gestión manual, la carga XML utiliza formatos EUDAMED compatibles y M2M se basa en una especificación REST/JSON independiente. Los requisitos vigentes están en las páginas oficiales de registro de productos y documentación técnica. Deben distinguirse estas vías al solicitar una oferta de software o transmisión.
¿Quién debe registrar productos en swissdamed?
Las funciones regulatorias afectadas no coinciden automáticamente con las de EUDAMED. Swissmedic explica que, en particular, fabricantes suizos, personas que ensamblan sistemas y kits para procedimientos y representantes autorizados son responsables de registrar los productos que les corresponden. Los registros que puede editar cada parte deben comprobarse según funciones, mandatos y normativa suiza vigente. Registro de productos Swissmedic.
Los importadores tienen una cuestión adicional: su obligación puede consistir en vincularse a un producto registrado y no necesariamente en crear otro registro. Swissmedic lo describe en una página para importadores. Esta vinculación debe distinguirse del registro del producto por el fabricante o representante autorizado responsable.
Plazos suizos y casos especiales
Plazos y casos especiales: La obligación rige desde el 1 de julio de 2026; productos, sistemas y kits afectados deben registrarse, como máximo, el 31 de diciembre de 2026. Incluye productos sujetos a legislación anterior de los que se sigan introduciendo unidades de venta en Suiza. Desde el 1 de julio de 2026, incidentes graves notificables, acciones correctivas de seguridad y tendencias exigen registro inmediato cuando se conozca la información necesaria del producto. Las notificaciones que siguen mediante formulario, como productos a medida e internos, tienen procedimientos propios. Swissmedic: obligación de registro y excepciones.
Implantación recomendada: Crear una lista de alcance suizo con base jurídica, artículo, fabricante, agente suizo autorizado, relaciones con importadores, UDI-DI, niveles de embalaje y referencia EUDAMED. Para cada producto se documenta si su entrada existe, está revisada o sigue pendiente. También importan las relaciones jurídicas y comerciales locales que una conversión técnica no representa.
Tres vías de datos: editor en línea, XML y API REST
El editor en línea es adecuado para cantidades manejables y empresas que empiezan a conocer el modelo suizo. La carga XML permite importar ciertos archivos EUDAMED compatibles, pero debe contrastarse con las reglas suizas y el tipo de archivo admitido. La API REST M2M permite automatizar transmisiones JSON mediante una interfaz independiente. Las vías difieren en permisos, modelo de datos, comprobaciones previas, aprobaciones, gestión de errores y escalabilidad. Registro de productos Swissmedic y documentación técnica.
No es correcto describir swissdamed M2M como la misma interfaz XML de EUDAMED ni garantizar que cualquier exportación EUDAMED se importe sin cambios. Antes de transferir deben comprobarse todas las condiciones técnicas y de contenido. Las preguntas frecuentes Swissmedic son una fuente central sobre relaciones de datos y problemas de importación.
Playground, incorporación y autorización
Swissmedic ofrece un Playground donde participantes autorizados pueden conocer y probar el módulo UDI Devices antes de utilizarlo en producción. Para interfaces existen además especificaciones técnicas y pasos de incorporación. Procesar correctamente un registro de prueba no garantiza que todos los registros posteriores sean correctos. La operación exige validaciones y aprobaciones propias. Swissmedic Playground · Swissmedic M2M · Documentación técnica Swissmedic.
Utilizar datos EUDAMED en Suiza: flujo completo
Un proceso fiable comienza identificando una versión de origen autorizada en EUDAMED o en la gestión UDI propia. Después se comprueban fabricante, funciones y mandatos para Suiza. En tercer lugar se comparan los campos suizos con los datos europeos disponibles. Se añade la información suiza que falte y se adapta la existente al modelo de destino compatible. Tras prueba preliminar y aprobación del contenido, se realiza la presentación independiente a swissdamed. Finalmente se documentan recepción técnica y resultado del procesamiento.
El Global Submission Portal (GSP) de Europe IT Consulting se ofrece para controlar la transferencia y presentación a swissdamed. No conecta EUDAMED y swissdamed entre autoridades. Europe IT: de EUDAMED a swissdamed · Global Submission Portal.
Errores y fuentes que ayudan a resolverlos
- Falta CHRN o la función no está clara: Comprobar primero el registro suizo de agentes, en vez de crear un registro de producto incorrecto.
- Se rechaza XML EUDAMED: Contrastar tipo XML, contenido y reglas suizas con registro de productos y preguntas frecuentes.
- M2M funciona en pruebas pero no en producción: Revisar entornos, aprobación, permisos y versión API según la documentación técnica.
- No aparece el importador: Distinguir registro de producto y vinculación del importador.
- Producto sujeto a legislación anterior: Consultar la información vigente sobre productos legacy.
- La ayuda web no resuelve la consulta: Utilizar las vías oficiales de soporte Swissmedic.
Lista de comprobación para transferir datos a Suiza
Antes de importar EUDAMED, debe comprobarse el agente y la función suiza correcta. Después se revisan estado del producto, Basic UDI-DI, UDI-DI y unidades de embalaje. Sigue el análisis de diferencias de campos obligatorios y formatos. Solo después se selecciona la vía de transmisión.
Para planificar técnicamente, la carga XML manual y la API M2M son vías distintas. La página de registro Swissmedic enumera editor, carga XML e interfaz REST/JSON. La documentación técnica publica las especificaciones de referencia. Los manuales vigentes pueden contener requisitos concretos de datos o volúmenes.
Tras importar debe comprobarse si los datos solo se han aportado o si el registro y la vinculación deseados se han completado. La evidencia interna debe unir origen europeo, adaptaciones suizas y respuesta final de la autoridad.
Reglas prácticas de datos para XML y M2M
Swissmedic indica exportaciones Device-GET de EUDAMED y archivos Device-POST para importar XML. La carga manual exige una relación 1:1 entre Basic UDI-DI y UDI-DI; cada archivo puede contener hasta 300 pares. Esta estructura suiza debe representarse específicamente si los datos europeos contienen varios UDI-DI por Basic UDI-DI. Fuente: Swissmedic: importación XML y relaciones.
M2M utiliza JSON e incorporación independiente. Un proceso controlado distingue envío, consulta del resultado y mantenimiento separado del estado comercial. Importar correctamente no significa que ya se haya establecido On the market. La gestión de accesos y la finalización forman parte de la aceptación. La documentación técnica Swissmedic es la referencia del modelo actual de solicitudes y estados.
CHRN, SRN y vinculación del importador
CHRN pertenece al registro suizo de los agentes afectados. SRN identifica al agente en el sistema europeo. Tienen contextos jurídicos y técnicos distintos; SRN no sustituye una CHRN necesaria. Los importadores suizos pueden vincularse mediante el proceso Actors previsto a los productos registrados que importan. Es distinto de crear el registro del producto. Fuente: Swissmedic: funciones y vinculación del importador.
FDA GUDID: modelo de datos y presentación
Global Unique Device Identification Database (GUDID) es la base de la FDA para identificar productos sanitarios según los requisitos UDI estadounidenses. Contiene datos Device Identifier y características asociadas; no sustituye todas las demás obligaciones FDA de registro y listado. Hay dos vías oficiales: entrada manual mediante aplicación web y transmisión electrónica HL7 SPL a través del Electronic Submissions Gateway de la FDA.
Temas de datos habituales: Primary DI, nombre del producto, entidad emisora, labeler, identificación y distribución, embalaje, valores permitidos, formatos de fechas y códigos y relaciones entre registros. Deben distinguirse el modelo estadounidense y el Basic UDI-DI europeo.
Recursos Europe IT: FDA UDI SAP Add-on · Plantilla Excel FDA GUDID · Enlaces FDA GUDID · GSP. Fuentes oficiales: FDA GUDID · Submit Data to GUDID.
Del identificador de producto al registro GUDID
GUDID gestiona determinadas características de identificación y producto; no es un expediente completo de desarrollo ni sustituye otras obligaciones FDA. Deben distinguirse la organización responsable del etiquetado, la información Device Identifier y las características asociadas. Variantes y embalajes también pueden generar requisitos propios.
La entrada manual web puede ser adecuada para pocos registros. Para datos recurrentes más amplios suele evaluarse HL7 SPL. Los campos deben ajustarse a las definiciones FDA; los modelos europeos requieren mapeo. Antes de presentar también debe comprobarse si el registro ya existe o se pretende modificar una entrada existente.
Controles útiles de calidad: Cada DI presentada debe vincularse a una versión de producto aprobada. Deben documentarse las respuestas FDA y distinguir posibles correcciones de un mero acuse técnico. La FDA explica los procedimientos en Submit Data to GUDID. La vista pública permite una comprobación visual adicional, pero no sustituye las pruebas internas completas.
¿Quién es responsable y qué accesos se necesitan?
El labeler, responsable del etiquetado, es central en GUDID. Registro y envío electrónico requieren gestión adecuada de cuentas y funciones. La empresa debe determinar qué entidad jurídica asume esa responsabilidad, qué usuarios pueden presentar datos y cómo se vinculan los DI con los datos internos. La FDA ofrece Prepare for GUDID y Request a GUDID Account.
¿Qué se comprueba en un registro GUDID?
Una entrada no es solo una cadena DI. Pueden ser relevantes denominación, modelo, datos de producto, labeler, entidad emisora, características regulatorias, referencias a identificadores y otros datos FDA. La obligatoriedad depende del campo, producto y normativa. Confundir labeler, fabricante, número interno de material y datos DI es especialmente problemático. Otro error frecuente es copiar directamente campos estadounidenses de una plantilla EUDAMED. La guía FDA GUDID explica los requisitos de contenido.
¿Qué hacer ante problemas de presentación?
Primero debe determinarse si el error afecta al transporte, estructura técnica, valor no permitido, relación DI incorrecta o permisos. La solución varía: los permisos requieren revisar cuentas y funciones; un error de esquema HL7 SPL exige revisión técnica; y un error de contenido exige corregir la fuente. Reenviar sin analizar la causa puede provocar rechazos repetidos. La página FDA de presentación GUDID ofrece ayuda.
Búsqueda pública y aseguramiento de la calidad
La FDA publica determinados datos mediante AccessGUDID. Permite buscar identificaciones dentro de la información pública disponible. Sin embargo, la búsqueda no sustituye automáticamente el registro interno completo ni demuestra todo el estado actual de la autoridad. Para mantener la cadena probatoria deben documentarse conjuntamente datos originales, fecha de presentación, respuesta, posibles correcciones y registro publicado. FDA AccessGUDID · FDA GUDID.
El papel de Europe IT
Europe IT ofrece preparación y presentación de datos UDI estadounidenses mediante sus productos y servicios documentados. La plantilla Excel GUDID, el Global Submission Portal y la oferta vinculada a SAP responden a situaciones diferentes. La vía técnica concreta debe confirmarse según producto y alcance del proyecto.
Errores evitables antes de presentar datos a la FDA
Los problemas suelen comenzar al importar significados de campos de otros mercados. El fabricante no debe tratar Basic UDI-DI como equivalente directo de un identificador GUDID. Variantes, embalajes y organización responsable del etiquetado deben ajustarse al modelo estadounidense.
Es útil un control de calidad en dos fases: primero formatos, campos obligatorios y referencias; después, confirmación por especialistas de que los valores corresponden al producto real. Para registros existentes debe determinarse si procede actualización, corrección o primer registro.
La vía elegida condiciona los requisitos técnicos. En la aplicación web importan entrada manual y permisos; HL7 SPL añade estructura de archivo, gateway y procesamiento de respuestas. Las instrucciones oficiales FDA explican ambas vías. La aceptación interna debe exigir un estado final verificable con independencia del método.
Información de producción que GUDID no almacena como valores individuales
GUDID contiene Device Identifier y datos asociados. Los valores UDI-PI de unidades fabricadas, como cada lote o número de serie, no se presentan como historial continuo de producción. El modelo indica qué identificadores de producción utiliza el producto. Esta base de datos maestros debe distinguirse de un sistema de trazabilidad de dispositivos físicos individuales. Fuente: FDA: finalidad y alcance de GUDID.
TGA AusUDID: requisitos e implantación
Australian Unique Device Identification Database (AusUDID) almacena UDI-DI y otras características conforme a los requisitos australianos. El calendario se escalona por clase de riesgo. Las obligaciones para productos de alto riesgo comenzaron el 1 de julio de 2026; según la TGA, otras clases se incorporan hasta 2030. Las disposiciones transitorias aplicables determinan cada caso concreto.
Calidad de datos: Los datos FDA o europeos no pueden transferirse sin cambios. Australia utiliza elementos, valores permitidos, funciones y aprobaciones propios. El Australian UDI Data Dictionary oficial es la referencia de preparación.
Europe IT: TGA AusUDID · Europe IT: plantilla Excel AusUDID · TGA AusUDID · TGA Data Dictionary.
Qué deben preparar los fabricantes internacionales
Australia implanta la identificación única por etapas. La planificación debe determinar clases y fechas pertinentes. No basta con copiar los datos de un proyecto europeo o estadounidense y cambiar el país: la TGA utiliza definiciones, funciones y reglas propias.
La preparación comienza con una tabla de productos y su clasificación regulatoria australiana. Después se comparan campos con el Australian UDI Data Dictionary, distinguiendo información reutilizable de archivos FDA/EUDAMED de la que debe añadirse o confirmarse.
La transmisión debe considerar al sponsor australiano, los permisos y el procedimiento realmente disponible. Respuestas de error y registro publicado son controles distintos. Una base maestra común beneficia a varios mercados, pero el perfil australiano y sus responsabilidades siguen siendo independientes.
¿Qué papel desempeña el sponsor australiano?
El sponsor es una función local importante. Los datos de fabricante y sponsor no son equivalentes y deben registrarse correctamente. Antes de registrar debe aclararse quién accede, quién aprueba el contenido y quién gestiona cambios y respuestas. La TGA informa sobre uso de AusUDID por sponsors y fabricantes.
Un sistema gradual exige gestionar activamente los plazos
La implantación sigue calendarios y clases definidos por la autoridad. Una fecha única estática no abarca todos los productos. Conviene mantener una matriz actualizada con clase, obligación de etiquetado/datos, fecha, excepción o transición y versión de la fuente. La guía UDI de la TGA es una referencia más adecuada que artículos antiguos o panoramas de mercado.
Comprobación inicial para una presentación australiana
Determinar situación del producto y distribución en Australia; asignar fabricante y sponsor; comprobar DI y entidad emisora; utilizar elementos actuales del diccionario; aclarar campos obligatorios y relaciones de embalaje; definir pruebas y aprobaciones; archivar respuestas. El objetivo es un registro claro y controlado por cada identificación necesaria, no el archivo más largo posible. Más información: TGA: Getting a UDI y TGA UDI Hub.
Uso práctico del diccionario australiano
Cada proyecto debe designar el TGA Data Dictionary vigente como referencia. Los campos pueden dividirse en cuatro grupos: reutilizables directamente, derivables de datos existentes, específicos de Australia que deben añadirse y datos pendientes de aclaración especializada. Así se hace visible el trabajo real de migración y aclaración.
Debe considerarse la función del sponsor durante el proceso. El fabricante debe documentar quién responde del registro, quién aporta datos y quién presenta técnica u organizativamente. Sin coordinación, incluso información correcta puede acabar en un proceso incompleto.
Como los requisitos se introducen gradualmente, la lista de proyecto debe incluir clase de riesgo, disposición de implantación y fecha prevista de trabajo. Las fuentes actuales son TGA UDI Hub y Australian UDI Data Dictionary.
Etapas ordinarias de implantación australiana
La TGA escalona el inicio ordinario de etiquetado UDI y presentación por clase. El resumen permite una primera asignación; deben evaluarse además transiciones especiales, productos exentos y marcado directo.
| Clase de producto | Inicio ordinario |
|---|---|
| Productos sanitarios clase III y IIb | 1 de julio de 2026 |
| Productos sanitarios clase IIa | 1 de julio de 2027 |
| Productos sanitarios clase Is e IVD clase 3 y 4 | 1 de julio de 2028 |
| IVD afectados clase 1 y 2 | 1 de julio de 2029 |
Fuente: TGA: finalidad y beneficios de UDI. La TGA ofrece también un árbol de decisión sobre aplicabilidad. Pueden aplicarse fechas diferentes a productos existentes y transiciones relativas a pruebas europeas de conformidad. La tabla general no sustituye esta evaluación.
FDA eMDR, notificación MIR y vigilancia
FDA eMDR: Electronic Medical Device Reporting es la transmisión electrónica de determinadas notificaciones de acontecimientos adversos de productos sanitarios a la FDA. Sus datos se refieren a eventos y obligaciones regulatorias, no a los datos maestros Device Identifier habituales de GUDID.
EUDAMED Vigilance / MIR: Los Manufacturer Incident Reports se gestionan en el contexto europeo de vigilancia. Deben confirmarse por separado las interfaces, las fechas legales de uso y la disponibilidad real en producción del módulo GSP. «EUDAMED MIR» no debe dar a entender que todos los procedimientos estén ya operativos para todos los usuarios.
Europe IT: eMDR Data Submission · Módulos GSP · Resumen EUDAMED de la UE.
Por qué registro de productos y vigilancia deben seguir separados
El registro UDI gestiona datos maestros identificativos. Las notificaciones de incidentes se refieren a acontecimientos, evaluaciones y obligaciones de información concretos. Ambos pueden contener datos del mismo producto, pero difieren en desencadenante, modelo, responsabilidades, plazos y destinatarios autorizados.
FDA eMDR se centra en enviar determinadas notificaciones de acontecimientos adversos. GUDID informa de la identidad y características del producto. Las empresas deben organizar por separado procesos, funciones y pruebas. Presentar correctamente datos GUDID no cumple una obligación eMDR.
Lo mismo se aplica a UDI/Devices y Vigilance/MIR europeos. Un módulo de notificación técnicamente preparado no debe describirse automáticamente como plenamente operativo u obligatorio para cualquier tipo de informe. El estado debe comprobarse con la Comisión Europea. Las ofertas de Europe IT deben precisar los procesos concretos compatibles.
FDA Electronic Medical Device Reporting
La FDA explica las vías electrónicas en eMDR: Electronic Medical Device Reporting. Ofrece además el resumen Medical Device Reporting, las preguntas frecuentes eMDR y ayuda técnica y resolución de problemas. Los requisitos dependen del acontecimiento notificable y de la función del notificante.
EUDAMED Vigilance y Manufacturer Incident Reports
En la UE, incidentes, acciones correctivas de seguridad y otros procesos se evalúan conforme a MDR/IVDR. Según el resumen de módulos EUDAMED, a 17 de noviembre de 2026 Vigilance/Post-Market Surveillance y Clinical Investigations/Performance Studies todavía no se han implantado como los cuatro módulos ya obligatorios. Preparar MIR en software debe distinguirse de presentar datos de vigilancia en EUDAMED en producción. Europe IT describe MIR con GSP y GUDI y, por separado, la transmisión FDA eMDR.
Desencadenantes y pruebas diferentes
El registro UDI puede desencadenarse por la introducción de un producto afectado en el mercado o por un cambio relevante. Una notificación de incidente depende de un acontecimiento notificable y de su evaluación regulatoria. Información y participantes difieren notablemente. Compartir identificadores no justifica un flujo de notificación único.
El proyecto de software debe modelar primero ambos procesos por separado. En UDI importan calidad de datos maestros y mantenimiento continuo. En eMDR/MIR destacan datos del evento, revisiones responsables, plazos y seguimiento. Después se determina qué datos maestros pueden compartirse y qué procesos deben seguir siendo independientes.
La disponibilidad técnica del módulo no equivale al estado legal de implantación de una interfaz. Para EUDAMED rige el estado publicado en la web de la Comisión. Los compromisos de funcionalidad de Europe IT deben corresponder a los módulos realmente disponibles.
Gateway FDA y formato de notificación
GUDID utiliza HL7 SPL para datos identificativos; eMDR procesa eventos mediante el procedimiento ICSR correspondiente. Requieren modelos y controles propios. El 14 de abril de 2025, la FDA sustituyó WebTrader por ESG NextGen Unified Submission Portal. Los proyectos nuevos deben seguir los pasos actuales de acceso e inscripción FDA. Fuente: FDA: eMDR y ESG NextGen.
Gestión internacional de datos UDI y cambios
Vender en la UE, Suiza, Estados Unidos y Australia requiere datos maestros comunes y adaptaciones nacionales. El modelo separa identidad y datos maestros —núcleo compartido—, campos por mercado —perfil jurisdiccional—, presentaciones y respuestas —transacción/respuesta— y mantenimiento y control de cambios —ciclo de vida—.
Proceso práctico: Inventariar sistemas → establecer responsables principales → documentar coherentemente identificadores → mantener mapeos y reglas por país → coordinar presentación con estado de autoridad y módulo → registrar resultados → repetir correcciones y cambios de forma controlada.
Distinción: «Un conjunto de datos para todo» no significa regulatoriamente «la misma carga para todos los países». El flujo internacional reutiliza datos maestros, pero aplica por separado los requisitos nacionales.
Presentación de datos UDI · GUDI · GSP.
Arquitectura central de datos para varios mercados
Un modelo internacional sólido no consiste simplemente en un Excel con muchas columnas. Es más útil separar identidad central, perfiles regulatorios por mercado y transmisiones individuales. Así, el núcleo identifica claramente el producto y los perfiles representan requisitos de la UE, Suiza, Estados Unidos y Australia.
Ejemplo controlado: Gestión de producto mantiene características técnicas; asuntos regulatorios confirma regímenes y datos de mercado; gestión de datos transforma la información aprobada en conjuntos específicos. Antes de presentar se comprueban campos, identificadores, relaciones y códigos. Después se asignan al registro ID de presentación, marca temporal, persona responsable y respuesta.
Esto resulta especialmente útil ante cambios. Al corregir una característica debe identificarse qué registros podrían verse afectados y qué datos enviados necesitan reevaluación. Transmitir a varios destinos sin control de cambios solo resuelve parte del problema. La gestión estructurada de datos UDI responde a esta necesidad.
UDI es un proyecto de datos maestros, no solo de carga
Una interfaz funcional no evita problemas si las fuentes están incompletas, se contradicen o no tienen versiones. UDI afecta a desarrollo, asuntos regulatorios, calidad, ERP, etiquetado y, a menudo, ventas regionales. El formato técnico es la última capa de salida; la mayoría de decisiones de contenido son anteriores.
El modelo separa cinco niveles: origen —SAP, PLM, Excel—; datos maestros aprobados responsablemente; perfil regulatorio de destino; transmisión y resultados; y archivo de cambios y pruebas. Permite explicar por qué dos archivos enviados pueden diferir aunque procedan de las mismas características. La guía UDI IMDRF y la guía de aplicación IMDRF describen la armonización internacional.
Separar identidad de producto y autorización local
El número interno de artículo no es automáticamente UDI-DI. A su vez, UDI-DI no siempre es la única clave de gestión. Un entorno internacional suele necesitar clave de material, familia, varios identificadores UDI, información lingüística y comercial y distintas funciones por mercado. El modelo debe guardar referencias internas e identificaciones de cada autoridad con su vigencia.
Debe contemplar al menos estos objetos lógicos: fabricante/entidad jurídica; función responsable por mercado; familia/modelo; material o artículo; identificadores con entidad emisora y tipo; jerarquía de embalaje; autorizaciones/certificados; perfil de mercado; datos de presentación; respuesta; y evento de cambio. La implementación depende de la arquitectura. Europe IT GUDI y GSP los abordan en niveles distintos.
Clases de errores y correcciones
| Clase de error | Síntoma | Primera comprobación | Responsable de resolver |
|---|---|---|---|
| Permisos/función | No se puede editar | Agente, SRN/CHRN, cuenta, mandato | Asuntos regulatorios/administrador |
| Identificador | DI rechazado | Entidad emisora, tipo, formato, relación con producto | Equipo de producto/UDI |
| Esquema/API | Mensaje rechazado | Versión, tipo de campo, documentación | Informática/presentación |
| Datos obligatorios | Falta un campo | Condiciones y datos de origen | Asuntos regulatorios/datos maestros |
| Relación de productos | Padre/hijo no válido | Jerarquía, cantidades, estado del identificador | Equipo de producto |
| Clasificación | Relación EMDN/GMDN incierta | Especificación y nomenclatura oficial | Asuntos regulatorios |
| Ciclo de vida | No se puede modificar | Estado, operación, control de cambios | Asuntos regulatorios/presentación |
| Backend/disponibilidad | Portal o API no responde | Estado oficial; reintento conforme al procedimiento | Informática/soporte de autoridad |
Deben distinguirse acuses técnicos, validación del contenido e información publicada. HTTP 200 o un archivo procesado no demuestran universalmente un registro correcto. El estado jurídico depende de las fuentes oficiales; las pruebas deben utilizar el modelo de respuestas y estados del sistema concreto.
Aceptación de un servicio externo
Antes del proyecto debe acordarse qué constituye éxito. Por ejemplo: «Se ha transmitido una lista aprobada, se han entregado respuestas al cliente, los errores pendientes están documentados y se ha aclarado quién corrige el contenido». Garantizar «100 % de productos registrados» es problemático si las fuentes son incompletas o erróneas y la autoridad solicita información adicional.
Documentos útiles: archivo original aprobado, registro de mapeo/validación, versiones enviadas, respuestas, excepciones, lista de registros procesados y plan de mantenimiento. La forma depende del sistema y encargo. Europe IT: UDI Submission · UDI Evidence Pack.
Seguir un cambio de ejemplo por todos los sistemas
Supongamos que cambia un embalaje. Primero se evalúa si cambian identificadores, relaciones o características relevantes. Después se actualiza la información aprobada en el sistema principal. Asuntos regulatorios evalúa mercados afectados. Para cada destino se determina la corrección permitida o el nuevo registro necesario. Se documentan resultados y se vinculan a la nueva versión.
Sin ese flujo pueden coexistir versiones distintas: embalaje nuevo en ERP, valor antiguo en el Excel enviado y un tercero en la autoridad. Las discrepancias pueden generar numerosas consultas en auditorías y proyectos posteriores.
El proceso completo debe incluir origen, revisión, aprobación, transmisión y respuesta, además de los datos. GSP y GUDI cubren partes distintas de esta arquitectura; las funciones concretas de control deben confirmarse por proyecto.
Global Submission Portal (GSP)
Producto: Global Submission Portal, software web de presentación UDI y regulatoria de Europe IT Consulting GmbH. Abreviatura: GSP. Uso: Mediante navegador, sin necesitar una instalación SAP UDI en el cliente. Los módulos concretos se definen contractualmente.
Proceso principal: Importar datos estructurados, por ejemplo Excel → prevalidación técnica y de contenido compatible → mostrar problemas → aprobación controlada por el cliente → presentar por una vía admitida → seguir estados, respuestas y errores → documentación y pruebas. Según la documentación del producto, funciones como UDI Publication Report muestran en qué sistemas se han publicado registros y qué lagunas permanecen.
Grupos de módulos: Registro UDI para EUDAMED, swissdamed, FDA GUDID y TGA AusUDID; deben distinguirse los módulos o flujos de notificación FDA eMDR y MIR. Compatibilidad y operación dependen del alcance, activación y disponibilidad de la autoridad.
Utilidad: Proceso controlable para asuntos regulatorios/calidad sin un proyecto completo de integración SAP; adecuado también para tareas recurrentes. GSP no equivale a una plantilla Excel gratuita ni a un simple conversor XML.
Página principal GSP · Página GSP · Comparación Excel/GSP/GUDI · UDI Submission.
Utilizar un flujo de presentación basado en navegador
La plataforma web resulta útil cuando los responsables de registro no trabajan directamente en ERP. Asuntos regulatorios prepara y comprueba datos mientras informática o responsables maestros organizan su provisión. El flujo habitual va de importación, validación y aprobación a transmisión y tratamiento de respuestas.
La calidad depende de los datos de entrada. Un portal no corrige automáticamente identificadores ausentes, embalajes mal relacionados o responsabilidades sin aclarar. GSP debe entenderse como herramienta de un proceso especializado controlado. Antes de implantarlo se definen autoridades, módulos, volumen, funciones, integración y cambios recurrentes.
También importa si se necesita un registro masivo puntual o un procedimiento permanente. Tras transmitir, las respuestas se vinculan al registro y versión aprobada. Automatización, informes e interfaces disponibles dependen de la descripción actual GSP y el alcance acordado.
GSP: etapas y funciones
GSP es la solución web de Europe IT. La cadena pública simplificada incluye importar plantilla específica, prevalidar, corregir errores, aprobar bajo control del cliente, procesar/presentar y mostrar estado o respuesta. Es central distinguir estado del archivo, del registro y publicación real. Usuarios autorizados del cliente aprueban el envío. Página pública GSP · Software UDI Submission.
Su finalidad supera la conversión: permite identificar qué se presentó, registros afectados, respuestas y siguientes tareas. Europe IT describe M2M/Data Exchange EUDAMED mediante infraestructura propia y un proceso M2M swissdamed separado mediante la API REST suiza. Otros destinos dependen del módulo. Europe IT GSP · API REST swissdamed.
Funciones adicionales documentadas: Pista de auditoría de actividades, listas exportables de errores y estados, detección de cambios en cargas posteriores y UDI Publication Report para detectar lagunas de publicación en mercados compatibles. La disponibilidad depende de activación y contrato. Europe IT: transparencia en GSP y producto GSP.
Distinción importante: Europe IT ofrece también creación o presentación manual de XML como servicio independiente. No equivale automáticamente al proceso M2M GSP controlado por el cliente. La elección depende de recurrencia, volumen, integración y seguimiento continuo de estados.
Global UDI SAP Add-on (GUDI)
Producto: Global UDI SAP Add-on, GUDI. Solución vinculada a SAP para gestionar información UDI e integrar procesos regulatorios en un entorno SAP existente. Aborda datos de producto, gobierno, funciones, cambios, aprobaciones y conexión con autoridades.
Diferencia respecto a GSP: GUDI está dirigido a organizaciones que gestionan procesos y gobierno UDI en SAP. GSP es web e independiente de SAP. Ambos pueden responder a objetivos regulatorios similares, pero difieren en arquitectura, responsabilidad, esfuerzo de integración y operación.
Ámbitos relevantes: Datos maestros SAP, relaciones material/producto, UDI-DI/Basic UDI-DI, validación, aprobación controlada, mapeo, estados, pistas de auditoría y módulos nacionales. No deben presentarse como idénticas todas las funciones de cada complemento y módulo de autoridad.
GUDI Global UDI Data Management · SAP EUDAMED Add-on · SAP FDA Add-on.
SAP como sistema principal de información UDI
Muchos fabricantes ya tienen datos necesarios en maestros de materiales, estructuras de producto u objetos propios. El uso regulatorio exige añadir relaciones claras de identificadores, características por mercado y aprobaciones. Esto distingue una solución integrada de un archivo de importación mantenido externamente.
El proyecto GUDI debe aclarar qué se mantiene en SAP, qué procede de otros sistemas y quién resuelve contradicciones. Incluye permisos, cambios, exportación/transmisión y almacenamiento de respuestas. Integrar SAP no garantiza datos regulatorios correctos: las fuentes y su gobierno deben ser sólidos.
Decisión económica: Cuantos más cambios y mercados haya, más relevantes pueden ser mantenimiento y aprobación integrados. Para un registro puntual limitado puede ser preferible otra opción. La página GUDI describe la solución; los detalles se especifican según el SAP existente.
GUDI: SAP como sistema UDI principal
GUDI se dirige a empresas que desean gestionar datos, identificadores y etapas regulatorias en SAP. Puede aportar ventajas si allí ya se gestionan materiales, aprobaciones y cambios. La integración no significa que todo campo SAP corresponda sin transformación a un campo de autoridad. Cada mercado requiere mapeo regulatorio.
Durante la selección debe aclararse: ¿qué entorno SAP existe? ¿Dónde está hoy la información regulatoria? ¿Qué campos adicionales se necesitan? ¿Quién comprueba? ¿Se iniciarán presentaciones periódicas desde SAP? ¿Qué países incluye el alcance inicial? ¿Cómo se documentan respuestas y errores? Europe IT GUDI y SAP EUDAMED Add-on.
Excel Cloud Validator y plantillas de datos UDI
UDI Excel Cloud Validator: Solución mediante navegador/nube para comprobar datos UDI Excel compatibles antes de una posible presentación. Puede revisar valores ausentes, formatos, códigos permitidos y relaciones incoherentes. Las reglas disponibles dependen del producto y versión del modelo. Superar la comprobación previa no equivale a aprobación regulatoria ni a registro confirmado.
Plantilla EUDAMED MDR/IVDR: Recopilación estructurada para el modelo europeo. Plantilla FDA GUDID: Preparación de identificación estadounidense. Plantilla AusUDID: Preparación de elementos australianos. Cada una debe ajustarse al sistema y versión.
UDI Excel Validator · Plantilla EUDAMED MDR/IVDR · Plantilla FDA GUDID · Plantilla AusUDID.
Un validador no protege contra todos los errores
Los errores pueden ser de formato o contenido. Un campo con tipo de dato no permitido o estructura inválida es técnico. Un identificador formalmente válido asignado al producto equivocado es un error de contenido. Tampoco un EMDN incorrecto se detecta únicamente por longitud de caracteres.
Antes de utilizar la herramienta deben documentarse las reglas: ¿qué versión de archivo se admite? ¿Qué campos se comprueban? ¿Hay dependencias? ¿Se consideran embalajes? ¿Cómo se informan errores? ¿Qué sigue correspondiendo a asuntos regulatorios y responsables de datos?
El flujo útil comprende importar, comprobar automáticamente, corregir el contenido, repetir y aprobar documentalmente. La presentación posterior es independiente. Las plantillas EUDAMED, FDA y AusUDID responden a modelos distintos.
Consultoría UDI, gestión y servicios de presentación de datos
Europe IT Consulting ofrece también apoyo por proyecto para preparar, depurar, comprobar o presentar datos regulatorios. Puede ser alternativa o complemento a implantar software propio. Un contrato no elimina de forma general las obligaciones legales del agente responsable.
Fases: (1) Alcance: destinos, familias y volúmenes; (2) inventario: fuentes y errores; (3) mapeo: asignación a estructura de destino; (4) calidad: campos, códigos y relaciones; (5) aprobación: permisos y autorización del contenido; (6) presentación: método compatible; (7) respuestas: evaluación técnica y especializada; (8) correcciones: reparar registros; (9) mantenimiento: organizar cambios y pruebas.
Datos útiles para una oferta: Autoridades/mercados; cantidad de registros, Basic UDI-DI y unidades de embalaje; número de tablas y sistemas de origen; preparación previa conforme a EUDAMED/swissdamed; plazos; idioma; nivel de servicio; proyecto puntual u operación continua.
Presentación de datos UDI · Consultoría MedTech · Contacto.
Definir el alcance de un encargo externo
Es decisivo qué responsabilidad se delega. El proveedor puede preparar, comprobar formatos, acompañar transmisiones y analizar respuestas. No se convierte automáticamente en fabricante legalmente responsable ni propietario especializado de todos los datos. Exactitud y aprobaciones deben definirse expresamente.
Un buen encargo responde cinco preguntas: ¿Qué productos y embalajes incluye? ¿Para qué autoridad? ¿Qué calidad tienen las fuentes? ¿Quién aprueba correcciones de contenido? ¿Qué resultado se acepta: archivo correcto, transmisión realizada o registro satisfactorio demostrado?
También importa económicamente: descubrir correcciones o fuentes incompletas después puede cambiar el esfuerzo. Deben acordarse prestaciones, supuestos, ciclos de corrección y pruebas. UDI Data Submission orienta sobre el modelo adecuado.
Proyecto, registro puntual y operación recurrente
Para un retraso puntual puede convenir contratar preparación y presentación en lugar de implantar un entorno permanente. En catálogos grandes con cambios continuos, un flujo regular mejora coordinación y trazabilidad. No decide un umbral universal de unidades, sino el esfuerzo del ciclo completo: calidad, mercados, frecuencia, equipos y documentación. Comparar métodos Europe IT · Servicio UDI Submission.
Integración SAP y desarrollo de software
Desarrollo SAP y a medida: ABAP, ampliaciones, interfaces, procesamiento, formularios y desarrollo por proyecto con lenguajes y plataformas adecuados. SAP Interactive Forms by Adobe: Formularios y arquitectura de salida SAP. GS1 Barcode Generator para SAP: Generación técnica de simbologías GS1 DataMatrix/GS1-128 en procesos SAP; asignación UDI y registro ante autoridades son tareas distintas. Integración Zebra: Salida SAP e impresión de etiquetas. Computer System Validation (CSV): Evaluación y pruebas documentadas de sistemas informatizados en entornos regulados, con alcance según uso previsto. Externalización: Implantación y servicios técnicos bajo alcance acordado.
Desarrollo de software · SAP Interactive Forms by Adobe · GS1 Barcode Generator · Impresoras Zebra en SAP · Externalización · CSV.
Relación entre tecnología SAP y calidad regulatoria
Los procesos técnicos suelen generar o modificar información regulatoria. Cambiar el material puede afectar datos UDI; cambiar embalajes puede requerir identificadores y etiquetas distintos. Gestionar formularios, impresión y registros UDI independientemente aumenta las contradicciones.
Los ámbitos técnicos deben considerarse separados pero coordinados. Desarrollo SAP facilita provisión e integración. Adobe Forms e impresión cubren, entre otros, la salida. El generador GS1 puede crear estructuras correctas en el formato acordado. CSV o validación según riesgo demuestra adecuación a las funciones previstas.
Ningún componente sustituye automáticamente la evaluación jurídica de identificadores ni el registro. Conviene nombrar por separado responsables de identidad, diseño, aprobación de impresión, integración y presentación regulatoria. Desarrollo SAP y software y Computer System Validation son servicios complementarios relevantes.
GS1, HIBC, soportes UDI y etiquetado en SAP
Diferencia entre GTIN, UDI-DI y GS1 DataMatrix
GS1 Global Trade Item Number (GTIN) puede servir de base para UDI-DI dentro de un sistema de reglas adecuado. GS1 DataMatrix es una simbología gráfica que codifica información normalizada de identificación y producción. Guardar nombres, GTIN y códigos de barras en una única columna «UDI» elimina distinciones necesarias. Por eso deben comprobarse por separado registro en base de datos y creación de una etiqueta correcta. GS1: DataMatrix en el ámbito sanitario.
HIBC y sistemas alternativos
Además de GS1 existen entidades emisoras y estructuras admitidas en determinados marcos UDI, como HIBC. Sus componentes y reglas no deben confundirse con GS1. El proceso de validación debe reconocer el sistema utilizado. Autoridad y entidad emisora son las fuentes adecuadas para detalles formales; la FDA ofrece reglas y recursos UDI.
Etiquetado con SAP
Según su documentación, Europe IT ofrece generación de códigos de barras e integración de impresoras vinculadas a SAP. Puede ser útil para transferir datos maestros a un soporte GS1, formulario o flujo Zebra. El uso regulatorio del identificador y la calidad de impresión deben validarse independientemente de la generación del símbolo. Europe IT: SAP Barcode Generator · Zebra en SAP · Códigos UDI y etiquetado.
Tres controles independientes del etiquetado
Deben responderse al menos tres preguntas por separado. ¿Es correcto el identificador asignado? Se aplican reglas de la entidad emisora y del mercado. ¿Se representa técnicamente bien? Importan simbología, estructura, impresión y lectura automática. ¿Coincide con el registro de la autoridad? Los datos de producto y embalaje registrados deben corresponder a las configuraciones comercializadas.
El generador facilita técnicamente el segundo control, pero no decide automáticamente la asignación ni presenta los datos regulatorios. Un registro correcto tampoco demuestra que una etiqueta concreta sea suficientemente legible. Los procesos SAP deben conectar de manera trazable asignación, datos maestros, aprobación e impresión.
Si un fabricante utiliza GS1 y HIBC en líneas diferentes, debe documentar las reglas por separado. La página Europe IT del generador SAP aborda la solución técnica; los fundamentos UDI de la Comisión explican el contexto regulatorio.
Calidad de datos UDI y gestión de errores
Estructura: Tipo de archivo, esquema/versión, codificación, tipos de campo, fechas y números. Campos obligatorios: Legislación, riesgo y datos dependientes del caso. Identificadores: Secuencia, entidad emisora y distinción Basic UDI-DI/UDI-DI. Referencias: Padre/hijo, embalajes y certificados/agentes. Terminología: EMDN y clasificaciones/códigos propios. Coherencia: Mismos hechos en distintas fuentes, duplicados y discrepancias entre denominación y embalaje. Proceso: Revisor, versión, aprobación, envío, respuesta y repetición.
Validación XSD técnica y validación regulatoria del contenido son distintas. Éxito HTTP o acuse de recepción tampoco equivalen al estado final de registro.
Biblioteca de errores UDI · UDI Evidence Pack · Cumplimiento UDI.
Cuatro niveles de comprobación fiable
Primero, estructura técnica: Formato, versión de esquema/API y tipos compatibles. Segundo, semántica: Obligaciones, valores permitidos y dependencias correctas. Tercero, relaciones: Producto, Basic UDI-DI, UDI-DI, embalaje, agente y certificado coherentes. Cuarto, aprobación especializada: Información correspondiente a la configuración comercial y revisada por responsables.
Un error habitual es probar solo los dos primeros niveles. Un archivo formalmente completo puede contener variante o clasificación equivocadas o embalaje antiguo. Por el contrario, datos correctos pueden fallar por un esquema técnico obsoleto.
Conviene documentar por separado errores técnicos, cuestiones de contenido y respuestas. En envíos recurrentes, cada corrección debe revisarse por origen y efectos en otros mercados. La biblioteca EUDAMED y las fuentes oficiales apoyan el análisis.
Resolución de problemas y casos de uso ilustrativos
Este resumen relaciona las preguntas habituales con la comprobación adecuada y un recurso detallado. Los escenarios posteriores son ejemplos para planificar proyectos; los proyectos de clientes documentados figuran en ejemplos prácticos y referencias.
Obligación de registro poco clara
Enfoque: Determinar tipo de producto, fecha de introducción, agente y reglamento; consultar la guía de la autoridad para el caso.
Comprobación adicional: Importan producto concreto, riesgo, legislación y función empresarial. Registrar la empresa no demuestra que todos sus productos tengan el registro exigido. Documente la decisión y base jurídica por grupo.
Más información: Preguntas frecuentes EUDAMED.
Carteras DMIDS y EUDAMED
Enfoque: Comprobar notificaciones nacionales existentes, entradas europeas necesarias y fuentes completas.
Comprobación adicional: Evalúe los datos antiguos según su finalidad original. Revise identificadores, estado del producto y notificación europea hoy exigida. No está garantizada técnica ni regulatoriamente la copia de todos los campos anteriores.
Más información: Resumen EUDAMED.
Productos legacy
Enfoque: Distinguir estado, directiva/reglamento, identificador, certificado y transición.
Comprobación adicional: Un producto certificado bajo una directiva anterior puede tener disposiciones especiales. Antes de presentar, establezca de forma trazable su condición legacy. Considere identificadores, certificados y, cuando corresponda, introducción en el mercado.
Más información: Preguntas frecuentes EUDAMED.
Campos obligatorios incompletos
Enfoque: Contrastar modelo de campos y obligaciones condicionales según tipo.
Comprobación adicional: Un campo puede ser obligatorio solo bajo ciertas condiciones. Analice el mensaje junto a clase, tipo y otros valores. Rellenarlo artificialmente sin contenido correcto no resuelve el problema.
Más información: Biblioteca de errores EUDAMED.
UDI-DI o entidad emisora incorrectos
Enfoque: Verificar origen, formato y entidad admitida.
Comprobación adicional: Documente la entidad reconocida y las reglas de construcción. Una secuencia aparentemente válida puede corresponder al producto equivocado. La comprobación necesita relación con la asignación autorizada.
Más información: Terminología UDI.
Confusión entre Basic UDI-DI y UDI-DI
Enfoque: Mantener separadas identificación de grupo y de producto; comprobar la correspondencia.
Comprobación adicional: Basic UDI-DI describe el grupo de modelos europeo y UDI-DI una configuración concreta. Deben tener campos propios en origen. Mezclarlos puede crear relaciones erróneas y consultas durante el registro.
Más información: Terminología UDI.
Relaciones de embalaje ausentes
Enfoque: Comparar niveles, cantidades y vínculos padre/hijo con unidades comercializadas.
Comprobación adicional: Además del identificador importan unidades superiores e inferiores, cantidades y combinaciones vigentes. Identifique embalajes antiguos antes de presentar. Buscar solo campos vacíos no suele detectar relaciones incorrectas.
Más información: Biblioteca de errores.
EMDN incorrecto o ausente
Enfoque: Evaluar la clasificación con la nomenclatura vigente y un fundamento documentado.
Comprobación adicional: Debe reflejar finalidad y tipo reales. Asuntos regulatorios debe documentar decisión y versión EMDN. Un código aceptado casualmente no es necesariamente la clasificación correcta.
Más información: Preguntas frecuentes EUDAMED.
XML o datos de interfaz erróneos
Enfoque: Contrastar el error concreto con versión de esquema/API y registro afectado.
Comprobación adicional: Determine si procede de contenido, versión, acceso o método. Conserve respuesta completa y esquema. Después decida si debe corregirse el origen o el procesamiento técnico.
Más información: Biblioteca de errores.
Presentación que sigue en tramitación
Enfoque: Comprobar por separado aceptación técnica, revisión del contenido y estado final.
Comprobación adicional: Una solicitud aceptada puede seguir pendiente de evaluación. Revise registro de transmisión, referencia y estado actual. Reenviar sin conciliar estados puede generar más errores o duplicados.
Más información: UDI Evidence Pack.
Cientos o miles de productos
Enfoque: Consolidar fuentes y establecer importación, revisión y presentación controladas.
Comprobación adicional: El esfuerzo depende también de variantes, jerarquías, regímenes y calidad. Un piloto representativo permite detectar mapeos y errores habituales pronto.
Más información: GSP.
Excel sin modelo adecuado
Enfoque: Usar plantillas por destino, definir campos y separar datos nacionales.
Comprobación adicional: Deben identificarse versión y sistema de cada plantilla. Sin definiciones surgen errores de interpretación al convertir. Un diccionario con responsables, valores y origen mejora la reutilización.
Más información: Plantilla EUDAMED.
Fuentes UDI diferentes
Enfoque: Definir fuentes principales y responsables; detectar duplicados y contradicciones.
Comprobación adicional: Cada campo necesita una fuente autorizada. Si SAP y Excel difieren, una persona responsable debe decidir el valor vinculante. Fusionar automáticamente sin reglas puede empeorar calidad.
Más información: GUDI.
Actualizar después del primer registro
Enfoque: Documentar permisos de cambio, versiones, aprobación y pruebas.
Comprobación adicional: Evalúe relevancia regulatoria de cada cambio. Según campo y autoridad puede permitirse actualización o exigirse otro proceso. Decisión, versiones antigua/nueva y mercados deben seguir siendo trazables.
Más información: Cumplimiento UDI.
Reutilizar EUDAMED para swissdamed
Enfoque: Revisar requisitos suizos, adaptar, aprobar por separado y presentar.
Comprobación adicional: Los valores europeos verificados son un punto de partida, no un registro suizo completo. Funciones, CHRN, campos y vía se evalúan separadamente. Comience con un informe de diferencias trazable.
Más información: De EUDAMED a swissdamed.
Confusión CHRN/SRN
Enfoque: Evaluar separadamente registros de agentes suizo y europeo.
Comprobación adicional: SRN identifica al agente europeo; CHRN corresponde a Suiza. Qué número necesita cada parte depende de la función. La similitud de nombres no permite trasladar un número al otro sistema.
Más información: Resumen swissdamed.
No está claro quién debe presentar
Enfoque: Documentar función legal, permiso técnico y contrato por separado.
Comprobación adicional: Autorización y obligación son cuestiones distintas. El proveedor prepara y transmite según acuerdo, pero debe definirse responsabilidad de la información. Las reglas escritas evitan incertidumbre.
Más información: Consultoría MedTech.
La presentación manual exige demasiado trabajo
Enfoque: Comparar alternativas por volumen, actualizaciones, costes de error y entorno informático.
Comprobación adicional: Determine registros iniciales, frecuencia y capacidad antes de elegir. Lo manual puede funcionar para pocos casos, pero generar altos costes de control con grandes volúmenes recurrentes. Incluya correcciones.
Más información: Excel frente a GSP y GUDI.
No hay SAP
Enfoque: Evaluar GSP o servicios por proyecto, sin presuponer GUDI.
Comprobación adicional: Carecer de SAP no impide procesos UDI estructurados. Pueden prepararse datos Excel/ERP para operar por navegador. Siguen siendo necesarios responsables, aprobación y pruebas.
Más información: GSP.
Se necesita integración SAP
Enfoque: Unir procesos y gobierno UDI con maestros y aprobaciones SAP.
Comprobación adicional: Defina qué información ERP es fiable y qué campos regulatorios faltan. Mantenimiento, usuarios, aprobación y respuestas son componentes distintos. Exportar técnicamente no basta.
Más información: GUDI.
Faltan pruebas de auditoría y presentación
Enfoque: Conservar respuesta, versión, aprobación y registro de cada ejecución.
Comprobación adicional: Vincule contenido aprobado, transmisión y respuesta mediante identificadores, fechas y responsables. Un registro de envío sin estado de autoridad trazable puede resultar insuficiente para aceptar el trabajo.
Más información: UDI Evidence Pack.
Código de barras correcto, registro incorrecto
Enfoque: Tratar etiqueta/soporte y registro como niveles distintos.
Comprobación adicional: Identificador, soporte y registro son unidades de evaluación separadas. Una etiqueta legible puede contener una identificación equivocada. El registro correcto tampoco demuestra calidad de impresión.
Más información: Códigos de barras y etiquetado.
Datos FDA confundidos con campos europeos
Enfoque: Preparar modelo GUDID y requisitos HL7 SPL por separado.
Comprobación adicional: Mapee explícitamente identificadores y campos estadounidenses. Un registro europeo correcto puede diferir en contenido o estructura. Compruebe definiciones FDA y vía elegida.
Más información: Plantilla FDA.
Datos europeos para Australia
Enfoque: Utilizar TGA Data Dictionary y etapa de implantación aplicable.
Comprobación adicional: Contraste diccionario vigente, función australiana, tipo, riesgo y fecha gradual. Reutilizar datos europeos exige transformación controlada, no importación directa.
Más información: AusUDID.
Confusión entre registro UDI y eMDR
Enfoque: Distinguir datos de producto GUDID/EUDAMED y notificación de incidentes eMDR/MIR.
Comprobación adicional: GUDID recoge identificación; eMDR determinados eventos. Cambian desencadenantes, datos y responsabilidades. Resolver uno técnicamente no cumple automáticamente el otro.
Más información: eMDR.
Costes del proveedor poco claros
Enfoque: Calcular transparentemente cantidad, calidad, mercados, correcciones y mantenimiento.
Comprobación adicional: Registre calidad inicial, registros, embalajes, destinos y ciclos. Un precio global sin supuestos claros puede generar trabajo imprevisto. La oferta también debe concretar aceptación.
Más información: UDI Submission.
Utilizar el resumen como lista de comprobación
Para cada error documente autoridad, registro, versión de origen, momento de presentación, respuesta exacta y responsable. Sin ello, un aparente fallo de carga puede ser de permisos, identificador o interfaz antigua.
Orden recomendado: Verifique primero autoridad y acceso correctos. Determine recepción técnica y error exacto. Compare campos con definiciones oficiales vigentes. Después corrija contenido y prepare reenvío. Recrear todos los registros no siempre es necesario y puede causar duplicados o problemas de modificación.
La solución Europe IT se elige después del diagnóstico. El validador aborda cuestiones distintas de integración SAP o servicio externo. Se busca resolver de forma trazable el problema concreto, no utilizar siempre la misma herramienta.
Los siguientes escenarios ilustran cómo asuntos regulatorios, calidad, datos y compras convierten una situación inicial en decisiones y tareas.
Caso A: «Tenemos 600 productos en Excel y no sabemos por dónde empezar»
En lugar de contar filas, identifique registros necesarios: grupos, Basic UDI-DI, UDI-DI individuales, niveles de embalaje y casos especiales. Una referencia no siempre equivale a un registro independiente. Después mapee cada mercado y determine campos disponibles e información que falta de regulación o desarrollo. Solo entonces elija proceso interno, servicio o software recurrente. UE UDI/Device Registration · Europe IT: elección de transmisión.
Caso B: «Los datos están en EUDAMED, pero falta Suiza»
El registro europeo sirve como fuente. Antes de importar, revise funciones, CHRN, campos suizos, embalajes y formato compatible. Publicar en Suiza exige una operación independiente. Registro Swissmedic · Europe IT: de EUDAMED a swissdamed.
Caso C: «EUDAMED muestra un estado inesperado»
Examine nivel y procedimiento: agente, certificado, producto, archivo o mensaje. Compruebe revisiones pendientes y persona o entidad autorizada para el siguiente paso. Sin módulo y definición oficial no puede interpretarse inequívocamente un estado. Resumen EUDAMED · Biblioteca Europe IT.
Caso D: «Aceptado técnicamente, pero no aparece públicamente»
Distinga acuse, estado real y función de publicación. Entre transmisión y publicación pueden existir etapas y condiciones. Compruebe el modelo oficial correspondiente. UE UDI/Device Registration · FDA GUDID.
Caso E: «No sabemos qué EMDN es correcto»
Seleccione según finalidad y características reales. Comparar marcas o copiar clasificación antigua no basta. Documente el fundamento en la aprobación interna. UE EMDN.
Caso F: «Los embalajes están mal vinculados»
Cree primero la jerarquía física y asigne identificadores válidos por nivel. Compare cantidades y relaciones con configuración real y modelo regulatorio. Depurar columnas técnicamente no basta. Guía UDI IMDRF · UE UDI.
Caso G: «Necesitamos saber qué falta por presentar»
Concilie maestros aprobados, registros requeridos y registros demostrados. Asigne estado por mercado e identificador. Así se evita confundir archivos procesados con registro completo. Europe IT describe UDI Publication Report para módulos compatibles. Transparencia GSP.
Caso H: «Somos importador y nos piden gestionar swissdamed»
Aclare si corresponde registro del agente, vinculación de producto u otra operación. Swissmedic explica expresamente las tareas del importador. Importadores Swissmedic.
Caso I: «GUDID da error aunque los datos europeos son correctos»
Los modelos difieren. Revise campo original y regla FDA. Puede haber diferencias de identificadores, funciones de cuenta, clasificaciones o valores. Corrija el mapeo estadounidense, no necesariamente el maestro europeo. Guía FDA GUDID · FDA Submit Data.
Caso J: «Queremos evaluar esfuerzo antes de comprar»
Defina alcance según calidad, mercados, identificadores, recurrencia, aprobaciones e integración. Separe preparación inicial y costes permanentes de mantenimiento, operación y errores. Permite comparar Excel, servicio, GSP y GUDI. Soluciones UDI Submission Europe IT.
Otro escenario: varias autoridades y versiones diferentes
Un fabricante tiene lista europea verificada, cartera GUDID mantenida aparte y datos australianos incompletos. Copiar todo en una lista puede crear duplicados y errores semánticos. Es preferible comparar la identidad común con perfiles nacionales separados.
Procedimiento: Conciliar productos por identificadores y referencias verificados; comparar campos nacionales y valores; trasladar contradicciones a responsables; generar un conjunto aprobado por autoridad; mantener respuestas trazables por destino.
También es adecuado si se utiliza una plataforma común. Evita confundir intercambio técnico y evaluación del contenido. El resumen UDI Submission explica los métodos.
Elegir entre Excel, servicios de presentación, GSP y GUDI
| Criterio | Plantilla Excel | Servicio por proyecto | GSP | GUDI |
|---|---|---|---|---|
| Finalidad | Estructurar datos | Encargar un paquete de trabajo | Operar transmisión web | Integrar UDI en SAP |
| Necesita SAP | No | No | No | Sí, implantación vinculada a SAP |
| Validación | Según plantilla/herramienta | Según alcance acordado | En módulo compatible | En flujo SAP implantado |
| Transmisión a autoridad | No mediante Excel solo | Según encargo | Si el módulo lo admite | Con módulo de autoridad previsto |
| Pruebas/estados | Organizar manualmente | Definir por contrato | Flujo compatible | Proceso SAP/UDI |
| Útil para | Preparar datos | Falta de capacidad o proyecto puntual | Presentación recurrente no centrada en SAP | Gobierno UDI permanente integrado en SAP |
La decisión depende, además de cantidades, de complejidad, cambios, recursos, mercados y controles internos. Ayuda para decidir.
Comparar de forma realista costes y operación
Deben considerarse al menos cinco factores: depuración inicial, frecuencia de nuevos registros, mercados, recursos especializados/informáticos y requisitos de pruebas y aprobaciones. Una plantilla genera un esfuerzo operativo distinto de una solución SAP. El servicio externo reduce trabajo interno, pero necesita datos aprobados e interlocutores.
Excel solo estructura y prepara; no sustituye la transmisión. El servicio delega tareas acordadas. GSP permite un proceso operativo web. GUDI integra datos y procesos en SAP. No son productos idénticos para comparar costes.
El análisis económico debe incluir mantenimiento, correcciones, formación, interfaces y revisión interna además de costes iniciales. Puede ayudar una prueba delimitada con datos reales anonimizados cuando esté prevista técnica y contractualmente. La comparación Europe IT explica las opciones.
Qué arquitectura corresponde a cada flujo
Un caso no centrado en SAP comienza con Excel y un equipo regulatorio que desea comprobar y presentar datos. Puede encajar GSP. En un caso SAP, datos, responsabilidades y aprobaciones se organizan en ERP y cobra relevancia GUDI. El validador puede comprobar determinados Excel en ambos, pero no sustituye el proceso completo.
Deben distinguirse capacidad del producto e implantación del proyecto. El software puede admitir módulos mientras aún deban configurarse acceso, mapeo, aprobaciones, pruebas e incorporación del cliente. La disponibilidad de interfaces también cambia. La descripción debe distinguir funciones estándar disponibles, configurables y ampliaciones específicas.
Para presupuestar ayuda un diagrama de origen, comprobación, aprobación, transmisión y respuesta. El portafolio y la página UDI Submission ofrecen puntos de partida.
Responsabilidades en el proceso de datos y presentación
Asuntos regulatorios: Obligaciones, interpretación y aprobación. Calidad: Control del proceso, cambios y desviaciones. Producto/desarrollo: Datos técnicos correctos. Datos maestros/ERP: Identificadores, versiones y fuentes coherentes. Informática/SAP: Interfaces, permisos, seguridad y operación. Proveedor: Apoyo, preparación, presentación o comprobación contratados. Fabricante y otros agentes: Mantienen responsabilidades legales.
Proceso mínimo recomendado: responsable de datos → revisión RA/QA → aprobación documentada → ejecución identificable → respuesta técnica/de contenido → decisión de corrección/reenvío → archivo y revisión periódica.
Seguridad: Acceso, separación de clientes, transmisión, conservación, eliminación y tratamiento contractual forman parte del concepto concreto de implantación y operación.
Aprobaciones claras evitan conflictos posteriores
En organizaciones MedTech complejas intervienen varios departamentos. Asuntos regulatorios interpreta obligaciones, calidad define controles, producto conoce características e informática gestiona sistemas. Sin asignación clara puede corregirse un campo en varias listas sin actualizar el registro principal.
RACI permite documentar quién ejecuta, responde de la decisión, es consultado e informado por objeto y actividad. Incluye sustituciones, especialmente con plazos urgentes. Los proveedores reciben únicamente permisos necesarios y trabajan bajo un encargo definido.
La aprobación debe identificar una versión concreta del contenido, no solo un nombre de archivo. De otro modo resulta difícil demostrar que se transmitió exactamente lo aprobado. Un proceso documentado de auditoría y cumplimiento conecta funciones con pruebas técnicas.
Validación de sistemas, pistas de auditoría e integridad de datos
Para qué sirve una evaluación documentada
La empresa regulada evalúa más que el resultado de transmisión: quién pudo cambiar o aprobar, qué versión se utilizó, repetibilidad y trazabilidad, evaluación de errores y archivo. La profundidad depende del papel del sistema y del riesgo de fallos. Afirmar que «todo software UDI está validado GMP» sería inadecuado.
La documentación según riesgo puede incluir uso y alcance, requisitos, análisis de riesgos, casos y resultados esperados, funciones, desviaciones, aprobación y cambios controlados. Europe IT dispone de una página de servicios CSV.
Audit Trail y Evidence no son lo mismo
La pista de auditoría muestra cambios, acciones o eventos que el sistema registre. Evidence Pack reúne las pruebas de una presentación concreta: versión aprobada, artefactos técnicos, respuestas, estados y correcciones. Una pista por sí sola no prueba publicación por la autoridad. Europe IT: transparencia y auditoría · UDI Evidence Pack.
Seguridad y operación de SaaS e integración
El cliente debe definir responsables de acceso, eliminación, cambios técnicos, transmisión, asignación de funciones, disponibilidad y recuperación. También importan contratos de tratamiento y protección de datos. La operación debe evaluarse según arquitectura y servicios acordados.
Pruebas útiles en un proyecto regulado
La evaluación comienza por uso y consecuencias de resultados erróneos. De ahí se derivan requisitos, pruebas y aceptación. En UDI pueden ser relevantes asignación de identificadores, permisos, aprobaciones, errores de interfaz y repetibilidad.
No basta una prueba satisfactoria: el expediente puede contener versiones de requisitos, pruebas, resultados, desviaciones, aprobaciones responsables y cambios posteriores. La operación debe aclarar quién concede permisos, aprueba cambios, respalda datos y resuelve fallos.
Pista de auditoría y pruebas de presentación cumplen funciones distintas: La primera documenta operaciones trazables; las segundas vinculan datos aprobados con transmisión y respuesta concretas. Se complementan, pero no se sustituyen. El alcance depende del riesgo real y los requisitos; deben evitarse promesas generales de certificación.
Preguntas frecuentes sobre Europe IT, UDI y presentación de datos
Las respuestas ofrecen orientación general. Las cuestiones específicas se tratan en las páginas detalladas enlazadas en cada tema.
¿Quién es Europe IT Consulting GmbH?
Empresa de software y consultoría con sede en Basilea, especializada en SAP, gestión UDI y transmisión electrónica de datos regulatorios.
¿Qué mercados UDI cubre Europe IT?
Las prestaciones públicas incluyen EUDAMED, swissdamed, FDA GUDID y TGA AusUDID. Módulos e interfaces concretos deben confirmarse en la oferta.
¿Qué software permite registrar UDI sin SAP?
El Global Submission Portal (GSP) es web y no requiere SAP. Europe IT también puede ejecutar un paquete acordado como servicio. GUDI es la solución integrada en SAP.
¿Se pueden importar datos UDI de Excel?
Sí. Excel puede ser fuente estructurada. Los datos deben mapearse, comprobarse y enviarse por un método realmente compatible con cada destino.
¿Una plantilla Excel ya es una presentación UDI?
No. Un archivo preparado todavía no se ha presentado ni ha sido aceptado por la autoridad.
¿En qué se diferencian UDI-DI y Basic UDI-DI?
UDI-DI identifica una configuración concreta de producto o embalaje. Basic UDI-DI agrupa productos europeos con relación regulatoria de modelo. No aparece en la etiqueta UDI ni es una GTIN individual. Fundamentos UDI UE.
¿Para qué sirve UDI-PI?
Incluye identificación de producción, como lote, serie o caducidad, cuando es pertinente.
¿Toda empresa necesita SRN?
No de forma general; depende de función y reglas EUDAMED.
¿CHRN es idéntica a SRN EUDAMED?
No. Los registros suizo y europeo son jurídicamente independientes.
¿EUDAMED y swissdamed están conectados?
Las autoridades no realizan sincronización automática de las bases.
¿Pueden reutilizarse datos EUDAMED en swissdamed?
En parte, tras comprobar requisitos suizos. Se admiten determinados XML GET-DEVICE/POST-DEVICE; la API REST M2M utiliza JSON.
¿Qué formato utiliza swissdamed M2M?
Según Swissmedic, JSON mediante API REST. La carga XML independiente admite ciertos formatos EUDAMED.
¿Todos los módulos EUDAMED son obligatorios desde mayo de 2026?
No. Desde el 28 de mayo de 2026 son obligatorios agentes, UDI/Devices, organismos notificados/certificados y control del mercado. Los otros dos tienen implantación separada. Estado UE.
¿Qué es un producto legacy?
Un producto sujeto a las transiciones aplicables de directivas anteriores; deben comprobarse reglas específicas de datos y registro.
¿Deben registrarse de nuevo productos ya incluidos en DMIDS?
Sí, si están sujetos a EUDAMED. DMIDS no se transfiere automáticamente. Para los productos afectados de los que se siguen introduciendo unidades después del 28 de mayo de 2026, debe atenderse al plazo del 28 de noviembre de 2026. BfArM: registro EUDAMED.
¿Qué hacer ante un error de validación?
Identificar regla y fila exactas, corregir contenido, comprobar otra vez y reenviar tras aprobación documentada.
¿La prevalidación garantiza el registro?
No. La presentación debe procesarse aparte y confirmarse según el estado de la autoridad.
¿Pueden modificarse datos UDI posteriormente?
Solo conforme a reglas y estado del registro. Los cambios exigen control técnico y especializado.
¿Qué función tienen los códigos EMDN?
Nomenclatura y clasificación europea; elegir correctamente exige evaluación especializada.
¿Cómo comprobar jerarquías de embalaje?
Mediante niveles, cantidades y relaciones claras entre identificadores.
¿Qué es UDI Evidence Pack?
Conjunto organizado de versión, aprobación, prueba de transmisión, respuesta y posibles ciclos de corrección.
¿Necesito XML para FDA GUDID?
La FDA permite entrada web manual y transmisión electrónica HL7 SPL por gateway; depende de la vía elegida.
¿FDA eMDR es lo mismo que GUDID?
No. eMDR notifica determinados incidentes; GUDID contiene identificación de productos.
¿Cómo se diferencian GSP y GUDI?
GSP es un portal web y GUDI una solución integrada en SAP, con modelos operativos distintos.
¿Qué hace UDI Excel Cloud Validator?
Comprueba campos y reglas compatibles antes de presentar. La presentación efectiva es independiente.
¿Europe IT genera códigos de barras SAP?
Sí. La web documenta GS1 Barcode Generator y servicios de impresión y formularios.
¿Puede registrar una empresa externa?
Puede realizar tareas técnicas y organizativas acordadas; siguen vigentes las funciones y responsabilidades legales.
¿Qué necesita Europe IT para una oferta?
Mercados, tipos, cantidades, fuentes, plazos, calidad y mantenimiento recurrente deseado.
¿Qué importa al trabajar en varios países?
Combinar datos maestros comunes con mapeo, reglas y pruebas independientes por mercado.
¿Qué fuentes son de referencia?
Información oficial vigente de Comisión Europea, Swissmedic, FDA y TGA, y legislación aplicable.
Información necesaria para aclarar casos especiales
Una respuesta breve orienta, pero no sustituye el análisis individual. Legacy, embalajes especiales, CHRN/SRN, cambios y obligaciones dependen del régimen, acceso al mercado, tipo, función y estado. Por ello los capítulos enlazan a las autoridades competentes.
Prepare grupo, riesgo, mercados, tipo de identificador, cantidad y sistema actual. Ante errores aporte además mensaje original, versión de interfaz/plantilla y fila afectada. Evita consultas innecesarias.
Las preguntas frecuentes EUDAMED de Europe IT amplían casos y módulos. Las obligaciones vinculantes deben evaluarse con las fuentes jurídicas UE y publicaciones nacionales competentes.
¿Basic UDI-DI es una GTIN?
No. Es una identificación regulatoria europea de familia. GTIN pertenece a GS1 y puede ser base UDI-DI según las reglas. UDI UE.
¿Cada nivel de embalaje necesita UDI propio?
Depende del mercado y tipo; evalúe cada nivel e identificador por separado. Guía UDI IMDRF.
¿En qué se diferencian fabricante e importador?
Tienen funciones distintas por jurisdicción. Crear el registro no es automáticamente obligación de todo importador. MDR UE · Importadores Swissmedic.
¿Dónde encontrar terminología UDI oficial?
En Comisión, FDA, TGA, Swissmedic e IMDRF. Para procesos empresariales, Europe IT ofrece un glosario.
¿Para qué sirve Actor Registration?
Registra determinados agentes, separadamente de productos. Actor Registration UE.
¿MDR e IVDR tienen campos idénticos?
No. Conjuntos y condiciones pueden variar por reglamento. UDI/Device Registration UE.
¿Los mismos usuarios mantienen productos y certificados?
No necesariamente: cambian funciones y responsabilidades. Organismos notificados y certificados UE.
¿Quién vincula un importador suizo a productos?
El procedimiento sigue el modelo suizo vigente. Swissmedic publica una página específica.
¿Para qué sirve Playground swissdamed?
Es un entorno de pruebas y preparación, no registro en producción. Swissmedic Playground.
¿Dónde están las especificaciones API actuales?
En la documentación técnica Swissmedic.
¿Puedo buscar públicamente un producto GUDID?
AccessGUDID muestra información pública, pero no sustituye todas las pruebas internas. AccessGUDID.
¿Qué contiene AusUDID?
Device Identifiers UDI y datos asociados de productos afectados en Australia. TGA AusUDID.
¿Conversor XML y servicio de presentación son iguales?
El conversor genera formato; el servicio acordado puede incluir comprobación, coordinación de aprobación, envío y respuestas. Transmisión Europe IT.
¿Qué significa UDI Publication Gap?
Publicación ausente o aún no demostrada para una combinación esperada de mercado/producto. Europe IT describe UDI Publication Report. Transparencia GSP.
¿Cómo evitar datos duplicados?
Con responsables claros, claves únicas, comprobación de referencias, conciliación con registros existentes y cambios controlados. Cumplimiento UDI Europe IT.
¿Cómo saber si está disponible un módulo nuevo?
Consulte estado y documentación oficiales; la descripción del proveedor no basta. Resumen EUDAMED · Documentación Swissmedic.
Pregunta ampliada: ¿cómo aceptar un proyecto UDI?
No basta con enviar un ejemplo. La aceptación debe incluir registros representativos, permisos controlados, revisión, aprobación documentada, presentación trazable y respuesta evaluable. Pruebe casos negativos: campo ausente, relación incorrecta, falta de permisos y respuesta que exige corrección especializada.
El servicio puede aceptarse de modo similar. Distinga archivo preparado y registro completado demostrado. Acuerde previamente las pruebas que entregará el proveedor. Importa para calidad, costes y responsabilidad.
Pregunta ampliada: ¿cómo evaluar escalabilidad internacional?
No basta contar productos iniciales. Importan altas recurrentes, cambios de embalaje, mercados nuevos, modificaciones de modelos y número de especialistas. La solución debe tratar cambios de forma trazable. Compare esfuerzo de actualizar, corregir y documentar entre mercados.
Ejemplos prácticos, referencias y conocimiento
Los casos publicados de implantación de gestión UDI y trabajo con Excel describen situaciones y soluciones concretas. Otros recursos son guía UDI, biblioteca de errores, terminología, seminarios web y noticias regulatorias.
Caso de gestión UDI · Caso UDI con Excel · Referencias · Guía UDI · Seminarios web UDI · UDI Evidence Pack.
Cómo interpretar los casos de estudio
Un caso muestra punto de partida, flujos adaptados y solución técnica. No demuestra que todas las empresas logren lo mismo. Deben compararse datos existentes, versión SAP/entorno informático, mercados y automatización deseada.
El caso SAP se centra en unir información regulatoria y datos maestros. El caso Excel trata principalmente preparación y comprobación estructuradas. Ambos son útiles, pero responden a necesidades organizativas distintas.
Al preparar un proyecto, deben compararse sus circunstancias con el caso documentado. Ayudan los casos UDI y el resumen de referencias.
Contacto y consultas
Europe IT Consulting GmbH · Steinentorstrasse 35 · 4051 Basilea · Suiza · Web de Europe IT Consulting
Para consultas EUDAMED, swissdamed, FDA GUDID o AusUDID, indique mercado, objetivo, cantidades de productos y embalajes, fuentes —Excel, SAP/ERP u otras—, estado de datos, plazo y alcance deseado. Europe IT puede evaluar preparación, servicio por proyecto, GSP, GUDI u otra solución.
Contacto · Presentación de datos UDI · Portafolio.
Información que agiliza la primera consulta
Pedir genéricamente «software UDI» no aclara si se necesita transmisión puntual, gestión permanente, integración SAP o validación. Una consulta precisa facilita elegir desde el principio.
Describa brevemente autoridades, función de su empresa, número de registros UDI-DI/Basic UDI-DI y niveles de embalaje, sistemas de origen, envíos anteriores, errores concretos y si se trata de un proyecto único o cambios recurrentes.
Permite estimar seriamente el trabajo de implantación o servicio. Distinga cuando sea posible datos comprobados e información pendiente. Puede utilizar la página oficial de contacto.
La solicitud de transmisión UDI permite indicar estructuradamente autoridades y volúmenes.
Glosario de UDI, MDR e IVDR de la A a la Z
Este glosario integrado explica 129 términos de identificación, regulación, gestión de datos y transmisión electrónica. Las entradas se ordenan alfabéticamente; las fuentes y las páginas especializadas permiten ampliar la información.
Estas definiciones breves ofrecen orientación técnica. Las decisiones regulatorias concretas dependen de los requisitos vigentes de la autoridad competente y del caso particular.
A
ACK / Acknowledgment
Un Acknowledgment es una respuesta electrónica a una presentación. La recepción, el reenvío y el procesamiento técnico pueden confirmarse por separado.
La FAQ actual de la FDA sobre eMDR describe cuatro archivos: ACK1 y ACK2 se refieren al transporte; ACK3 y ACK4 al mismo resultado de procesamiento de eMDR en contenido, en HTML y XML respectivamente. Un ACK de recepción por sí solo no demuestra la aceptación técnica.
Advertencias
Las advertencias y precauciones informan sobre riesgos relevantes y el uso seguro de un producto.
La información del etiquetado, las instrucciones de uso y los datos del producto deben corresponder al producto previsto. Los textos de advertencia genéricos no sustituyen la documentación real del producto.
AIDC – Identificación y captura automática de datos
AIDC designa tecnologías de identificación y captura automática de datos, como la lectura de un código de barras.
En el contexto UDI deben distinguirse el soporte legible por máquina, su contenido de datos y la representación legible para las personas.
AIMDD – Directiva sobre productos sanitarios implantables activos
AIMDD designa la antigua Directiva europea 90/385/CEE sobre productos sanitarios implantables activos.
Para el tratamiento actual de productos que antes cumplían la directiva deben comprobarse las reglas transitorias aplicables del MDR. La abreviatura no es una base de datos actual independiente.
AS2 – Applicability Statement 2
AS2 es un estándar para el intercambio seguro de datos empresariales mediante HTTP. Su especificación se describe en RFC 4130.
El protocolo de transporte no determina automáticamente si la carga útil contiene datos de productos UDI o notificaciones de vigilancia. Un proceso AS2 debe adaptarse al destinatario correspondiente.
AS4 – Applicability Statement 4
AS4 es un perfil basado en ebMS 3.0 para el intercambio de mensajes empresariales.
AS4 no es un formato de Excel ni un nombre de producto. Para conectarse con una autoridad son determinantes el perfil concreto, los permisos y el proceso operativo configurado.
AusUDID
AusUDID significa Australian Unique Device Identification Database, la base de datos UDI de la TGA australiana.
Una presentación en AusUDID debe distinguirse del etiquetado UDI y del registro ARTG requerido. Las asignaciones relacionadas con el sponsor forman parte del proceso de datos australiano.
Autoridades competentes
Las autoridades competentes desempeñan las tareas relativas a productos sanitarios establecidas en el marco jurídico correspondiente.
La autoridad, el organismo notificado, la entidad emisora de UDI y el proveedor técnico no deben presentarse como roles intercambiables. Véanse también CA y Notified Body.
B
Basic UDI-DI
La Basic UDI-DI es un identificador regulatorio superior del sistema UDI europeo y una clave de la documentación asociada.
No es la UDI-DI que debe colocarse en cada producto ni un sinónimo intercambiable de Master UDI-DI. La agrupación debe cumplir los criterios aplicables.
BUDI
En la práctica, BUDI se utiliza como abreviatura de Basic UDI-DI.
Una denominación abreviada de columna debe explicarse en los modelos de datos y en las instrucciones de trabajo. BUDI no es un identificador adicional aparte de Basic UDI-DI.
Bulk Upload
Bulk Upload designa el procesamiento o la presentación agrupada de varios conjuntos de datos.
Bulk describe la cantidad o agrupación, no necesariamente una vía de transporte concreta. Una carga basada en archivos y una transmisión M2M automatizada pueden seguir procesos diferentes.
C
Certificación
La certificación designa la confirmación de determinados requisitos por una entidad competente para ello y dentro del alcance establecido.
Un certificado se aplica a su objeto y ámbito concretos. Una transmisión UDI o un estado técnico de aceptación no es una certificación general del producto o de la empresa.
CHRN – Swiss Single Registration Number
La CHRN es el número de registro suizo de los operadores económicos en el contexto correspondiente de Swissmedic.
No identifica un único registro de producto ni sustituye a la UDI-DI o a un registro de producto requerido. No deben confundirse la CHRN y la SRN europea.
CND – Classificazione Nazionale dei Dispositivi medici
CND es la nomenclatura italiana de productos sanitarios seleccionada como base de la EMDN europea.
CND y EMDN no son idénticas sin comprobar la versión y el uso. En EUDAMED es relevante la EMDN prevista para ese fin.
Code 128
Code 128 es una simbología lineal de código de barras con alta densidad de datos. GS1-128 es una aplicación del sistema GS1 basada en ella.
Una simbología por sí sola no hace que un código de barras sea conforme con UDI. El identificador, la sintaxis, la calidad de impresión y el uso deben ser coherentes.
Código QR
Un código QR es un soporte de datos bidimensional que puede codificar, por ejemplo, texto o una URL.
Un código QR no es automáticamente un soporte de datos UDI ni es lo mismo que un DataMatrix. El uso permitido y la sintaxis deben adecuarse a la finalidad.
Condiciones de almacenamiento y manipulación
Estos datos describen las condiciones en las que debe almacenarse, transportarse o manipularse un producto.
En el modelo de datos UDI, el tipo, la unidad, los límites y el texto libre pueden formar campos separados. Los datos deben coincidir con la documentación del producto.
CSDT – Plantilla común de expediente de presentación
En el contexto de ASEAN, CSDT designa una estructura común para los expedientes técnicos de presentación de productos sanitarios.
Una plantilla de expediente estructura la documentación regulatoria. No es una UDI-DI ni constituye automáticamente el formato técnico de una base de datos UDI.
D
DataMatrix
DataMatrix es un soporte de datos bidimensional. GS1 DataMatrix utiliza esta simbología conforme a las reglas del sistema GS1.
No todos los DataMatrix contienen datos UDI. Compruebe el contenido codificado y el sistema de la entidad emisora utilizado; la legibilidad también requiere una comprobación independiente.
DI – Device Identifier
DI designa la parte de identificación relacionada con el producto dentro de una UDI. UDI-DI es la denominación desarrollada correspondiente.
Según la entidad emisora, por ejemplo una GTIN puede asumir el papel de una UDI-DI. El DI debe separarse de los datos PI relacionados con la producción.
DIMDI
DIMDI corresponde al antiguo Instituto Alemán de Documentación e Información Médica.
El término aparece en documentación alemana antigua sobre productos sanitarios. Para los trámites actuales deben comprobarse las competencias y servicios vigentes del BfArM.
Distribuidor según el MDR
Un distribuidor comercializa un producto en la cadena de suministro sin ser fabricante ni importador.
Las obligaciones generales del distribuidor figuran en el artículo 14 del MDR. Un distribuidor no se convierte automáticamente en fabricante o responsable de la emisión UDI solo por vender el producto.
DM – Direct Marking
Direct Marking significa marcado directo sobre el producto.
DM no es un número concreto como una GTIN. El identificador que debe utilizarse y la necesidad de marcado directo dependen del contexto UDI aplicable.
DPM – Direct Part Marking
Direct Part Marking designa la aplicación directa de una marca en un componente o producto, por ejemplo mediante grabado láser.
Un número de serie grabado no constituye automáticamente un marcado directo UDI completo. El contenido de datos y los requisitos deben comprobarse por separado.
DUNS – Sistema Universal de Numeración de Datos
DUNS designa el sistema utilizado por Dun & Bradstreet para identificar empresas o establecimientos empresariales.
Un número DUNS no es un identificador de producto. Debe comprobarse en los requisitos vigentes del proceso de la autoridad concreta si es necesario.
E
EMDN – European Medical Device Nomenclature
EMDN es la nomenclatura europea de productos sanitarios utilizada para el registro en EUDAMED.
El código describe una categoría técnica de producto, no el producto individual. EMDN no es una UDI-DI ni es automáticamente idéntica a un código GMDN.
eMDR – Notificación electrónica de incidentes de productos sanitarios
eMDR designa la transmisión electrónica de notificaciones de incidentes de productos sanitarios a la FDA estadounidense.
Aquí MDR significa Medical Device Reporting. No se refiere al Medical Device Regulation europeo ni a la presentación de datos de productos UDI en GUDID.
Ensayo clínico
Un ensayo clínico estudia sistemáticamente la seguridad o el rendimiento de un producto sanitario con la participación de sujetos humanos.
Es una tarea distinta de la validación de datos UDI. En el marco jurídico europeo son relevantes, entre otras, las disposiciones del capítulo VI del MDR.
ESG / ESG NextGen
El Electronic Submissions Gateway es un acceso técnico de la FDA para presentaciones electrónicas. La plataforma actual se denomina ESG NextGen.
El gateway es una vía de transmisión hacia las unidades de procesamiento competentes de la FDA; no es la base de datos de productos GUDID ni un sistema de gestión de datos UDI.
Estéril
Estéril designa el estado de ausencia de microorganismos capaces de reproducirse dentro del concepto de esterilidad aplicable.
En el registro de producto deben distinguirse, por ejemplo, el suministro estéril y la esterilización antes del uso. Una simple indicación de datos no demuestra la validación del proceso de esterilización.
EUDAMED – European Database on Medical Devices
EUDAMED es la base de datos europea de productos sanitarios con varios módulos técnicamente diferenciados.
El registro UDI/de productos, el registro de operadores y la vigilancia no son la misma tarea. El estado y el uso de cada módulo deben analizarse por separado.
EURL – EU Reference Laboratory
Un laboratorio de referencia de la UE desempeña tareas definidas en el contexto IVDR, especialmente en relación con determinados IVD de alto riesgo.
Las tareas se describen en el artículo 100 del IVDR. Un laboratorio de referencia no es una entidad emisora de UDI ni un portal de presentación.
Evidence Pack
En esta guía, UDI Evidence Pack designa las evidencias reunidas de una ejecución de presentación.
Puede incluir el estado de los datos, la aprobación, la validación, la transmisión y las respuestas. Aquí el término es una ayuda organizativa, no un formulario oficial uniforme y obligatorio.
F
Fabricante según el MDR
En el contexto del MDR, fabricante es la persona u organización que fabrica o manda fabricar un producto y lo comercializa con su propio nombre o marca.
El artículo 10 contiene obligaciones centrales del fabricante. La producción externalizada o la transmisión externa de datos no trasladan automáticamente este rol al proveedor de servicios.
FDA – Food and Drug Administration
La FDA es la autoridad estadounidense que, entre otras cosas, regula los productos sanitarios.
Las tareas UDI/GUDID y las notificaciones de vigilancia mediante eMDR utilizan datos y procesos diferentes. Por ello, el nombre de una autoridad por sí solo no describe el alcance concreto de una presentación.
Finalidad prevista
La finalidad prevista describe el uso de un producto previsto por el fabricante.
Es esencial para la clasificación regulatoria y muchas decisiones de datos. Por ello, los cambios en la información publicitaria, el etiquetado o las instrucciones de uso también deben evaluarse en su contexto técnico.
FSCA – Field Safety Corrective Action
FSCA designa una acción correctiva de seguridad en campo para reducir un riesgo relacionado con el producto.
Una FSCA, una notificación de incidente y la información a los usuarios son procesos relacionados, pero distintos. En el contexto de la UE son determinantes el MDR y el IVDR.
FSN – Field Safety Notice
Una Field Safety Notice es la información de seguridad dirigida a clientes o usuarios en relación con una FSCA.
Explica, por ejemplo, los productos afectados, el problema y las medidas necesarias. Una lista interna de errores o una comunicación ordinaria de cambios de producto no es automáticamente una FSN.
G
GDSN – Global Data Synchronisation Network
GDSN es la red para sincronizar datos maestros de productos en el sistema GS1.
El intercambio de datos maestros con socios comerciales no es automáticamente una presentación regulatoria UDI. El sistema de destino, el alcance de campos y el proceso del receptor deben aclararse por separado.
GHTF – Global Harmonization Task Force
La GHTF fue un foro de autoridades de productos sanitarios y representantes de la industria para armonizar los enfoques regulatorios.
Sus documentos siguen siendo relevantes como fundamentos históricos. El IMDRF se basa en ese trabajo; la GHTF y el IMDRF no deben presentarse como la misma organización actual.
GMDN – Global Medical Device Nomenclature
GMDN es una nomenclatura internacional para describir grupos de productos sanitarios.
Un término GMDN es una clasificación o descripción, no un identificador de dispositivo individual. Se utiliza, entre otros, en el contexto FDA/GUDID.
GS1
GS1 desarrolla y administra estándares para identificación, captura de datos e intercambio de datos.
En el proceso UDI son decisivos los identificadores y soportes de datos utilizados en concreto. Un registro GTIN, un código de barras y una presentación ante una autoridad siguen siendo componentes diferentes.
GSP – Global Submission Portal
GSP es la solución de Europe IT para importaciones estructuradas de datos, validación y procesos de presentación.
El cliente carga la plantilla de Excel adecuada y cumplimentada e inicia la transmisión tras una validación satisfactoria. Para EUDAMED se utiliza M2M / Data Exchange.
GTIN – Global Trade Item Number
La GTIN identifica una unidad comercial en el sistema GS1 y puede utilizarse como UDI-DI en el contexto UDI adecuado.
Una GTIN no es un número de lote. Al mantener los datos deben tenerse en cuenta los distintos niveles de embalaje y las reglas de identificación.
GUDI – Global UDI SAP Add-on
GUDI es la solución de Europe IT para la gestión de datos UDI y la transmisión a autoridades en el entorno SAP.
El cliente mantiene sus datos UDI e inicia la transmisión desde GUDI. M2M es la vía técnica de transmisión, no la funcionalidad completa de la solución.
GUDID – Global Unique Device Identification Database
GUDID es la base de datos de productos UDI administrada por la FDA.
La base de datos contiene información de productos relacionada con DI. No es la base electrónica de notificación de casos para eMDR; el acceso, los campos de datos y la presentación deben tratarse por separado.
H
HIBC – Health Industry Bar Code
HIBC designa un sistema de identificación y etiquetado del sector sanitario. HIBCC es la organización que lo respalda.
HIBC no es la denominación de un único número para todos los productos. Para UDI deben observarse las reglas y formatos adecuados del sistema.
HIPAA – Health Insurance Portability and Accountability Act
HIPAA es una ley estadounidense cuyo marco normativo incluye la protección de determinada información sanitaria.
La aplicabilidad depende, entre otros factores, de las organizaciones y los datos afectados. Un archivo ordinario de producto UDI no es automáticamente un caso HIPAA solo por estar relacionado con MedTech.
HL7 – Health Level Seven
HL7 designa una organización y una familia de estándares para el intercambio electrónico de información sanitaria.
En el contexto de una presentación debe indicarse el estándar concreto: HL7 SPL para información de productos y HL7 ICSR para informes de casos no son intercambiables.
HRI – Human Readable Interpretation
HRI es la representación legible para las personas de la información codificada en el soporte de datos.
HRI complementa la representación legible por máquina. No debe equipararse a cualquier texto adicional en claro de una etiqueta.
I
ICCBBA
ICCBBA administra y desarrolla el estándar ISBT-128 para identificar y etiquetar productos médicos de origen humano.
En el contexto UDI, la organización también es relevante como entidad emisora. El formato que debe utilizarse depende del producto y de las reglas aplicables.
ICSR – Individual Case Safety Report
ICSR designa un informe estructurado de seguridad de un caso individual.
El estándar electrónico exacto depende del contexto de notificación. Un ICSR de FDA-eMDR no es automáticamente un informe de medicamento conforme a ICH E2B ni HL7 SPL para GUDID.
IFA – Centro de información sobre especialidades farmacéuticas
IFA proporciona, entre otras cosas, un sistema de etiquetado que puede utilizarse para UDI.
PZN, PPN y Basic UDI-DI son conceptos de identificación distintos. El sistema IFA y su aplicación UDI concreta deben implementarse conforme a las especificaciones.
IMDRF – International Medical Device Regulators Forum
El IMDRF es un foro internacional de autoridades de productos sanitarios para promover la armonización y la convergencia regulatorias.
Se basa en el trabajo de la GHTF. Un documento del IMDRF no es automáticamente vinculante sin cambios en todos los mercados de destino.
Importador según el MDR
En el contexto del MDR, un importador introduce en el mercado de la Unión un producto procedente de un tercer país.
El artículo 13 describe las obligaciones generales. Importador, distribuidor y representante autorizado son roles distintos, aunque una empresa pueda asumir varias tareas.
IOL – Lente intraocular
Una lente intraocular es una lente que se implanta en el ojo.
Una IOL y una lente de contacto no son lo mismo. Las reglas de un grupo concreto de productos ópticos no deben trasladarse a otro grupo solo por la similitud de los términos.
Issuing Agency / Issuing Entity
Una entidad emisora UDI opera un sistema para asignar identificadores UDI.
El reconocimiento y los formatos permitidos deben comprobarse según el mercado. La entidad emisora no es la base de datos de productos ni presenta automáticamente los datos en nombre del fabricante.
IVD – Producto sanitario para diagnóstico in vitro
Un IVD es un producto sanitario destinado a examinar, fuera del cuerpo, muestras procedentes del cuerpo humano con un fin previsto de información médica.
En el contexto europeo, los IVD se rigen por el IVDR. Las clases de riesgo A a D no deben confundirse con las clases del MDR.
IVDD – Directiva sobre productos sanitarios para diagnóstico in vitro
IVDD designa la antigua Directiva 98/79/CE sobre productos de diagnóstico in vitro.
En productos antiguos, el contexto de la directiva puede seguir siendo relevante dentro de las disposiciones transitorias vigentes. Para nuevas decisiones deben comprobarse los requisitos actuales del IVDR y las condiciones transitorias.
IVDR – Reglamento sobre productos sanitarios para diagnóstico in vitro
IVDR designa el Reglamento (UE) 2017/746 sobre productos sanitarios para diagnóstico in vitro.
La entrada en vigor, el inicio de la aplicación y los distintos plazos transitorios son momentos diferentes. Por ello, un solo año no explica por completo el estado regulatorio de un producto.
J
JSON – JavaScript Object Notation
JSON es un formato basado en texto para representar e intercambiar datos estructurados.
Un archivo JSON no dice nada por sí solo sobre la corrección técnica o una posible aceptación por la autoridad. Siguen siendo necesarios el modelo de datos, el contrato de interfaz y la validación.
K
Kit / Convenience Kit en el contexto de la FDA
La FDA utiliza Convenience Kit para una combinación determinada de distintos productos sanitarios que se ponen a disposición conjunta del usuario.
No toda combinación de productos es automáticamente un Convenience Kit en el contexto UDI. La definición y las condiciones de uso de la FDA deben comprobarse por separado.
Kit según el IVDR
En el contexto del IVDR, un kit es un grupo de componentes embalados conjuntamente para un examen in vitro concreto o parte de él.
El término del artículo 2 del IVDR no debe equipararse sin comprobarlo a una unidad de tratamiento del MDR o a un FDA Convenience Kit.
L
Latex
El látex o látex de caucho natural puede ser relevante como indicación de material y en relación con riesgos de alergia.
Si una indicación es necesaria en el etiquetado o en la base de datos, y cómo debe hacerse, depende del material, del producto y del mercado de destino. No debe tratarse de forma general cada producto sanitario como si contuviera látex o estuviera sujeto a la misma obligación de declaración.
Legacy Device
En el contexto de la UE, un Legacy Device es un producto que todavía se comercializa con base en la legislación anterior de directivas conforme a las disposiciones transitorias pertinentes.
No se trata simplemente de cualquier producto antiguo. En EUDAMED pueden aplicarse a los Legacy Devices conceptos especiales de identificación como EUDAMED DI y EUDAMED ID.
Legislation / Legislación
Legislation designa el marco jurídico de un área temática.
En el entorno europeo de productos sanitarios son relevantes, en particular, el MDR y el IVDR y, cuando proceda, las directivas anteriores y las disposiciones transitorias. Una guía de autoridad, una ley y una especificación técnica son tipos de documentos diferentes.
M
M2M – Machine-to-Machine
M2M designa el intercambio técnico de datos entre sistemas.
En Europe IT, GSP y GUDI pueden utilizar la vía M2M en el proceso de la autoridad correspondiente. Las soluciones, la fuente de datos y el modelo operativo deben distinguirse; M2M no es automáticamente un proyecto individual de interfaz para el cliente.
Master UDI-DI
La Master UDI-DI es un concepto especial de asignación UDI para determinados productos altamente individualizados, entre ellos lentes de contacto y ciertos productos de gafas.
No es un identificador superior general para cualquier cartera de productos ni equivale a Basic UDI-DI. El alcance del producto y su introducción se rigen por las normas de la UE correspondientes.
MDCG – Medical Device Coordination Group
La MDCG es el grupo de coordinación de productos sanitarios del marco regulatorio europeo.
Sus orientaciones apoyan una aplicación uniforme. Una guía de la MDCG debe distinguirse del reglamento en el que se basa; son relevantes la versión del documento y su ámbito de aplicación.
MDD – Medical Devices Directive
MDD designa la antigua Directiva europea 93/42/CEE sobre productos sanitarios.
El término sigue siendo relevante en contextos Legacy y transitorios. Una referencia antigua a la MDD no debe utilizarse como prueba general de la conformidad actual con el MDR.
MDR – Medical Device Regulation
En el contexto europeo, MDR designa el Reglamento (UE) 2017/745 sobre productos sanitarios.
En documentos estadounidenses, MDR puede significar Medical Device Reporting. Por tanto, la misma abreviatura representa tareas regulatorias diferentes.
MDSAP – Programa de auditoría única de productos sanitarios
MDSAP permite auditar a un fabricante de productos sanitarios conforme a los requisitos pertinentes de varias autoridades reguladoras participantes.
El programa no sustituye automáticamente ningún registro de producto ni obligación regulatoria. El alcance y los roles de las autoridades participantes deben comprobarse en la documentación vigente del programa.
MIR – Manufacturer Incident Report
En el contexto europeo de vigilancia, un MIR sirve para que el fabricante notifique estructuradamente un incidente grave.
Una notificación MIR no es un registro de producto UDI. La evaluación del caso, el canal de notificación competente y la transmisión de datos deben distinguirse.
MTR – Manufacturer’s Trend Report
Un informe de tendencias se refiere a un cambio relevante en la frecuencia o gravedad de determinados eventos conforme al marco de vigilancia correspondiente.
Debe distinguirse de una notificación de incidente individual. Los criterios de notificación se derivan del MDR o del IVDR y no deben reducirse a cualquier cambio numérico.
N
NANDO
NANDO designa el sistema europeo de información sobre organismos notificados y su alcance de designación correspondiente.
NANDO no es un organismo notificado como una entidad de certificación. Al elegir un organismo deben comprobarse su designación concreta y los ámbitos de producto cubiertos.
NDC – National Drug Code
NDC es un identificador estadounidense del ámbito farmacéutico.
No es una UDI-DI para productos sanitarios. No deben equipararse los identificadores de medicamentos y de productos sanitarios solo porque ambos aparezcan en procesos de la FDA.
Notificación de acontecimientos adversos
Adverse Event Reporting designa la recopilación, evaluación y, cuando procede, notificación de acontecimientos adversos o problemas del producto.
La obligación, el canal y el plazo de notificación dependen del mercado, del producto y del rol. Registrar un producto en una base de datos UDI es una tarea distinta de notificar un incidente.
Notified Body / Organismo notificado
Un organismo notificado es una organización designada para determinadas tareas de evaluación de la conformidad.
Su ámbito de actividad está limitado a la designación correspondiente. No es la autoridad de supervisión competente, una entidad emisora de UDI ni una plataforma de presentación.
Número de autorización
Un número de autorización o registro remite a un trámite o entrada en el sistema regulatorio correspondiente.
No forma automáticamente parte de una UDI ni equivale a una UDI-DI. El modelo de datos debe representar por separado el identificador del producto y la referencia regulatoria.
O
Obsolescence Management
Obsolescence Management aborda los riesgos derivados de componentes, materiales y tecnologías que dejan de fabricarse o ya no están disponibles.
No es un sinónimo general de Regulatory Compliance. Los cambios pueden requerir evaluar sus efectos sobre los datos del producto, el etiquetado y los identificadores.
OCR – Optical Character Recognition
OCR designa el reconocimiento automático de texto en imágenes o documentos escaneados.
En las etiquetas, OCR puede ayudar a capturar texto en claro. No sustituye la decodificación de un código de barras ni la comprobación técnica de los datos leídos.
OEM – Original Equipment Manufacturer
OEM designa a un fabricante de equipos originales, por ejemplo un productor de componentes o productos ofrecidos bajo otra marca.
La denominación comercial por sí sola no decide quién es el fabricante desde el punto de vista regulatorio. Este rol se deriva del contexto concreto del producto y de su comercialización.
Off-label use
Off-label use designa un uso fuera de la aplicación prevista por el fabricante o establecida en el marco regulatorio correspondiente.
El término no debe confundirse con un cambio del registro UDI publicado. Las cuestiones sobre el uso concreto requieren una evaluación técnica y regulatoria propia.
Owner / Operator
Owner/Operator designa, en el contexto del registro de la FDA, al propietario o explotador de un establecimiento.
Este rol organizativo no debe equipararse sin comprobarlo al UDI Labeler. El Labeler responsable de UDI se determina conforme a las reglas aplicables de la FDA.
P
PI – Production Identifier
PI designa los componentes de una UDI relacionados con la producción, como lote, número de serie, fecha de fabricación o caducidad, cuando proceda.
Deben distinguirse los tipos de PI del registro de datos maestros y los valores PI concretos del producto. No todas las bases de datos UDI almacenan los valores de cada unidad producida.
Pista de auditoría
Un audit trail permite rastrear cambios o acciones relevantes junto con su contexto, por ejemplo, usuario, momento y valor anterior y nuevo.
Un registro de cambios no es lo mismo que un acuse de una autoridad. Los eventos disponibles y su conservación dependen del sistema y del proceso.
PPN – Pharmacy Product Number
Pharmacy Product Number es un identificador del sistema IFA que puede integrar, entre otros, sistemas nacionales de números de artículo.
La PPN y una PZN nacional no son idénticas. Para la aplicación UDI deben observarse la estructura, asignación y codificación conforme a la especificación IFA adecuada.
PRA-Code – Product Registration Agency Code
El código PRA es un componente del concepto de identificación de IFA para distinguir sistemas de numeración.
Por sí solo no es la Pharmacy Product Number completa. Para su formación concreta y la lógica del dígito de control debe utilizarse la especificación IFA.
Fuente primaria / requisitos adicionales ↗
Procedure Pack / Unidad de tratamiento
En el contexto del MDR, una unidad de tratamiento designa productos embalados y comercializados conjuntamente para un fin médico concreto.
El término debe distinguirse de un kit IVDR y de cualquier nivel de embalaje. El modelo de datos y las responsabilidades deben corresponder al tipo de combinación.
Producción de gran volumen
La producción de gran volumen designa la fabricación de grandes cantidades.
Una gran cantidad de unidades no implica automáticamente un gran número de UDI-DI diferentes. Al planificar el proceso no deben confundirse las cantidades, las variantes de producto y los registros destinados a la autoridad.
Producto a medida / Custom-Made Device
Un producto a medida se fabrica para las condiciones y necesidades individuales de un paciente concreto conforme a una prescripción escrita correspondiente.
No todo producto en serie adaptado se convierte por ello en un producto a medida. Son decisivos el tipo de producto y la definición regulatoria, no solo la tecnología de fabricación.
PSR – Periodic Summary Report
Un PSR es un informe periódico resumido sobre determinados incidentes similares.
No sustituye libremente a las notificaciones individuales. En el contexto europeo de vigilancia, el procedimiento requiere coordinarse con la autoridad competente.
PSRP – PSR Periodic Analysis Update
En el contexto de vigilancia de EUDAMED, PSRP designa una actualización periódica del análisis de un PSR existente.
El área de ayuda de la autoridad describe la conexión con un PSR activo. La disponibilidad de una guía técnica no demuestra por sí sola que un módulo pueda utilizarse en producción.
PSUR – Periodic Safety Update Report
Un PSUR resume información de seguridad procedente de la vigilancia poscomercialización.
No deben mezclarse las clases: en el MDR, el contexto PSUR afecta especialmente a IIa, IIb y III; en el IVDR, a las clases C y D. Los detalles sobre alcance y actualización deben comprobarse por separado.
PZN – número farmacéutico central
La PZN es un identificador alemán de artículos del ámbito farmacéutico y de los productos habituales de farmacia.
Una PZN no es automáticamente el mismo identificador que una PPN o una UDI-DI. Las relaciones deben representarse claramente en el sistema de codificación utilizado.
Q
QM – Gestión de la calidad
La gestión de la calidad comprende la dirección, planificación, control y mejora de actividades orientadas a la calidad.
En el proceso UDI esto incluye, por ejemplo, responsabilidades, calidad de datos y procesos de corrección. QM es más amplio que una única comprobación técnica de validación.
QMS – Sistema de gestión de la calidad
Un sistema de gestión de la calidad organiza procesos, responsabilidades y evidencias para cumplir los requisitos de calidad.
El mantenimiento de datos UDI puede integrarse en el QMS. Sin embargo, un producto de software o una plantilla cumplimentada por sí solos no constituyen un sistema completo de gestión de la calidad.
QS / QSR / QMSR
QS significa generalmente Quality System. En el contexto de productos sanitarios de la FDA debe distinguirse entre la antigua Quality System Regulation y la QMSR actual.
La FDA-QMSR es aplicable desde el 2 de febrero de 2026. Las referencias antiguas al estado normativo anterior de QS no deben adoptarse como requisitos actuales sin cambios.
R
Representante autorizado según el MDR
Un representante autorizado asume, sobre la base de un mandato escrito, determinadas tareas para un fabricante establecido fuera de la UE.
Las obligaciones centrales figuran en el artículo 11 del MDR, no en un «capítulo 11». Los productos y tareas incluidos en el mandato deben estar definidos con claridad.
REST – Representational State Transfer
REST es un estilo arquitectónico para sistemas distribuidos e interfaces web.
REST no es un formato de autoridad como HL7 SPL ni demuestra que GUDID acepte cualquier llamada REST. Una API interna y el canal posterior de la autoridad pueden tener tareas técnicas diferentes.
Resubmission
Resubmission designa una nueva presentación, por ejemplo después de corregir una respuesta.
La nueva ejecución debe documentarse con el estado de datos modificado y la referencia al resultado original. En caso de errores de datos de GSP/GUDI, la corrección técnica sigue siendo responsabilidad del cliente.
RFID – Radio-Frequency Identification
RFID permite identificar mediante radiofrecuencia entre un transpondedor y un lector.
RFID y los códigos de barras ópticos son tecnologías de captura diferentes. La idoneidad de un soporte concreto para el caso de uso UDI previsto debe comprobarse independientemente del método de radiofrecuencia.
RGPD / GDPR – Reglamento General de Protección de Datos
RGPD es la sigla habitual en español del Reglamento General de Protección de Datos de la UE; GDPR es su abreviatura inglesa.
En el proceso de datos, la información personal debe distinguirse de los datos maestros del producto. Especialmente en casos de vigilancia, la transmisión técnica no debe planificarse sin un concepto de protección de datos y permisos.
S
SOX – Sarbanes-Oxley Act
SOX designa un marco jurídico estadounidense para la información empresarial y financiera.
SOX no es un reglamento UDI. Los requisitos de control financiero no deben calificarse de forma general como obligaciones regulatorias para cualquier software UDI.
Special Device Type
Special Device Type es una clasificación específica del modelo de datos para tipos de productos especiales.
Los valores disponibles y su significado dependen del contexto regulatorio y del sistema de destino. Una lista de selección no sustituye la evaluación técnica del producto.
SRN – Single Registration Number
La SRN es un identificador de registro de operadores económicos en el contexto europeo de EUDAMED.
No es una UDI-DI ni una Basic UDI-DI. En una presentación, el identificador del operador y los identificadores de producto deben asignarse a los campos correctos.
SSCP – Summary of Safety and Clinical Performance
La SSCP es un resumen de la seguridad y el rendimiento clínico en el contexto del MDR.
El artículo 32 regula su ámbito de aplicación y contenido. No es necesaria del mismo modo para cualquier producto sanitario ni es lo mismo que un PSUR.
Submission
Submission designa la presentación de información a una autoridad u otro sistema de destino.
La preparación de datos, la validación, la transmisión y el resultado del procesamiento son pasos separados. Una precomprobación satisfactoria todavía no es una aceptación confirmada por la autoridad.
swissdamed
swissdamed es la base de datos suiza de operadores económicos y productos sanitarios gestionada por Swissmedic.
Está inspirada en EUDAMED, pero es un sistema independiente. Un registro existente en EUDAMED no significa automáticamente que se haya completado el registro suizo del producto.
T
TGA – Therapeutic Goods Administration
La TGA es la autoridad reguladora australiana de productos terapéuticos, incluidos los productos sanitarios.
Para los datos de productos UDI administra AusUDID. En las descripciones de proyectos deben nombrarse por separado la autoridad, la base de datos UDI y la tarea regulatoria concreta.
Third Party / Tercero
Una Third Party es un participante externo que asume determinadas tareas en el proceso acordado.
Europe IT puede apoyar como proveedor el proceso técnico de transmisión UDI. Encargar el trabajo a un tercero no lo convierte automáticamente en fabricante legal, sponsor o titular de toda la responsabilidad técnica.
Type of Multi-Component Device
Este término designa una clasificación específica del modelo de datos para productos de varios componentes.
La selección depende de la combinación del producto, del contexto MDR/IVDR y del sistema de destino. Un producto de varios componentes no es por ello simplemente cualquier embalaje de varios artículos.
U
UDI – Unique Device Identification
UDI designa un sistema para la identificación inequívoca de productos sanitarios.
La UDI consta, cuando procede, de una parte relacionada con el producto y otra relacionada con la producción. El etiquetado, los datos maestros internos y los datos para la autoridad deben ser coherentes, pero siguen siendo tareas distintas.
UDI-DI y Basic UDI-DI
UDI-DI y Basic UDI-DI desempeñan roles diferentes en el modelo de datos europeo: identificador del producto y agrupación regulatoria superior.
Varias UDI-DI pueden asignarse a una Basic UDI-DI adecuada. La ilustración existente siguiente muestra este principio, pero no es una especificación completa ni una plantilla válida de numeración.
Fuente primaria / requisitos adicionales ↗
Página temática de Europe IT →
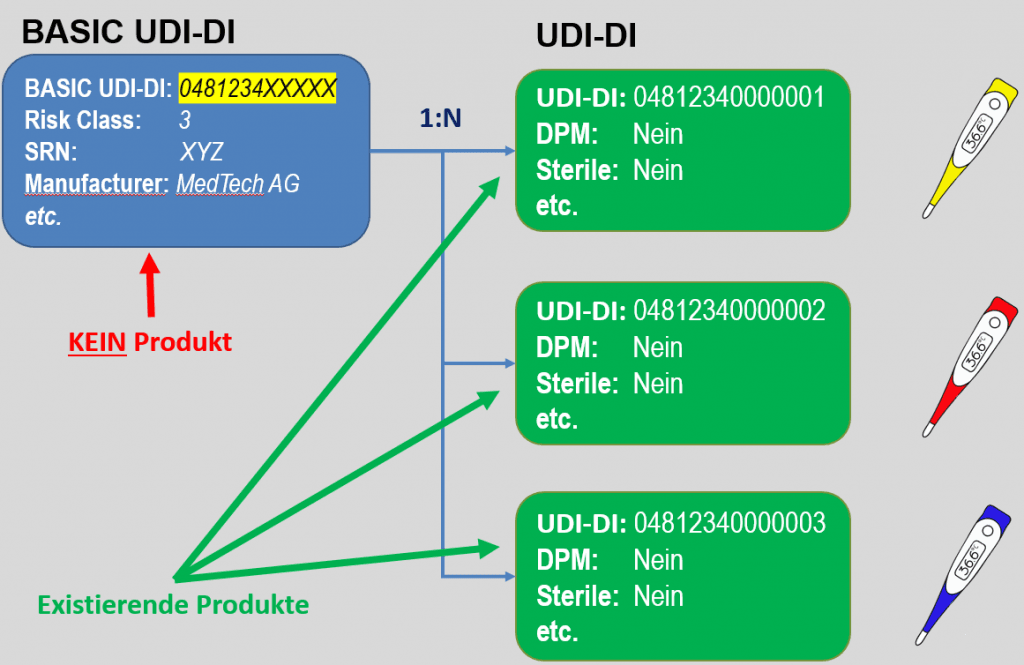
EUDAMED BASIC-UDI and UDI-DI
Ilustración existente de Europe IT: asignación esquemática, sin comprobación de los identificadores de ejemplo mostrados. Basic UDI-DI y registro de producto siguen separados.
Unit of Use DI
Una Unit of Use DI identifica la unidad de uso en el contexto UDI correspondiente, especialmente cuando no cada unidad de uso individual lleva su propio soporte UDI.
Puede ser relevante, por ejemplo, en un envase con varias unidades. Su función debe distinguirse del identificador del embalaje y del número de serie relacionado con la producción.
V
Validación
La validación debe explicarse en el contexto correspondiente. La validación de datos UDI comprueba los datos frente a las reglas y estructuras representadas en el proceso.
Esto no es automáticamente lo mismo que validar un software para su uso previsto. Además, una comprobación de datos sin errores no constituye una aprobación regulatoria completa del producto.
VDP – Variable Data Printing
Variable Data Printing es la impresión de contenidos variables dentro de un proceso de impresión, por ejemplo lote o número de serie en etiquetas.
Los datos estáticos del producto y los datos variables de producción deben combinarse correctamente. La función de impresión, el contenido de datos y la comprobación del etiquetado son tareas separadas.
Vendedor
Vendedor es una denominación comercial general.
Las obligaciones regulatorias dependen del rol real, por ejemplo fabricante, importador o distribuidor. Por ello, no todo vendedor debe asignar personalmente nuevos identificadores UDI.
Verificación
La verificación comprueba si se cumplen los requisitos establecidos.
En el proceso de datos o etiquetado pueden comprobarse, por ejemplo, reglas de campos, contenido del código de barras o legibilidad. Deben nombrarse el objeto y los criterios de comprobación; la palabra por sí sola no describe una evaluación completa de conformidad.
Versión de software
La versión de software identifica un estado de desarrollo o de entrega del software.
En el software como producto sanitario, los cambios pueden afectar a la UDI-DI o a la UDI-PI. No todo software comercial es automáticamente un producto sanitario; deben comprobarse las reglas UDI aplicables.
Vigilancia
En el contexto de productos sanitarios, vigilancia designa el sistema para tramitar y notificar incidentes y medidas relevantes para la seguridad.
Forma parte de la gestión de la seguridad del producto después de su comercialización, pero no debe equipararse a todas las actividades de vigilancia del mercado ni a un registro UDI.
W
WebTrader
WebTrader designa la antigua interfaz web de la FDA para presentaciones electrónicas.
Según la FDA, el 14 de abril de 2025 fue sustituida por el Unified Submission Portal de ESG NextGen. Por ello, las antiguas instrucciones de WebTrader no son sin cambios manuales de uso actuales.
WHO – World Health Organization
La Organización Mundial de la Salud es la organización sanitaria de las Naciones Unidas.
Publica, entre otras cosas, información sanitaria internacional y directrices. Una publicación de la OMS no es automáticamente un requisito nacional para una presentación UDI.
X
XML – Extensible Markup Language
XML es un lenguaje de marcado para la representación estructurada de datos.
La generación de XML, la comprobación del esquema y la transmisión son tareas diferentes. Un archivo puede ser formalmente XML y aun así no corresponder al formato requerido por la autoridad.
XSD – XML Schema Definition
Un XSD describe las estructuras y los tipos de datos permitidos de un documento XML.
Una comprobación XSD satisfactoria no demuestra que se cumplan todas las dependencias técnicas, permisos o reglas de la autoridad. La validación del esquema y la validación de negocio deben considerarse por separado.
Y
Yes / No – valores de datos controlados
Yes y No son valores de selección habituales en conjuntos de datos estructurados.
Si una plantilla o interfaz exige determinados códigos, no pueden sustituirse arbitrariamente por «Sí», «No», «1» o texto libre. Lo determinante es la lista de códigos concreta, no el lenguaje cotidiano.
Z
ZIP
ZIP es un formato de archivo para agrupar archivos de forma comprimida.
Un archivo ZIP no es automáticamente un Evidence Pack completo. El contenido, la asignación al estado de datos y a la presentación, y el almacenamiento controlado siguen siendo tareas separadas.
Recursos de Europe IT: productos, artículos y plantillas
Los enlaces por tema conducen a productos, artículos, plantillas, casos y servicios. Este recurso ofrece el panorama general; las páginas detalladas explican procedimientos y soluciones.
Empresa y referencias
Fundamentos y guías UDI
- Guía UDI
- Terminología UDI
- Códigos UDI y etiquetado
- Cumplimiento UDI
- Excel frente a GSP y GUDI
- UDI Evidence Pack
- Biblioteca de errores EUDAMED
- UDI mundial
EUDAMED
- Resumen EUDAMED
- Estructura EUDAMED
- Enlaces EUDAMED
- Preguntas frecuentes EUDAMED
- EUDAMED M2M
- EUDAMED SAP Add-on
- Plantilla EUDAMED
swissdamed
Estados Unidos y Australia
- Resumen FDA UDI
- Enlaces FDA GUDID
- FDA SAP Add-on
- Plantilla FDA GUDID
- Resumen AusUDID
- Plantilla AusUDID
Software y presentación
- Global Submission Portal
- Global UDI SAP Add-on
- Presentación de datos UDI
- UDI Excel Cloud Validator
- FDA eMDR Data Submission
SAP, consultoría y servicios
- Consultoría MedTech
- Desarrollo de software
- SAP Adobe Forms
- GS1 Barcode Generator
- Zebra en SAP
- Computer System Validation
- Externalización
Conocimiento y casos
Utilizar eficazmente los recursos detallados
El índice conecta las preguntas clave con explicaciones y facilita navegar entre fundamentos, productos, instrucciones y servicios. Los errores EUDAMED conducen a la biblioteca; los procesos web a GSP; y la gestión integrada en SAP a GUDI.
Fuentes oficiales y documentación técnica
El directorio reúne legislación, modelos, instrucciones de registro e información técnica. Complementa las fuentes enlazadas directamente en los capítulos.
Unión Europea: legislación y EUDAMED
- Reglamento (UE) 2017/745: productos sanitarios (MDR), EUR-Lex. Base de numerosos requisitos europeos.
- Reglamento (UE) 2017/746: diagnóstico in vitro (IVDR), EUR-Lex. Base jurídica de IVD.
- Reglamento (UE) 2024/1860: implantación gradual de EUDAMED. Despliegue por módulos y otras transiciones.
- Resumen oficial de módulos EUDAMED. Estado y finalidad.
- EUDAMED: preparación para uso obligatorio. Implantación gradual.
- EUDAMED Actor Registration. Registro y funciones.
- EUDAMED UDI/Device Registration. Registro y categorías de datos.
- EUDAMED: organismos notificados y certificados. Procesos y funciones.
- UE: Unique Device Identifier. Fundamentos UDI.
- UE: European Medical Device Nomenclature. Información EMDN oficial.
- UE: documentos MDCG y otras guías. Incluye legacy y vigilancia.
- UE: investigaciones clínicas y estudios del funcionamiento. Contexto regulatorio clínico.
- UE: nuevos reglamentos de productos sanitarios. Contexto de cambios.
Alemania: BfArM, transición e información nacional
- BfArM: preguntas frecuentes EUDAMED. Registro y transmisión práctica.
- BfArM: de DMIDS a EUDAMED. Transición y contexto nacional.
- BfArM: quién, qué y cuándo. Casos de registro; comprobar siempre legislación vigente.
Suiza: Swissmedic y swissdamed
- Swissmedic: página swissdamed. Módulos y novedades.
- Swissmedic: registro de productos. Responsables y métodos.
- Swissmedic: preguntas swissdamed. Casos especiales.
- Swissmedic: documentación técnica. Versiones e interfaces.
- Swissmedic Playground. Pruebas.
- Swissmedic: CHRN y registro de agentes. Números suizos y funciones.
- Swissmedic: importadores. Vinculación con productos.
- Swissmedic: identificación única UDI. Fundamentos suizos.
- Swissmedic: UDI en swissdamed. Identificadores y embalajes.
- Swissmedic: soporte swissdamed. Ayuda y contacto.
- Swissmedic: obligación desde julio de 2026. Plazos y contexto.
- Swissmedic: productos legacy. Legislación anterior.
- Swissmedic: registro M2M. Información y operación.
- Swissmedic: preguntas de regulación. Obligaciones generales.
Estados Unidos: FDA y GUDID
- FDA UDI Basics. Fundamentos estadounidenses.
- FDA: resumen GUDID. Finalidad de la base.
- FDA Prepare for GUDID. Preparación, funciones y vías.
- FDA Request a GUDID Account. Solicitar acceso.
- FDA Submit Data to GUDID. Manual y HL7 SPL.
- FDA: guía GUDID. Orientación oficial técnica y regulatoria.
- AccessGUDID: búsqueda pública. Catálogo de identificadores.
- FDA: reglas y formación UDI. Material formativo y jurídico.
- FDA eMDR. Notificación electrónica de acontecimientos adversos.
- FDA Medical Device Reporting. Marco jurídico y práctico.
- FDA: preguntas eMDR. Cuestiones técnicas y de contenido.
- FDA: resolución de problemas eMDR. Análisis y ayuda.
Australia: TGA
- TGA UDI Hub. Acceso central a requisitos.
- TGA AusUDID. Información de la base.
- TGA: sponsors y fabricantes. Funciones y datos.
- TGA: AusUDID para sponsors y fabricantes. Registro práctico.
- TGA Australian UDI Data Dictionary. Campos y valores.
- TGA UDI Guidance Documents. Reglas e implantación.
- TGA Getting a UDI. Asignación y emisores.
- TGA: AusUDID en sanidad. Uso de datos públicos.
Normas y taxonomías internacionales
- IMDRF Unique Device Identification Guidance. Principios internacionales.
- IMDRF UDI Application Guide. Aplicación de reglas.
- IMDRF System Requirements for UDI in Healthcare. Situaciones de uso.
- GS1: DataMatrix en sanidad. Información del soporte.
- GMDN Agency: qué es GMDN. Fundamentos de nomenclatura; distinto de EMDN.
Usar las fuentes ante cambios técnicos y jurídicos
Primero determine si el cambio afecta a la obligación, al modelo o al método técnico. Un documento API nuevo puede cambiar la implantación sin variar los productos obligados. Una transición nueva puede afectar a la planificación sin modificar el archivo.
Registre qué afirmación respalda cada fuente y cuándo se comprobó. Un anuncio actual puede complementar o sustituir una guía anterior. Las fechas de publicación importan especialmente para plazos y versiones. Son esenciales la Comisión Europea para EUDAMED, la documentación Swissmedic para Suiza, los documentos FDA GUDID para Estados Unidos y el TGA Data Dictionary para Australia.
Actualizaciones sobre SS(C)P y fechas de implantación
Europe IT Consulting GmbH · Centro de conocimiento UDI · Información revisada a 17 de noviembre de 2026. Las fuentes oficiales se enlazan en los temas correspondientes y en el directorio de fuentes.