
EUROPE IT · A–Z 专业知识
UDI、MDR 和 IVDR 术语表:清晰理解专业术语
这个术语是什么意思——它在您的数据流程中发挥什么作用?
本术语表解释 Unique Device Identification(唯一器械标识,UDI)领域中的标识符、监管机构、数据格式、角色和报告术语。简要定义还配有实际区分说明:Basic UDI-DI 不等同于 UDI-DI,技术回执并不自动意味着监管机构已接受,M2M 是一种数据传输方式,而不是独立的数据管理产品。
这些条目用于专业参考。监管决策应以主管机构的最新要求以及具体应用场景为准。Europe IT 的相关专业页面对各项任务提供进一步说明。
常见易混淆概念
Basic UDI-DI(基础 UDI-DI)Master UDI-DI(主 UDI-DI)M2M – Machine-to-Machine(机器对机器)验证ACK / Acknowledgment(确认回执)GSP – Global Submission Portal(全球提交门户)GUDI – Global UDI SAP Add-on(全球 UDI SAP 插件)
A
ACK / Acknowledgment(确认回执)
Acknowledgment(确认回执)是对提交内容的电子反馈。接收、转发以及专业处理可以分别得到确认。
当前 FDA eMDR FAQ 描述了四种文件:ACK1 和 ACK2 与传输有关,ACK3 和 ACK4 分别以 HTML 和 XML 形式提供内容相同的 eMDR 处理结果。仅收到接收 ACK 并不能证明监管内容已被正式接受。
Adverse Event Reporting(不良事件报告)
Adverse Event Reporting(不良事件报告)是指对不良事件或产品问题进行记录、评估,并在需要时进行报告。
报告义务、报告渠道和期限取决于市场、产品和相关角色。在 UDI 数据库中进行产品注册与提交不良事件报告是不同的任务。
AIDC – Automatic Identification and Data Capture(自动识别与数据采集)
AIDC 是指用于自动识别和数据采集的技术,例如读取条码。
在 UDI 场景中,应区分机器可读数据载体、其中编码的数据内容以及供人员阅读的可读表示。
AIMDD – Active Implantable Medical Devices Directive(有源植入式医疗器械指令)
AIMDD 是欧盟此前关于有源植入式医疗器械的 90/385/EEC 指令。
对于此前依据该指令合规的产品,目前应核查适用的 MDR 过渡规定。该缩写并不是一个独立的现行数据库。
AS2 – Applicability Statement 2(应用声明 2)
AS2 是一种通过 HTTP 安全交换业务数据的标准,其规范载于 RFC 4130。
传输协议本身并不会自动决定有效载荷包含的是 UDI 产品数据还是警戒报告。AS2 流程必须与相应接收方的要求相匹配。
AS4 – Applicability Statement 4(应用声明 4)
AS4 是一种基于 ebMS 3.0、用于交换业务消息的配置规范。
AS4 既不是 Excel 格式,也不是产品名称。与监管机构建立连接时,关键在于具体配置规范、权限以及已建立的运行流程。
Audit Trail(审计追踪)
Audit Trail(审计追踪)用于记录相关更改或操作及其上下文,例如用户、时间以及更改前后的值,从而实现可追溯性。
变更日志并不等同于监管机构的回执。可记录哪些事件以及如何保存这些事件,取决于具体系统和流程。
AusUDID
AusUDID 是 Australian Unique Device Identification Database(澳大利亚唯一器械标识数据库),由澳大利亚 TGA 运营。
向 AusUDID 提交数据应与 UDI 标签要求以及可能需要的 ARTG 注册区分开来。与 Sponsor 相关的分配关系是澳大利亚数据流程的一部分。
Authorised Representative(授权代表)
在相应监管语境中,这是“授权代表”的英文名称。
在欧盟医疗器械法规中,该术语指明确定义的经济运营商角色,并非所有外部顾问都自动属于此角色。另见“授权代表”。
B
Basic UDI-DI(基础 UDI-DI)
Basic UDI-DI 是欧洲 UDI 体系中的上位监管标识符,也是相关文档中的关键标识。
它不是标示在单个产品上的 UDI-DI,也不能与 Master UDI-DI 互换使用。产品分组必须符合适用的判定标准。
MDR 授权代表
授权代表依据书面委托,为位于欧盟以外的制造商承担特定任务。
核心义务规定在 MDR 第 11 条,而不是所谓“第 11 章”。委托所涵盖的产品和任务必须明确界定。
WeiterlesenBUDI
在实际工作中,BUDI 常被用作 Basic UDI-DI 的简称。
在数据模型和工作说明中,应对缩写列名作出说明。BUDI 并不是 Basic UDI-DI 之外的另一个独立标识符。
Bulk Upload(批量上传)
Bulk Upload(批量上传)是指对多个数据记录进行集中处理或提交。
“Bulk”描述的是数据量或批量处理方式,并不必然代表某一种特定传输渠道。基于文件的上传和自动化 M2M 传输可能采用不同流程。
C
CA – Competent Authority(主管机构)
Competent Authority 指主管机构。它承担相应法律框架所赋予的监督和行政职责。
主管机构不能与公告机构(Notified Body)等同。欧洲合格评定也不能笼统地视为某个单一监管机构的产品批准。
CHRN – Swiss Single Registration Number(瑞士单一注册号)
CHRN 是 Swissmedic 相关监管体系中用于经济运营商的瑞士注册编号。
它并不标识单个产品数据记录,也不能替代 UDI-DI 或必要的产品注册。不得将 CHRN 与欧洲 SRN 混淆。
CND – Classificazione Nazionale dei Dispositivi medici(意大利医疗器械国家分类)
CND 是意大利医疗器械命名体系,被选作欧洲 EMDN 的基础。
在未核查版本和适用范围的情况下,不能将 CND 与 EMDN 视为完全相同。在 EUDAMED 中,应使用为此目的规定的 EMDN。
Code 128
Code 128 是一种高数据密度的一维条码符号体系。GS1-128 是基于该符号体系并按照 GS1 系统规则实施的应用。
仅采用某种条码符号体系并不能使条码自动符合 UDI 要求。标识符、语法、打印质量和应用方式必须相互匹配。
CSDT – Common Submission Dossier Template(通用申报资料模板)
在 ASEAN 语境中,CSDT 是医疗器械技术申报资料的通用结构。
申报资料模板用于组织监管文档。它既不是 UDI-DI,也不自动等同于 UDI 数据库所要求的技术格式。
D
DataMatrix(数据矩阵码)
DataMatrix 是一种二维数据载体。GS1 DataMatrix 使用该符号类型并遵循 GS1 系统规则。
并非每个 DataMatrix 都包含 UDI 数据。应核查其编码内容以及所采用的 UDI 发码机构体系;可读性本身也需要单独验证。
DIMDI
DIMDI 是原“德国医学文献与信息研究所”(Deutsches Institut für Medizinische Dokumentation und Information)的简称。
该名称常见于较早的德国医疗器械文件。对于当前事项,应核查 BfArM 现行的职责和服务。
DI – Device Identifier(器械标识符)
DI 指 UDI 中与产品相关的标识部分;UDI-DI 是相应的完整称谓。
根据发码机构体系,例如 GTIN 可以承担 UDI-DI 的作用。DI 应与生产相关的 PI 信息区分开来。
DM – Direct Marking(直接标记)
Direct Marking(直接标记)是指将标识直接施加在产品本体上。
DM 不是类似 GTIN 的某个特定编号。应使用何种标识以及是否需要直接标记,取决于适用的 UDI 监管场景。
DPM – Direct Part Marking(直接部件标记)
Direct Part Marking(直接部件标记)是指将标识直接施加到部件或产品上,例如通过激光刻印。
刻印的序列号并不自动构成完整的 UDI 直接标记。数据内容和适用要求必须分别核查。
DUNS – Data Universal Numbering System(数据通用编号系统)
DUNS 是 Dun & Bradstreet 用于识别企业或企业经营地点的编号体系。
DUNS 编号不是产品标识符。某一具体监管流程是否需要该编号,应依据其最新要求进行核查。
E
EMDN – European Medical Device Nomenclature(欧洲医疗器械命名体系)
EMDN 是欧洲医疗器械命名体系,用于 EUDAMED 注册。
该代码描述的是专业产品类别,而不是某个单独产品。EMDN 既不是 UDI-DI,也不能自动与 GMDN 代码视为相同。
eMDR – Electronic Medical Device Reporting(电子医疗器械报告)
eMDR 是指向美国 FDA 电子提交医疗器械事件报告。
此处 MDR 代表 Medical Device Reporting(医疗器械报告),并非欧洲 Medical Device Regulation,也不是向 GUDID 提交 UDI 产品数据。
ESG / ESG NextGen
Electronic Submissions Gateway 是 FDA 范围内用于电子提交的技术接入渠道。当前平台称为 ESG NextGen。
该 Gateway 是将数据传输至相应 FDA 处理系统的渠道,本身既不是 GUDID 产品数据库,也不是 UDI 数据管理系统。
EUDAMED – European Database on Medical Devices(欧洲医疗器械数据库)
EUDAMED 是欧洲医疗器械数据库,由多个功能不同的专业模块组成。
UDI/产品注册、经济运营商注册和警戒管理并不是同一项任务。各模块的状态和使用方式必须分别考虑。
EURL – EU Reference Laboratory(欧盟参考实验室)
在 IVDR 体系下,欧盟参考实验室承担规定的任务,尤其涉及某些高风险 IVD。
相关职责规定在 IVDR 第 100 条。参考实验室既不是 UDI 发码机构,也不是提交门户。
Evidence Pack(证据包)
在本指南中,UDI Evidence Pack 指与一次提交运行相关并汇总在一起的证据材料。
其中可包括数据版本、批准记录、验证结果、传输记录和反馈。此术语在这里是一种组织工作辅助概念,并非监管机构统一规定的表单。
F
FDA – Food and Drug Administration(美国食品药品监督管理局)
FDA 是美国监管机构,其职责之一是监管医疗器械。
UDI/GUDID 相关任务与通过 eMDR 提交的警戒报告采用不同的数据和流程。因此,仅提到监管机构名称并不能说明具体的提交范围。
FSCA – Field Safety Corrective Action(现场安全纠正措施)
FSCA 指为降低与产品相关的风险而实施的现场安全纠正措施。
FSCA、不良事件报告以及向用户提供安全信息彼此相关,但属于不同流程。在欧盟语境下,应以 MDR 或 IVDR 为准。
FSN – Field Safety Notice(现场安全通知)
Field Safety Notice(现场安全通知,FSN)是与 FSCA 相关、发送给客户或用户的安全信息。
其内容通常说明受影响产品、存在的问题以及所需措施。内部错误清单或普通产品变更通知并不会自动构成 FSN。
G
GDPR / DSGVO
GDPR 是欧盟《通用数据保护条例》的英文缩写,德文缩写为 DSGVO。
在数据流程中,应区分个人信息和产品主数据。尤其在警戒案例中,不能在缺乏数据保护和权限方案的情况下规划技术传输。
GDSN – Global Data Synchronisation Network(全球数据同步网络)
GDSN 是 GS1 系统中用于同步产品主数据的网络。
与贸易伙伴交换主数据并不自动等同于监管意义上的 UDI 提交。目标系统、字段范围和接收方流程需要单独明确。
GHTF – Global Harmonization Task Force(全球协调工作组)
GHTF 曾是由医疗器械监管机构和行业代表组成的论坛,旨在推动监管方法的协调。
其文件仍具有历史基础意义。IMDRF 建立在这项工作的基础上;不应将 GHTF 与 IMDRF 描述为同一个现行组织。
GMDN – Global Medical Device Nomenclature(全球医疗器械命名系统)
GMDN 是用于描述医疗器械产品组的国际命名体系。
GMDN 术语属于分类或描述信息,而不是单个器械标识符。它也用于 FDA/GUDID 等场景。
GS1
GS1 制定并维护用于识别、数据采集和数据交换的标准。
在 UDI 流程中,实际使用的标识符和数据载体至关重要。GTIN 数据记录、条码和监管提交仍然是不同的组成部分。
GTIN – Global Trade Item Number(全球贸易项目代码)
GTIN 用于识别 GS1 系统中的贸易项目,在适用的 UDI 场景中可用作 UDI-DI。
GTIN 不是批号。在维护数据时,必须考虑不同包装层级及其相应的标识规则。
GUDID – Global Unique Device Identification Database(全球唯一器械标识数据库)
GUDID 是由 FDA 运营的 UDI 产品数据库。
该数据库包含与 DI 相关的产品信息。它不是用于 eMDR 的电子个案报告数据库;访问方式、数据字段和提交流程应分别处理。
GUDI – Global UDI SAP Add-on(全球 UDI SAP 插件)
GUDI 是 Europe IT 面向 SAP 环境提供的 UDI 数据管理和监管数据传输解决方案。
客户在 GUDI 中维护 UDI 数据并触发传输。M2M 是技术传输方式,而不是该解决方案的全部功能。
GSP – Global Submission Portal(全球提交门户)
GSP 是 Europe IT 用于结构化数据导入、验证和提交流程的解决方案。
客户上传相应且已填写完成的 Excel 模板,并在验证成功后启动传输。对于 EUDAMED,使用 M2M / Data Exchange 进行传输。
H
MDR 经销商
经销商在供应链中向市场提供产品,但其身份并非制造商或进口商。
经销商的一般义务规定在 MDR 第 14 条。经销商不会仅因销售产品就自动成为制造商或 UDI 标识分配责任主体。
WeiterlesenMDR 制造商
在 MDR 语境中,制造商是指制造产品或委托制造产品,并以自己的名称或商标投放市场的个人或组织。
MDR 第 10 条规定了制造商的核心义务。外包生产或委托外部服务商进行数据传输,并不会自动将制造商角色转移给服务商。
WeiterlesenHIBC – Health Industry Bar Code(医疗行业条码)
HIBC 是医疗健康领域中的一种识别和标识系统,HIBCC 是负责该体系的组织。
HIBC 并不是适用于所有产品的单一编号名称。在 UDI 应用中,应遵守该体系相应的规则和格式。
HIPAA – Health Insurance Portability and Accountability Act(健康保险流通与责任法案)
HIPAA 是美国法律,其监管框架包括对特定健康信息的保护。
其适用性取决于相关组织和所处理的数据等因素。普通 UDI 产品文件不会仅因涉及医疗技术就自动属于 HIPAA 适用范围。
HL7 – Health Level Seven(健康信息交换标准)
HL7 既指一个组织,也指一系列用于医疗健康领域电子信息交换的标准。
在提交场景中,必须明确具体使用的标准:用于产品信息的 HL7 SPL 与用于个案报告的 HL7 ICSR 不能互换。
WeiterlesenHRI – Human Readable Interpretation(人工可读表示)
HRI 是数据载体中编码信息的人工可读表示。
HRI 是对机器可读表示的补充,不能与标签上的任意附加明文等同。
I
ICCBBA
ICCBBA 负责维护和发展 ISBT-128 标准,用于识别和标记人源医疗产品。
在 UDI 语境中,该组织也作为发码机构具有重要作用。应使用何种格式,取决于产品及其适用规则。
ICSR – Individual Case Safety Report(个案安全报告)
ICSR 是一种结构化的个案安全报告。
具体采用的电子标准取决于报告场景。FDA eMDR 的 ICSR 不能简单视为依据 ICH E2B 的药品报告,也不是用于 GUDID 的 HL7 SPL。
IFA – 药品专业信息中心(Informationsstelle für Arzneispezialitäten)
IFA 提供的服务之一是可用于 UDI 的标识体系。
PZN、PPN 和 Basic UDI-DI 属于不同的标识概念。IFA 体系及其具体 UDI 应用必须按照相应规范实施。
IMDRF – International Medical Device Regulators Forum(国际医疗器械监管机构论坛)
IMDRF 是由医疗器械监管机构组成的国际论坛,旨在促进监管协调与趋同。
IMDRF 建立在 GHTF 工作成果的基础上。IMDRF 文件并不会自动以完全相同的形式在每一个目标市场具有强制效力。
MDR 进口商
在 MDR 语境中,进口商是指将来自第三国的产品投放到欧盟市场的主体。
MDR 第 13 条规定了一般义务。进口商、经销商和授权代表是不同角色,即使同一企业可能承担多项任务。
WeiterlesenIssuing Agency / Issuing Entity(发码机构 / 发码实体)
UDI 发码机构运营用于分配 UDI 标识符的体系。
其认可状态和允许使用的格式需要按目标市场核查。发码机构并不是产品数据库,也不会自动代表制造商完成数据提交。
IVD – 体外诊断医疗器械
IVD 是一种医疗器械,用于在人体外对来源于人体的样本进行检测,以获得预期的医学信息。
在欧洲,IVD 受 IVDR 监管。A 至 D 类风险等级不得与 MDR 下的器械分类混淆。
IVDD – In Vitro Diagnostic Medical Devices Directive(体外诊断医疗器械指令)
IVDD 是此前关于体外诊断医疗器械的 98/79/EC 指令。
对于较早的产品,在适用的过渡规则下,原指令体系仍可能具有相关性。针对新的决策,应核查现行 IVDR 要求和过渡条件。
IVDR – In Vitro Diagnostic Medical Devices Regulation(体外诊断医疗器械法规)
IVDR 指欧盟关于体外诊断医疗器械的法规 (EU) 2017/746。
法规生效日、适用起始日和各项过渡期限是不同的时间点。因此,单独一个年份无法说明产品完整的监管状态。
IOL – 人工晶状体
人工晶状体是一种植入眼内的镜片。
人工晶状体与隐形眼镜并不相同。不能仅因术语相似,就将某一类光学产品的规则直接套用到另一类产品。
J
JSON – JavaScript Object Notation(JavaScript 对象表示法)
JSON 是一种基于文本的格式,用于结构化表示和交换数据。
文件采用 JSON 格式并不代表其业务内容正确,也不意味着监管机构一定会接受。仍需具备正确的数据模型、接口约定和验证机制。
K
IVDR 试剂盒(Kit)
在 IVDR 语境中,Kit 是为某一特定体外检测或其某一部分而共同包装的一组组件。
IVDR 第 2 条中的这一术语,未经核查不得与 MDR 的 Procedure Pack 或 FDA 的 Convenience Kit 等同。
FDA 语境中的 Kit / Convenience Kit
FDA 使用 Convenience Kit 一词来描述某种特定组合,即将不同医疗器械组合后共同提供给用户。
在 UDI 语境中,并非所有产品组合都自动属于 Convenience Kit。应单独核查 FDA 的定义和适用条件。
临床试验
临床试验是在有人体受试者参与的情况下,对医疗器械的安全性或性能进行系统研究。
这与 UDI 数据验证是不同的任务。在欧洲法律框架下,MDR 第 VI 章中的规定等内容具有相关性。
L
储存和搬运条件
这些信息描述产品应在何种条件下储存、运输或搬运。
在 UDI 数据模型中,类型、单位、限值和自由文本可能分别作为不同字段。数据必须与产品文档保持一致。
乳胶(Latex)
乳胶或天然橡胶乳胶可能作为材料信息,并因过敏风险而具有相关性。
是否需要以及如何在标签或数据库中申报,取决于材料、产品和目标市场。不能笼统地将所有医疗器械都视为含乳胶或具有相同申报义务。
Legacy Device(遗留器械)
在欧盟语境中,Legacy Device 指根据相关过渡规定,仍依据此前指令体系投放市场的产品。
它并不是泛指所有旧产品。在 EUDAMED 中,Legacy Device 可能适用 EUDAMED DI 和 EUDAMED ID 等特殊标识概念。
Legislation / 法规
Legislation 指某一主题领域的法律监管框架。
在欧洲医疗器械领域,尤其需要关注 MDR、IVDR,以及在适用情况下此前的指令和过渡规定。监管机构指南、法律法规和技术规范属于不同类型的文件。
M
Master UDI-DI(主 UDI-DI)
Master UDI-DI 是一种特殊的 UDI 分配概念,适用于某些高度个性化产品,包括隐形眼镜和特定眼镜类产品。
它不是适用于所有产品组合的通用上位标识,也不等同于 Basic UDI-DI。其适用产品范围和实施时间应依据相应欧盟规定。
MDCG – Medical Device Coordination Group(医疗器械协调小组)
MDCG 是欧洲监管框架下的医疗器械协调小组。
其指南用于支持法规的一致实施。MDCG 指南应与其所依据的法规本身区分开来;文件版本和适用范围都很重要。
MDD – Medical Devices Directive(医疗器械指令)
MDD 是此前的欧洲医疗器械指令 93/42/EEC。
该术语在 Legacy Device 和过渡期场景中仍具有相关性。旧的 MDD 引用不能被笼统地作为当前 MDR 合规性的证明。
MDR – Medical Device Regulation(医疗器械法规)
在欧洲语境中,MDR 指医疗器械法规 (EU) 2017/745。
而在美国文件中,MDR 也可能指 Medical Device Reporting。因此,同一缩写可能代表不同的监管任务。
MDSAP – Medical Device Single Audit Program(医疗器械单一审核计划)
MDSAP 允许依据多个参与监管机构的相关要求,对医疗器械制造商进行一次综合审核。
该计划并不会自动替代所有产品注册或监管义务。其范围以及各参与监管机构的角色应依据最新计划文件核查。
MIR – Manufacturer Incident Report(制造商事件报告)
在欧洲警戒体系中,MIR 用于制造商以结构化方式报告严重事件。
MIR 报告并不是 UDI 产品注册。个案评估、适用的报告渠道和数据传输必须相互区分。
M2M – Machine-to-Machine(机器对机器)
M2M 指系统之间的技术数据交换。
在 Europe IT 的方案中,GSP 和 GUDI 可在相应监管流程中使用 M2M 传输方式。解决方案本身、数据来源和运行模式仍需与 M2M 传输方式区分;M2M 并不自动意味着需要在客户侧开展定制接口开发项目。
MTR – Manufacturer’s Trend Report(制造商趋势报告)
趋势报告涉及在相应警戒框架下,某些事件发生频率或严重程度的相关变化。
它应与单个事件报告区分开来。报告标准源自 MDR 或 IVDR,不能将任何数值变化都简单视为需要进行趋势报告。
N
NANDO
NANDO 是欧洲关于公告机构及其指定范围的信息系统。
NANDO 本身并不是像检测认证机构那样的公告机构。选择机构时,应核查其具体指定范围以及所覆盖的产品领域。
NDC – National Drug Code(国家药品代码)
NDC 是美国药品领域使用的一种标识符。
它不是医疗器械的 UDI-DI。不能仅因为药品标识符和医疗器械标识符都出现在 FDA 流程中,就将二者等同。
Notified Body / 公告机构
公告机构是被指定承担特定合格评定任务的组织。
其活动范围受具体指定内容限制。公告机构既不是主管监管机构,也不是 UDI 发码机构或提交平台。
O
OCR – Optical Character Recognition(光学字符识别)
OCR 指通过机器识别图像或扫描文档中的文字。
在标签处理中,OCR 可以辅助提取可读文本,但不能替代条码解码,也不能替代对读取信息进行专业核查。
Owner / Operator(所有者 / 运营者)
在 FDA 注册语境中,Owner/Operator 指设施的所有者或运营者。
未经核查,不得将该组织角色与 UDI Labeler 等同。负责 UDI 的 Labeler 应依据适用的 FDA 规则确定。
Off-label use(超说明书使用)
Off-label use(超说明书使用)是指超出制造商预期用途或相应监管框架所规定用途的使用。
该术语不应与已发布 UDI 数据记录的修改混淆。针对具体使用方式的问题,需要单独进行专业和监管评估。
OEM – Original Equipment Manufacturer(原始设备制造商)
OEM 指原始设备制造商,例如生产组件或产品并由其他品牌销售的制造商。
商业上的 OEM 称谓本身并不能决定谁在监管意义上属于制造商。该角色取决于具体产品及其市场投放方式。
Obsolescence Management(淘汰管理)
Obsolescence Management(淘汰管理)用于管理因组件、材料或技术停产或不可获得而产生的风险。
它并不是 Regulatory Compliance(监管合规)的通用同义词。相关变更可能需要评估其对产品数据、标签和标识符的影响。
P
PPN – Pharmacy Product Number(药品产品编号)
Pharmacy Product Number(PPN)是 IFA 体系中的一种标识,可用于整合包括国家级产品编号体系在内的信息。
PPN 与国家级 PZN 并不相同。在 UDI 应用中,应按照相应 IFA 规范执行其结构、分配和编码。
PI – Production Identifier(生产标识符)
PI 指 UDI 中与生产相关的组成部分,例如在适用情况下的批号、序列号、生产日期或失效日期。
应区分主数据记录中的 PI 类型与实际产品上的具体 PI 值。并非所有 UDI 数据库都会存储每一个生产单位的具体值。
PRA-Code – Product Registration Agency Code(产品注册机构代码)
PRA-Code 是 IFA 标识概念的一部分,用于区分不同编号体系。
PRA-Code 本身并不是完整的 Pharmacy Product Number。具体编号构成和校验位逻辑应依据 IFA 规范。
Procedure Pack / 医疗程序包
在 MDR 语境中,Procedure Pack 指为某一特定医疗目的而共同包装并投放市场的一组产品。
该术语应与 IVDR 下的 Kit 以及普通包装层级区分开来。数据模型和责任划分必须与具体组合形式相匹配。
PSR – Periodic Summary Report(定期汇总报告)
PSR 是针对某些类似事件的定期汇总报告。
不能自行决定用 PSR 替代单个事件报告。在欧洲警戒体系中,该程序需要与主管机构进行相应协调。
PSRP – PSR Periodic Analysis Update(PSR 定期分析更新)
在 EUDAMED 警戒语境中,PSRP 指针对现有 PSR 的定期分析更新。
监管机构的帮助页面描述了其与有效 PSR 的关联。但仅有技术指南,并不能证明相关模块已经可以在生产环境中使用。
PSUR – Periodic Safety Update Report(定期安全更新报告)
PSUR 汇总上市后监督过程中获得的安全信息。
不得混淆分类:在 MDR 下,PSUR 尤其涉及 IIa、IIb 和 III 类;在 IVDR 下涉及 C 和 D 类。具体范围和更新要求应另行核查。
PZN – 德国药品中央编号(Pharmazentralnummer)
PZN 是德国药品及药房常用商品领域中的一种产品编号。
PZN 并不自动等同于 PPN 或 UDI-DI。它们之间的关系必须在所采用的编码体系中清晰映射。
Q
QMS – Quality Management System(质量管理体系)
质量管理体系用于组织满足质量要求所需的流程、职责和证据。
UDI 数据维护可以纳入 QMS,但一个软件产品或已填写的模板本身并不构成完整的质量管理体系。
QM – 质量管理
质量管理包括围绕质量开展的管理、规划、控制和持续改进活动。
在 UDI 流程中,这包括职责划分、数据质量和纠正流程等内容。QM 的范围比单一的技术验证检查更广。
QR Code(二维码)
QR Code 是一种二维数据载体,可用于编码文本或 URL 等信息。
QR Code 并不自动属于 UDI 数据载体,也不等同于 DataMatrix。允许的应用方式和语法必须与具体用途相匹配。
QS / QSR / QMSR
QS 通常代表 Quality System。在 FDA 医疗器械语境中,应区分此前的 Quality System Regulation 与当前的 QMSR。
FDA QMSR 自 2026 年 2 月 2 日起适用。不得将针对旧 QS 监管体系的引用原封不动地视为当前要求。
R
REST – Representational State Transfer(表述性状态转移)
REST 是一种面向分布式系统和 Web 接口的架构风格。
REST 并不是类似 HL7 SPL 的监管提交格式,也不能据此认为 GUDID 接受任意 REST 调用。内部 API 与后续监管传输渠道可能承担不同的技术任务。
RFID – Radio-Frequency Identification(射频识别)
RFID 通过应答器与读写设备之间的无线通信实现识别。
RFID 与光学条码属于不同的数据采集技术。某一数据载体是否适用于预期 UDI 场景,需要独立于无线技术本身进行评估。
Resubmission(重新提交)
Resubmission(重新提交)是指再次提交,例如在根据反馈完成更正之后。
新的提交运行应记录更新后的数据版本,并与原始结果建立关联。对于 GSP/GUDI 中的数据错误,业务内容的更正责任仍由客户承担。
S
SOX – Sarbanes-Oxley Act(萨班斯-奥克斯利法案)
SOX 是美国关于公司治理和财务报告的法律框架。
SOX 并不是 UDI 法规。财务控制方面的要求不能被笼统地描述为所有 UDI 软件都必须遵守的监管义务。
软件版本
软件版本用于标识软件的某一开发或发布状态。
对于作为医疗器械的软件,变更可能影响 UDI-DI 或 UDI-PI。并非所有商业软件都自动属于医疗器械;应核查适用的 UDI 规则。
Weiterlesen定制器械 / Custom-Made Device
定制器械依据相应书面处方,为某一特定患者的个体情况和需求专门制造。
并非所有经过调整的标准产品都会因此成为定制器械。决定因素是产品类型和监管定义,而不仅仅是制造技术。
Special Device Type(特殊器械类型)
Special Device Type 是数据模型中用于特定产品类型的分类。
可用值及其含义取决于监管场景和目标系统。下拉选项列表不能替代对产品进行专业判断。
WeiterlesenSRN – Single Registration Number(单一注册号)
SRN 是欧洲 EUDAMED 体系中用于经济运营商注册的标识编号。
它既不是 UDI-DI,也不是 Basic UDI-DI。在提交过程中,经济运营商标识和产品标识符必须分别填写到正确字段中。
无菌
“无菌”表示在相应无菌概念下不存在具有繁殖能力的微生物。
在产品数据记录中,例如应区分“以无菌状态提供”和“使用前需灭菌”。单一的数据字段并不能证明灭菌过程已完成验证。
swissdamed
swissdamed 是由 Swissmedic 运营的瑞士经济运营商和医疗器械数据库。
其设计参考 EUDAMED,但属于独立系统。已在 EUDAMED 注册并不自动意味着已完成瑞士产品注册。
Submission(提交)
Submission(提交)是指向监管机构或其他目标系统提交信息。
数据准备、验证、传输和处理结果属于不同步骤。仅通过预检查并不意味着监管机构已确认接受。
T
TGA – Therapeutic Goods Administration(澳大利亚治疗用品管理局)
TGA 是澳大利亚负责治疗性产品监管的机构,其中包括医疗器械。
对于 UDI 产品数据,TGA 运营 AusUDID。在项目描述中,应分别明确监管机构名称、UDI 数据库以及具体监管任务。
Third Party / 第三方
Third Party(第三方)是指在约定流程中承担特定任务的外部参与方。
Europe IT 作为服务提供商可以支持 UDI 的技术传输流程。委托第三方并不会自动使其成为法律意义上的制造商、Sponsor,或承担全部专业责任的主体。
Type of Multi-Component Device(多组件器械类型)
该术语指数据模型中对多组件器械进行的特定分类。
具体选择取决于产品组合方式、MDR/IVDR 监管场景以及目标系统。多组件器械并不只是任意将多个产品包装在一起。
WeiterlesenU
UDI – Unique Device Identification(唯一器械标识)
UDI 是用于唯一识别医疗器械的体系。
在适用情况下,UDI 由产品相关部分和生产相关部分组成。标签、内部主数据和监管申报信息必须保持一致,但它们仍属于不同任务。
UDI-DI 与 Basic UDI-DI
在欧洲数据模型中,UDI-DI 与 Basic UDI-DI 承担不同角色:前者用于产品标识,后者用于上位监管分组。
多个 UDI-DI 可以归属于同一个适用的 Basic UDI-DI。下方现有示意图展示了这一原则,但并不是完整规范,也不是有效编号模板。
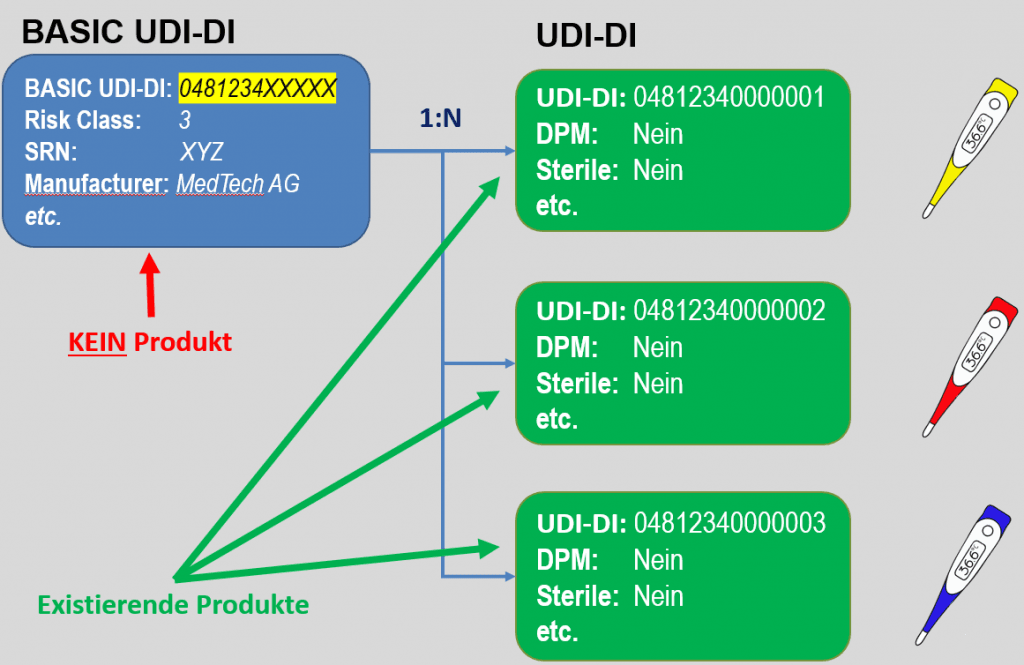
EUDAMED Basic UDI-DI 与 UDI-DI
Europe IT 现有示意图:仅用于展示结构性对应关系,未对图中示例标识符进行有效性核查。Basic UDI-DI 与产品数据记录仍需区分。
Unit of Use DI(使用单位 DI)
Unit of Use DI 用于在相应 UDI 场景中识别使用单位,尤其适用于并非每个单独使用单位都带有独立 UDI 数据载体的情况。
例如,当一个包装中包含多个使用单位时,该标识可能具有相关性。其作用应与包装标识以及生产相关的序列号区分开来。
V
验证
“验证”必须结合具体语境解释。UDI 数据验证是依据流程中实施的规则和结构对数据进行检查。
这并不自动等同于对软件预期用途进行的系统验证。此外,数据检查无错误也不代表产品已获得全面的监管批准。
警戒(Vigilance)
在医疗器械语境中,Vigilance(警戒)是处理和报告与安全有关的事件及措施的体系。
它属于产品上市后安全管理的一部分,但不能与所有市场监督活动或 UDI 注册等同。
核查
核查用于确认规定的要求是否得到满足。
在数据或标签流程中,可以核查字段规则、条码内容或可读性等事项。必须明确核查对象和判定标准;单独使用“核查”一词并不能代表完整的合规评估。
批量生产
批量生产是指较大数量的产品制造。
生产数量高并不自动意味着存在大量不同的 UDI-DI。在流程规划中,不得混淆生产件数、产品变体数量和监管数据记录数量。
销售方
“销售方”是一个通用商业称谓。
具体监管义务取决于其实际角色,例如制造商、进口商或经销商。因此,并非所有销售方都必须自行分配新的 UDI 标识。
VDP – Variable Data Printing(可变数据印刷)
Variable Data Printing(可变数据印刷)是指在印刷过程中打印可变化的内容,例如标签上的批号或序列号。
静态产品数据和可变生产数据必须正确组合。打印功能、数据内容以及标签核查属于不同任务。
W
警告信息
警告和注意事项用于说明相关风险以及如何安全使用产品。
标签、使用说明和产品数据中的信息必须与具体产品相匹配。通用警告文字不能替代实际产品文档。
WebTrader
WebTrader 是 FDA 此前用于电子提交的 Web 界面。
根据 FDA 信息,WebTrader 已于 2025 年 4 月 14 日被 ESG NextGen 的 Unified Submission Portal 取代。因此,旧版 WebTrader 指南不能原封不动地作为现行操作指南。
WHO – World Health Organization(世界卫生组织)
世界卫生组织(WHO)是联合国系统中的国际卫生机构。
WHO 发布国际卫生信息和指南等内容。但 WHO 发布的文件并不会自动成为某个国家的 UDI 提交规定。
X
XML – Extensible Markup Language(可扩展标记语言)
XML 是一种用于结构化表示数据的标记语言。
XML 生成、Schema 校验和数据传输属于不同任务。一个文件即使在形式上属于 XML,也可能不符合监管机构所要求的具体格式。
XSD – XML Schema Definition(XML 架构定义)
XSD 用于描述 XML 文档允许的结构和数据类型。
XSD 校验成功并不能证明所有业务依赖关系、权限或监管规则均已满足。Schema 验证与业务规则验证必须分别考虑。
Y
Yes / No – 受控数据值
Yes 和 No 是结构化数据记录中常见的受控选项值。
如果模板或接口要求使用特定代码,就不能随意用“是”“否”“1”或自由文本替代。应以具体代码列表为准,而不是日常语言表达。
Z
ZIP
ZIP 是一种用于压缩并打包多个文件的文件格式。
ZIP 压缩包并不自动构成完整的 Evidence Pack。文件内容、与数据版本及提交运行的对应关系,以及受控归档仍属于不同任务。
批准号 / 注册号
批准号或注册号用于指向相应监管系统中的某个流程或记录。
它并不自动构成 UDI 的一部分,也不等同于 UDI-DI。数据模型必须分别表示产品标识和监管参考编号。
认证
认证是指由有权机构在规定范围内确认特定要求得到满足。
证书仅对其具体对象和适用范围有效。UDI 数据传输或技术接收状态并不构成一般意义上的产品或企业认证。
SSCP – Summary of Safety and Clinical Performance(安全性和临床性能概要)
在 MDR 语境中,SSCP 是安全性和临床性能概要。
MDR 第 32 条规定了其适用范围和内容。并非所有医疗器械都以相同方式要求 SSCP,而且 SSCP 与 PSUR 并不相同。
主管机构
主管机构承担相应法律框架中规定的医疗器械监管职责。
监管机构、公告机构、UDI 发码机构和技术服务提供商属于不同角色,不能相互替代。另见 CA 和 Notified Body。
预期用途
预期用途描述制造商为产品规定的用途。
预期用途对于监管分类以及许多数据决策都至关重要。因此,对宣传资料、标签或使用说明的修改也必须结合其专业和监管背景进行评估。
从术语到下一步工作
UDI 指南 · UDI 数据传输 · 提交证据 · 提出 UDI 问题
术语用于解释背景和相互关系。某项具体要求是否适用于您的产品或组织,必须结合目标市场、您的监管角色以及最新文件进行判断。
编辑来源核查:2026 年 9 月 4 日。简要定义和分类基于现有 Europe IT 术语表,并结合原始来源进行了补充和修正。所链接的完整法规文件和下载包并未进行全面实施或功能测试。