
EUROPE IT · FACHWISSEN VON A BIS Z
UDI-, MDR- und IVDR-Glossar: Fachbegriffe verständlich einordnen
Was bedeutet der Begriff – und welche Rolle spielt er in Ihrem Datenprozess?
Dieses Glossar erklärt Identifikatoren, Behörden, Datenformate, Rollen und Meldebegriffe im Umfeld von Unique Device Identification. Kurze Definitionen werden durch praktische Abgrenzungen ergänzt: Basic UDI-DI ist nicht UDI-DI, eine technische Quittung ist nicht automatisch eine Annahme und M2M ist ein Übertragungsweg, kein eigenständiges Datenmanagementprodukt.
Die Einträge dienen der fachlichen Orientierung. Für regulatorische Entscheidungen sind die aktuellen Vorgaben der zuständigen Stelle und der konkrete Anwendungsfall massgeblich. Weiterführende Europe-IT-Seiten vertiefen die jeweilige Aufgabe.
Häufig gesuchte Unterscheidungen
Basic UDI-DIMaster UDI-DIM2M – Machine-to-MachineValidierungACK / AcknowledgmentGSP – Global Submission PortalGUDI – Global UDI SAP Add-on
A
ACK / Acknowledgment
Ein Acknowledgment ist eine elektronische Rückmeldung zu einer Einreichung. Eingang, Weiterleitung und fachliche Verarbeitung können getrennt bestätigt werden.
Die aktuelle FDA-eMDR-FAQ beschreibt vier Dateien: ACK1 und ACK2 betreffen den Transport, ACK3 und ACK4 das inhaltlich gleiche eMDR-Verarbeitungsergebnis in HTML beziehungsweise XML. Ein Eingangs-ACK allein beweist keine fachliche Annahme.
Adverse Event Reporting
Adverse Event Reporting bezeichnet die Erfassung, Bewertung und gegebenenfalls Meldung unerwünschter Ereignisse beziehungsweise Produktprobleme.
Pflicht, Meldeweg und Frist hängen von Markt, Produkt und Rolle ab. Produktregistrierung in einer UDI-Datenbank ist eine andere Aufgabe als eine Vorkommnismeldung.
AIDC – Automatic Identification and Data Capture
AIDC bezeichnet Technologien zur automatischen Identifikation und Datenerfassung, etwa das Lesen eines Barcodes.
Im UDI-Kontext ist zwischen dem maschinenlesbaren Datenträger, seinem Dateninhalt und der lesbaren Darstellung für Menschen zu unterscheiden.
AIMDD – Active Implantable Medical Devices Directive
AIMDD bezeichnet die frühere europäische Richtlinie 90/385/EWG für aktive implantierbare Medizinprodukte.
Für den heutigen Umgang mit früher richtlinienkonformen Produkten sind die anwendbaren MDR-Übergangsregeln zu prüfen. Die Abkürzung ist keine eigenständige aktuelle Datenbank.
AS2 – Applicability Statement 2
AS2 ist ein Standard für den gesicherten Austausch von Geschäftsdaten über HTTP. Seine Spezifikation ist in RFC 4130 beschrieben.
Das Transportprotokoll legt nicht automatisch fest, ob die Nutzdaten UDI-Produktdaten oder Vigilanzmeldungen enthalten. Ein AS2-Prozess muss zum jeweiligen Empfänger passen.
AS4 – Applicability Statement 4
AS4 ist ein auf ebMS 3.0 aufbauendes Profil für den Austausch von Geschäftsnachrichten.
AS4 ist weder ein Excel-Format noch ein Produktname. Für eine Behördenanbindung zählen das konkrete Profil, Berechtigungen und der eingerichtete Betriebsprozess.
Audit Trail
Ein Audit Trail macht relevante Änderungen oder Aktionen mit ihrem Kontext nachvollziehbar, beispielsweise Benutzer, Zeitpunkt sowie vorherigen und neuen Wert.
Ein Änderungsprotokoll ist nicht dasselbe wie eine Behördenquittung. Welche Ereignisse verfügbar sind und wie sie aufbewahrt werden, hängt vom System und Prozess ab.
AusUDID
AusUDID steht für Australian Unique Device Identification Database, die UDI-Datenbank der australischen TGA.
Eine AusUDID-Einreichung ist von der UDI-Kennzeichnung und einer erforderlichen ARTG-Registrierung zu unterscheiden. Sponsorbezogene Zuordnungen sind Teil des australischen Datenprozesses.
Authorised Representative
Englische Bezeichnung für den Bevollmächtigten im jeweiligen regulatorischen Kontext.
Im EU-Medizinprodukterecht ist damit eine definierte Wirtschaftsakteurrolle gemeint, nicht automatisch jeder externe Berater. Siehe auch Bevollmächtigter.
B
Basic UDI-DI
Die Basic UDI-DI ist eine übergeordnete regulatorische Kennung im europäischen UDI-System und ein Schlüssel in der zugehörigen Dokumentation.
Sie ist nicht die auf dem einzelnen Produkt anzubringende UDI-DI und kein austauschbares Synonym für Master UDI-DI. Die Gruppierung muss den zutreffenden Kriterien entsprechen.
Bevollmächtigter nach MDR
Ein Bevollmächtigter übernimmt auf Grundlage eines schriftlichen Mandats bestimmte Aufgaben für einen Hersteller ausserhalb der EU.
Die zentralen Pflichten stehen in Artikel 11 der MDR, nicht in einem „Kapitel 11“. Welche Produkte und Aufgaben das Mandat umfasst, muss eindeutig sein.
Primärquelle / weiterführende Vorgaben ↗
WeiterlesenBUDI
BUDI wird in der Praxis als Kurzform für Basic UDI-DI verwendet.
Eine abgekürzte Spaltenbezeichnung sollte in Datenmodellen und Arbeitsanweisungen erklärt werden. BUDI ist kein zusätzlicher Identifikator neben der Basic UDI-DI.
Bulk Upload
Bulk Upload bezeichnet die gebündelte Verarbeitung oder Einreichung mehrerer Datensätze.
Bulk beschreibt die Menge beziehungsweise Bündelung, nicht zwangsläufig einen bestimmten Transportweg. Dateibasierter Upload und automatisierte M2M-Übertragung können unterschiedliche Abläufe haben.
C
CA – Competent Authority
Competent Authority bedeutet zuständige Behörde. Sie nimmt die im jeweiligen Rechtsrahmen zugewiesenen Aufsichts- und Verwaltungsaufgaben wahr.
Eine zuständige Behörde ist nicht mit einer Benannten Stelle gleichzusetzen. Auch entspricht die europäische Konformitätsbewertung nicht pauschal einer einzelnen behördlichen Produktzulassung.
CHRN – Swiss Single Registration Number
Die CHRN ist die Schweizer Registrierungsnummer für Wirtschaftsakteure im entsprechenden Swissmedic-Kontext.
Sie identifiziert keinen einzelnen Produktdatensatz und ersetzt weder UDI-DI noch eine erforderliche Produktregistrierung. CHRN und europäische SRN nicht vermischen.
CND – Classificazione Nazionale dei Dispositivi medici
CND ist die italienische Medizinproduktenomenklatur, die als Grundlage für die europäische EMDN ausgewählt wurde.
CND und EMDN sind nicht ohne Versions- und Anwendungsprüfung identisch. In EUDAMED ist die dafür vorgesehene EMDN relevant.
Code 128
Code 128 ist eine lineare Barcode-Symbologie mit hoher Datendichte. GS1-128 ist eine darauf aufbauende Anwendung des GS1-Systems.
Eine Symbologie allein macht einen Barcode noch nicht UDI-konform. Identifikator, Syntax, Druckqualität und Anwendung müssen zusammenpassen.
CSDT – Common Submission Dossier Template
CSDT bezeichnet im ASEAN-Kontext eine gemeinsame Struktur für technische Einreichungsunterlagen zu Medizinprodukten.
Ein Dossier-Template strukturiert regulatorische Dokumentation. Es ist weder eine UDI-DI noch automatisch das technische Format einer UDI-Datenbank.
D
DataMatrix
DataMatrix ist ein zweidimensionaler Datenträger. GS1 DataMatrix verwendet diese Symbolart mit den Regeln des GS1-Systems.
Nicht jeder DataMatrix enthält UDI-Daten. Prüfen Sie den codierten Inhalt und das angewendete Ausgabestellensystem; auch die Lesbarkeit bleibt eine eigene Prüfaufgabe.
DIMDI
DIMDI steht für das frühere Deutsche Institut für Medizinische Dokumentation und Information.
Der Begriff begegnet in älteren deutschen Medizinprodukteunterlagen. Für heutige Vorgänge müssen die aktuellen Zuständigkeiten und Angebote des BfArM geprüft werden.
DI – Device Identifier
DI bezeichnet den produktbezogenen Identifikationsteil einer UDI. UDI-DI ist die entsprechende ausführlichere Bezeichnung.
Je nach Ausgabestelle kann beispielsweise eine GTIN die Rolle einer UDI-DI übernehmen. Der DI ist von den produktionsbezogenen PI-Angaben zu trennen.
DM – Direct Marking
Direct Marking bedeutet die direkte Kennzeichnung auf dem Produkt.
DM ist keine bestimmte Nummer wie eine GTIN. Welche Kennung zu verwenden ist und ob Direktmarkierung erforderlich ist, richtet sich nach dem anwendbaren UDI-Kontext.
DPM – Direct Part Marking
Direct Part Marking bezeichnet die direkte Aufbringung einer Kennzeichnung auf ein Bauteil oder Produkt, etwa durch Lasergravur.
Eine gravierte Seriennummer ist nicht automatisch eine vollständige UDI-Direktmarkierung. Dateninhalt und Anforderungen müssen separat geprüft werden.
DUNS – Data Universal Numbering System
DUNS bezeichnet das von Dun & Bradstreet verwendete System zur Identifizierung von Unternehmen beziehungsweise Unternehmensstandorten.
Eine DUNS-Nummer ist keine Produktkennung. Ob sie in einem konkreten Behördenprozess benötigt wird, ist anhand dessen aktueller Vorgaben zu prüfen.
E
EMDN – European Medical Device Nomenclature
EMDN ist die europäische Nomenklatur für Medizinprodukte, die bei der Registrierung in EUDAMED verwendet wird.
Der Code beschreibt eine fachliche Produktkategorie, nicht das individuelle Produkt. EMDN ist weder UDI-DI noch automatisch identisch mit einem GMDN-Code.
eMDR – Electronic Medical Device Reporting
eMDR bezeichnet die elektronische Übermittlung von Medizinprodukte-Vorkommnismeldungen an die US-FDA.
MDR steht hier für Medical Device Reporting. Es ist nicht die europäische Medical Device Regulation und nicht die Einreichung von UDI-Produktdaten in GUDID.
ESG / ESG NextGen
Das Electronic Submissions Gateway ist ein FDA-weiter technischer Zugang für elektronische Einreichungen. Die aktuelle Plattform heisst ESG NextGen.
Das Gateway ist ein Übertragungsweg zu den zuständigen FDA-Verarbeitungsstellen, nicht selbst die GUDID-Produktdatenbank oder ein UDI-Datenmanagementsystem.
EUDAMED – European Database on Medical Devices
EUDAMED ist die europäische Datenbank für Medizinprodukte mit mehreren fachlich unterschiedlichen Modulen.
UDI-/Produktregistrierung, Akteurregistrierung und Vigilanz sind nicht dieselbe Aufgabe. Status und Verwendung der einzelnen Module müssen getrennt betrachtet werden.
EURL – EU Reference Laboratory
Ein EU-Referenzlabor übernimmt im IVDR-Kontext festgelegte Aufgaben, insbesondere im Zusammenhang mit bestimmten Hochrisiko-IVD.
Die Aufgaben sind in Artikel 100 der IVDR beschrieben. Ein Referenzlabor ist keine UDI-Ausgabestelle und kein Submission-Portal.
Evidence Pack
Ein UDI Evidence Pack bezeichnet in diesem Ratgeber die zusammengeführten Nachweise zu einem Submission-Lauf.
Dazu können Datenstand, Freigabe, Validierung, Übertragung und Rückmeldungen gehören. Der Begriff ist hier eine organisatorische Arbeitshilfe, kein einheitlich vorgeschriebenes Behördenformular.
F
FDA – Food and Drug Administration
Die FDA ist die US-amerikanische Behörde, die unter anderem Medizinprodukte reguliert.
UDI-/GUDID-Aufgaben und Vigilanzmeldungen über eMDR haben unterschiedliche Daten und Prozesse. Ein Behördenname allein beschreibt deshalb noch keinen konkreten Submission-Umfang.
FSCA – Field Safety Corrective Action
FSCA bezeichnet eine Sicherheitskorrekturmassnahme im Feld zur Verringerung eines produktbezogenen Risikos.
Eine FSCA, eine Vorkommnismeldung und die Information der Anwender sind miteinander verbundene, aber unterschiedliche Vorgänge. Im EU-Kontext sind MDR beziehungsweise IVDR massgeblich.
FSN – Field Safety Notice
Eine Field Safety Notice ist die Sicherheitsinformation an Kunden oder Anwender im Zusammenhang mit einer FSCA.
Sie erläutert etwa betroffene Produkte, das Problem und erforderliche Massnahmen. Eine interne Fehlerliste oder gewöhnliche Produktänderungsmitteilung ist nicht automatisch eine FSN.
G
GDPR / DSGVO
GDPR ist die englische Abkürzung der EU-Datenschutz-Grundverordnung, deutsch DSGVO.
Im Datenprozess sind personenbezogene Informationen von Produktstammdaten zu unterscheiden. Besonders bei Vigilanzfällen darf die technische Übertragung nicht ohne Datenschutz- und Berechtigungskonzept geplant werden.
GDSN – Global Data Synchronisation Network
GDSN ist das Netzwerk zur Synchronisation von Produktstammdaten im GS1-System.
Der Stammdatenaustausch mit Handelspartnern ist nicht automatisch eine regulatorische UDI-Einreichung. Zielsystem, Feldumfang und Empfängerprozess sind gesondert zu klären.
GHTF – Global Harmonization Task Force
Die GHTF war ein Forum von Medizinproduktebehörden und Industrievertretern zur Harmonisierung regulatorischer Ansätze.
Ihre Dokumente bleiben als historische Grundlagen relevant. Das IMDRF baut auf dieser Arbeit auf; GHTF und IMDRF sollten nicht als identische aktuelle Organisation dargestellt werden.
GMDN – Global Medical Device Nomenclature
GMDN ist eine internationale Nomenklatur zur Beschreibung von Medizinproduktgruppen.
Ein GMDN-Begriff ist eine Klassifikations- beziehungsweise Beschreibungsangabe, keine individuelle Gerätekennung. Er wird unter anderem im FDA-/GUDID-Kontext verwendet.
GS1
GS1 entwickelt und verwaltet Standards für Identifikation, Datenerfassung und Datenaustausch.
Im UDI-Prozess sind die konkret eingesetzten Identifikatoren und Datenträger entscheidend. Ein GTIN-Datensatz, ein Barcode und eine Behördeneinreichung bleiben unterschiedliche Bestandteile.
GTIN – Global Trade Item Number
Die GTIN identifiziert eine Handelseinheit im GS1-System und kann im passenden UDI-Kontext als UDI-DI verwendet werden.
Eine GTIN ist keine Chargennummer. Unterschiedliche Verpackungsebenen und Identifikationsregeln müssen bei der Datenpflege berücksichtigt werden.
GUDID – Global Unique Device Identification Database
GUDID ist die von der FDA geführte UDI-Produktdatenbank.
Die Datenbank enthält DI-bezogene Produktinformationen. Sie ist nicht die elektronische Fallmeldedatenbank für eMDR; Zugang, Datenfelder und Einreichung sind getrennt zu behandeln.
GUDI – Global UDI SAP Add-on
GUDI ist die Europe-IT-Lösung für UDI-Datenmanagement und Behördenübertragung im SAP-Umfeld.
Der Kunde pflegt seine UDI-Daten und löst die Übertragung aus GUDI aus. M2M ist der technische Übertragungsweg, nicht die gesamte Funktion der Lösung.
GSP – Global Submission Portal
Das GSP ist die Europe-IT-Lösung für strukturierte Datenimporte, Validierung und Submission-Prozesse.
Der Kunde lädt die passende ausgefüllte Excel-Vorlage hoch und startet nach erfolgreicher Validierung die Übertragung. Für EUDAMED wird M2M / Data Exchange genutzt.
H
Händler nach MDR
Ein Händler stellt ein Produkt in der Lieferkette auf dem Markt bereit, ohne dabei Hersteller oder Importeur zu sein.
Die allgemeinen Händlerpflichten stehen in Artikel 14 der MDR. Ein Händler wird nicht allein durch den Verkauf automatisch zum Hersteller oder UDI-Ausgabeverantwortlichen.
Primärquelle / weiterführende Vorgaben ↗
WeiterlesenHersteller nach MDR
Hersteller ist im MDR-Kontext die Person beziehungsweise Organisation, die ein Produkt herstellt oder herstellen lässt und unter eigenem Namen oder eigener Marke vermarktet.
Artikel 10 enthält zentrale Herstellerpflichten. Ausgelagerte Produktion oder externe Datenübertragung verschieben diese Rolle nicht automatisch auf den Dienstleister.
Primärquelle / weiterführende Vorgaben ↗
WeiterlesenHIBC – Health Industry Bar Code
HIBC bezeichnet ein Identifikations- und Kennzeichnungssystem im Gesundheitswesen. HIBCC ist die dahinterstehende Organisation.
HIBC ist nicht die Bezeichnung einer einzelnen Nummer für alle Produkte. Für UDI sind die passenden Regeln und Formate des Systems zu beachten.
HIPAA – Health Insurance Portability and Accountability Act
HIPAA ist ein US-Gesetz; zu seinem Regelungsrahmen gehört der Schutz bestimmter Gesundheitsinformationen.
Die Anwendbarkeit hängt unter anderem von den betroffenen Organisationen und Daten ab. Eine gewöhnliche UDI-Produktdatei ist nicht allein wegen ihres MedTech-Bezugs automatisch ein HIPAA-Fall.
HL7 – Health Level Seven
HL7 bezeichnet eine Organisation und eine Familie von Standards für den elektronischen Informationsaustausch im Gesundheitswesen.
Im Submission-Kontext muss der konkrete Standard genannt werden: HL7 SPL für Produktinformationen und HL7 ICSR für Fallberichte sind nicht austauschbar.
Primärquelle / weiterführende Vorgaben ↗
WeiterlesenHRI – Human Readable Interpretation
HRI ist die für Menschen lesbare Darstellung der im Datenträger codierten Information.
HRI ergänzt die maschinenlesbare Darstellung. Sie ist nicht mit beliebigem zusätzlichem Klartext auf einem Etikett gleichzusetzen.
I
ICCBBA
ICCBBA verwaltet und entwickelt den ISBT-128-Standard zur Identifikation und Kennzeichnung medizinischer Produkte menschlichen Ursprungs.
Die Organisation ist im UDI-Kontext auch als Ausgabestelle relevant. Welches Format einzusetzen ist, hängt vom Produkt und den zutreffenden Regeln ab.
ICSR – Individual Case Safety Report
ICSR bezeichnet einen strukturierten Einzelfall-Sicherheitsbericht.
Der genaue elektronische Standard hängt vom Meldekontext ab. Ein FDA-eMDR-ICSR ist nicht ohne Weiteres ein Arzneimittelbericht nach ICH E2B und nicht HL7 SPL für GUDID.
IFA – Informationsstelle für Arzneispezialitäten
Die IFA stellt unter anderem ein Kennzeichnungssystem bereit, das für UDI verwendet werden kann.
PZN, PPN und Basic UDI-DI sind unterschiedliche Identifikationskonzepte. Das IFA-System und seine konkrete UDI-Anwendung müssen entsprechend den Spezifikationen umgesetzt werden.
IMDRF – International Medical Device Regulators Forum
Das IMDRF ist ein internationales Forum von Medizinproduktebehörden zur Förderung regulatorischer Harmonisierung und Konvergenz.
Es baut auf der Arbeit der GHTF auf. Ein IMDRF-Dokument ist nicht automatisch unverändert in jedem Zielmarkt verbindlich.
Importeur nach MDR
Ein Importeur bringt im MDR-Kontext ein Produkt aus einem Drittland auf dem Unionsmarkt in Verkehr.
Artikel 13 beschreibt die allgemeinen Pflichten. Importeur, Händler und Bevollmächtigter sind unterschiedliche Rollen, auch wenn ein Unternehmen mehrere Aufgaben übernehmen kann.
Primärquelle / weiterführende Vorgaben ↗
WeiterlesenIssuing Agency / Issuing Entity
Eine UDI-Ausgabestelle betreibt ein System zur Zuteilung von UDI-Identifikatoren.
Anerkennung und erlaubte Formate sind marktbezogen zu prüfen. Die Ausgabestelle ist nicht die Produktdatenbank und übernimmt nicht automatisch die Einreichung für den Hersteller.
IVD – In-vitro-Diagnostikum
Ein IVD ist ein Medizinprodukt zur Untersuchung von aus dem menschlichen Körper stammenden Proben ausserhalb des Körpers für einen vorgesehenen medizinischen Informationszweck.
IVD werden im europäischen Kontext durch die IVDR geregelt. Die Risikoklassen A bis D dürfen nicht mit den MDR-Klassen verwechselt werden.
IVDD – In Vitro Diagnostic Medical Devices Directive
IVDD bezeichnet die frühere Richtlinie 98/79/EG für In-vitro-Diagnostika.
Bei älteren Produkten kann der Richtlinienkontext innerhalb geltender Übergangsregeln weiter relevant sein. Für neue Entscheidungen sind aktuelle IVDR-Vorgaben und Übergangsbedingungen zu prüfen.
IVDR – In Vitro Diagnostic Medical Devices Regulation
IVDR bezeichnet die Verordnung (EU) 2017/746 über In-vitro-Diagnostika.
Inkrafttreten, Anwendungsbeginn und einzelne Übergangsfristen sind verschiedene Zeitpunkte. Eine einzelne Jahreszahl erklärt deshalb nicht den vollständigen regulatorischen Status eines Produkts.
IOL – Intraokularlinse
Eine Intraokularlinse ist eine Linse, die in das Auge implantiert wird.
IOL und Kontaktlinse sind nicht dasselbe. Regeln für eine bestimmte optische Produktgruppe dürfen nicht allein wegen ähnlicher Begriffe auf eine andere Gruppe übertragen werden.
J
JSON – JavaScript Object Notation
JSON ist ein textbasiertes Format zur strukturierten Darstellung und zum Austausch von Daten.
Eine JSON-Datei sagt noch nichts über die fachliche Richtigkeit oder eine mögliche Behördenannahme aus. Datenmodell, Schnittstellenvertrag und Validierung bleiben erforderlich.
K
Kit nach IVDR
Ein Kit ist im IVDR-Kontext eine zusammen verpackte Gruppe von Komponenten für eine bestimmte In-vitro-Untersuchung oder einen Teil davon.
Der Begriff aus Artikel 2 der IVDR darf nicht ohne Prüfung mit einer MDR-Behandlungseinheit oder einem FDA-Convenience-Kit gleichgesetzt werden.
Kit / Convenience Kit im FDA-Kontext
Die FDA verwendet Convenience Kit für eine bestimmte Zusammenstellung unterschiedlicher Medizinprodukte zur gemeinsamen Bereitstellung für den Anwender.
Nicht jede Produktzusammenstellung ist im UDI-Kontext automatisch ein Convenience Kit. Definition und Anwendungsbedingungen der FDA sind gesondert zu prüfen.
Klinische Prüfung
Eine klinische Prüfung untersucht systematisch die Sicherheit oder Leistung eines Medizinprodukts unter Einbeziehung menschlicher Prüfungsteilnehmer.
Sie ist eine andere Aufgabe als UDI-Datenvalidierung. Für den europäischen Rechtsrahmen sind unter anderem die Vorschriften in Kapitel VI der MDR relevant.
L
Lagerungs- und Handhabungsbedingungen
Diese Angaben beschreiben Bedingungen, unter denen ein Produkt aufbewahrt, transportiert oder gehandhabt werden soll.
Im UDI-Datenmodell können Typ, Einheit, Grenzwerte und Freitext getrennte Felder bilden. Die Daten müssen mit der Produktdokumentation übereinstimmen.
Latex
Latex beziehungsweise Naturkautschuklatex kann als Materialangabe und im Zusammenhang mit Allergierisiken relevant sein.
Ob und wie eine Angabe in Kennzeichnung oder Datenbank erforderlich ist, hängt von Material, Produkt und Zielmarkt ab. Nicht pauschal jedes Medizinprodukt als latexhaltig oder identisch deklarationspflichtig behandeln.
Legacy Device
Ein Legacy Device ist im EU-Kontext ein Produkt, das unter den einschlägigen Übergangsbestimmungen noch auf Grundlage des früheren Richtlinienrechts in Verkehr gebracht wird.
Es handelt sich nicht einfach um jedes alte Produkt. In EUDAMED können für Legacy Devices besondere Identifikationskonzepte wie EUDAMED DI und EUDAMED ID gelten.
Legislation / Gesetzgebung
Legislation bezeichnet den rechtlichen Rahmen eines Themenbereichs.
Für das europäische Medizinprodukteumfeld sind insbesondere MDR und IVDR sowie gegebenenfalls frühere Richtlinien und Übergangsregelungen relevant. Behördenleitfaden, Gesetz und technische Spezifikation sind unterschiedliche Dokumenttypen.
M
Master UDI-DI
Die Master UDI-DI ist ein besonderes UDI-Zuteilungskonzept für bestimmte hoch individualisierte Produkte, unter anderem Kontaktlinsen und bestimmte Brillenprodukte.
Sie ist keine allgemeine Oberkennung für jedes Produktportfolio und nicht gleichbedeutend mit Basic UDI-DI. Produktumfang und Einführung richten sich nach den jeweiligen EU-Regelungen.
MDCG – Medical Device Coordination Group
Die MDCG ist die Koordinierungsgruppe Medizinprodukte im europäischen Regulierungsrahmen.
Ihre Leitfäden unterstützen die einheitliche Anwendung. Ein MDCG-Leitfaden ist von der zugrunde liegenden Verordnung zu unterscheiden; Dokumentversion und Geltungsbereich sind relevant.
MDD – Medical Devices Directive
MDD bezeichnet die frühere europäische Medizinprodukterichtlinie 93/42/EWG.
Der Begriff bleibt in Legacy- und Übergangskontexten relevant. Eine alte MDD-Referenz darf nicht als pauschaler Nachweis aktueller MDR-Konformität verwendet werden.
MDR – Medical Device Regulation
Im europäischen Kontext bezeichnet MDR die Medizinprodukteverordnung (EU) 2017/745.
In US-Unterlagen kann MDR dagegen Medical Device Reporting bedeuten. Die gleiche Abkürzung steht damit für unterschiedliche regulatorische Aufgaben.
MDSAP – Medical Device Single Audit Program
MDSAP ermöglicht ein Audit eines Medizinprodukteherstellers nach den relevanten Anforderungen mehrerer teilnehmender Regulierungsbehörden.
Das Programm ersetzt nicht automatisch jede Produktregistrierung oder jede regulatorische Verpflichtung. Umfang und beteiligte Behördenrollen sind anhand der aktuellen Programmunterlagen zu prüfen.
MIR – Manufacturer Incident Report
Ein MIR dient im europäischen Vigilanzkontext der strukturierten Meldung eines schwerwiegenden Vorkommnisses durch den Hersteller.
Eine MIR-Meldung ist keine UDI-Produktregistrierung. Fallbewertung, zuständiger Meldeweg und Datenübertragung müssen voneinander unterschieden werden.
M2M – Machine-to-Machine
M2M bezeichnet den technischen Datenaustausch zwischen Systemen.
Bei Europe IT können GSP und GUDI den M2M-Weg im jeweiligen Behördenprozess nutzen. Die Lösungen, die Datenquelle und das Betriebsmodell bleiben davon zu unterscheiden; M2M ist nicht automatisch ein individuelles Schnittstellenbauprojekt beim Kunden.
MTR – Manufacturer’s Trend Report
Ein Trendbericht betrifft eine relevante Veränderung von Häufigkeit beziehungsweise Schwere bestimmter Ereignisse nach dem jeweiligen Vigilanzrahmen.
Er ist von einer einzelnen Vorkommnismeldung zu unterscheiden. Die Meldekriterien ergeben sich aus MDR beziehungsweise IVDR und dürfen nicht auf jede beliebige Zahlenänderung verkürzt werden.
N
NANDO
NANDO bezeichnet das europäische Informationssystem zu Benannten Stellen und ihrem jeweiligen Benennungsumfang.
NANDO ist keine Benannte Stelle wie eine Prüfgesellschaft. Bei der Auswahl einer Stelle sind ihre konkrete Benennung und die abgedeckten Produktbereiche zu prüfen.
NDC – National Drug Code
Der NDC ist ein US-amerikanischer Identifikator im Arzneimittelbereich.
Er ist keine UDI-DI für Medizinprodukte. Arzneimittel- und Medizinproduktekennungen nicht allein deshalb gleichsetzen, weil beide in FDA-Prozessen vorkommen.
Notified Body / Benannte Stelle
Eine Benannte Stelle ist eine für bestimmte Konformitätsbewertungsaufgaben benannte Organisation.
Ihr Tätigkeitsumfang ist begrenzt auf die jeweilige Benennung. Sie ist weder die zuständige Aufsichtsbehörde noch eine UDI-Ausgabestelle oder Submission-Plattform.
O
OCR – Optical Character Recognition
OCR bezeichnet die maschinelle Erkennung von Text in Bildern oder gescannten Dokumenten.
Bei Etiketten kann OCR die Erfassung von Klartext unterstützen. Es ersetzt weder das Decodieren eines Barcodes noch die fachliche Prüfung der gelesenen Angaben.
Owner / Operator
Owner/Operator bezeichnet im FDA-Registrierungskontext den Eigentümer beziehungsweise Betreiber einer Betriebsstätte.
Diese Organisationsrolle darf nicht ohne Prüfung mit dem UDI-Labeler gleichgesetzt werden. Der für UDI verantwortliche Labeler wird nach den zutreffenden FDA-Regeln bestimmt.
Off-label use
Off-label use bezeichnet eine Verwendung ausserhalb der vom Hersteller vorgesehenen beziehungsweise im jeweiligen Regulierungsrahmen festgelegten Anwendung.
Der Begriff sollte nicht mit einer Änderung des veröffentlichten UDI-Datensatzes verwechselt werden. Fragen zur konkreten Verwendung benötigen eine eigene fachliche und regulatorische Bewertung.
OEM – Original Equipment Manufacturer
OEM bezeichnet einen Originalausrüstungshersteller, etwa einen Produzenten von Komponenten oder Produkten, die unter anderer Marke angeboten werden.
Die kommerzielle Bezeichnung allein entscheidet nicht, wer regulatorisch Hersteller ist. Diese Rolle ergibt sich aus dem konkreten Produkt- und Vermarktungskontext.
Obsolescence Management
Obsolescence Management behandelt die Risiken durch auslaufende oder nicht mehr verfügbare Komponenten, Materialien und Technologien.
Es ist kein pauschales Synonym für Regulatory Compliance. Änderungen können eine Bewertung ihrer Auswirkungen auf Produktdaten, Kennzeichnung und Identifikatoren erforderlich machen.
P
PPN – Pharmacy Product Number
Die Pharmacy Product Number ist eine Kennung im IFA-System, die unter anderem nationale Artikelnummernsysteme einbinden kann.
Die PPN und eine nationale PZN sind nicht identisch. Für die UDI-Anwendung sind Aufbau, Zuteilung und Codierung gemäss der passenden IFA-Spezifikation zu beachten.
PI – Production Identifier
PI bezeichnet produktionsbezogene Bestandteile einer UDI, beispielsweise Charge, Seriennummer, Herstellungs- oder Verfallsdatum, soweit anwendbar.
PI-Arten im Stammdatensatz und konkrete PI-Werte auf dem Produkt sind zu unterscheiden. Nicht jede UDI-Datenbank speichert die Werte jeder einzelnen produzierten Einheit.
PRA-Code – Product Registration Agency Code
Der PRA-Code ist ein Bestandteil des IFA-Identifikationskonzepts zur Unterscheidung von Nummernsystemen.
Er ist nicht allein die vollständige Pharmacy Product Number. Für die konkrete Bildung und Prüfzifferlogik ist die IFA-Spezifikation zu verwenden.
Primärquelle / weiterführende Vorgaben ↗
Procedure Pack / Behandlungseinheit
Eine Behandlungseinheit bezeichnet im MDR-Kontext zusammen verpackte und in Verkehr gebrachte Produkte für einen bestimmten medizinischen Zweck.
Der Begriff ist von einem IVDR-Kit und einer beliebigen Verpackungsebene zu unterscheiden. Datenmodell und Verantwortlichkeiten müssen zur Art der Zusammenstellung passen.
PSR – Periodic Summary Report
Ein PSR ist ein periodischer zusammenfassender Bericht über bestimmte ähnliche Vorkommnisse.
Er ersetzt Einzelmeldungen nicht nach freiem Ermessen. Im europäischen Vigilanzkontext setzt das Verfahren eine entsprechende Abstimmung mit der zuständigen Behörde voraus.
PSRP – PSR Periodic Analysis Update
Im EUDAMED-Vigilanzkontext bezeichnet PSRP eine periodische Analyseaktualisierung zu einem bestehenden PSR.
Der behördliche Hilfebereich beschreibt die Verbindung zu einem aktiven PSR. Die Verfügbarkeit einer technischen Anleitung belegt für sich noch keine produktive Nutzbarkeit eines Moduls.
PSUR – Periodic Safety Update Report
Ein PSUR fasst Sicherheitsinformationen aus der Überwachung nach dem Inverkehrbringen zusammen.
Die Klassen nicht vermischen: Unter der MDR betrifft der PSUR-Kontext insbesondere IIa, IIb und III; unter der IVDR die Klassen C und D. Einzelheiten zu Umfang und Aktualisierung sind gesondert zu prüfen.
PZN – Pharmazentralnummer
Die PZN ist eine deutsche Artikelkennung im pharmazeutischen und apothekenüblichen Warenbereich.
Eine PZN ist nicht automatisch dieselbe Kennung wie eine PPN oder eine UDI-DI. Die Beziehungen müssen im eingesetzten Codierungssystem eindeutig abgebildet werden.
Q
QMS – Quality Management System
Ein Qualitätsmanagementsystem ordnet Prozesse, Verantwortlichkeiten und Nachweise zur Erfüllung von Qualitätsanforderungen.
UDI-Datenpflege kann in das QMS eingebunden sein. Ein Softwareprodukt oder ein ausgefülltes Template allein ist aber kein vollständiges Qualitätsmanagementsystem.
QM – Qualitätsmanagement
Qualitätsmanagement umfasst die auf Qualität ausgerichtete Führung, Planung, Steuerung und Verbesserung von Tätigkeiten.
Im UDI-Prozess betrifft dies etwa Zuständigkeiten, Datenqualität und Korrekturabläufe. QM ist breiter als eine einzelne technische Validierungsprüfung.
QR-Code
Ein QR-Code ist ein zweidimensionaler Datenträger, der beispielsweise Text oder eine URL codieren kann.
Ein QR-Code ist nicht automatisch ein UDI-Datenträger und nicht dasselbe wie ein DataMatrix. Die zulässige Anwendung und Syntax müssen zum Zweck passen.
QS / QSR / QMSR
QS steht allgemein für Quality System. Im FDA-Medizinproduktekontext ist zwischen der früheren Quality System Regulation und der aktuellen QMSR zu unterscheiden.
Die FDA-QMSR gilt seit 2. Februar 2026. Alte Verweise auf den früheren QS-Regelungsstand nicht als unveränderte aktuelle Vorgabe übernehmen.
R
REST – Representational State Transfer
REST ist ein Architekturstil für verteilte Systeme und Webschnittstellen.
REST ist kein Behördenformat wie HL7 SPL und kein Beleg dafür, dass GUDID beliebige REST-Aufrufe annimmt. Eine interne API und der nachfolgende Behördenkanal können unterschiedliche technische Aufgaben haben.
RFID – Radio-Frequency Identification
RFID ermöglicht die Identifikation mittels Funk zwischen Transponder und Lesegerät.
RFID und optische Barcodes sind unterschiedliche Erfassungstechnologien. Ob ein bestimmter Träger für den vorgesehenen UDI-Anwendungsfall geeignet ist, muss unabhängig vom reinen Funkverfahren geprüft werden.
Resubmission
Resubmission bezeichnet eine erneute Einreichung, etwa nach Korrektur einer Rückmeldung.
Der neue Lauf sollte mit geändertem Datenstand und Bezug zum ursprünglichen Ergebnis dokumentiert werden. Bei GSP-/GUDI-Datenfehlern bleibt die fachliche Korrektur beim Kunden.
S
SOX – Sarbanes-Oxley Act
SOX bezeichnet einen US-amerikanischen Rechtsrahmen zur Unternehmens- und Finanzberichterstattung.
SOX ist keine UDI-Verordnung. Anforderungen aus der Finanzkontrolle dürfen nicht pauschal als regulatorische Pflichten für jede UDI-Software bezeichnet werden.
Softwareversion
Die Softwareversion kennzeichnet einen Entwicklungs- beziehungsweise Auslieferungsstand einer Software.
Für Software als Medizinprodukt können Änderungen Auswirkungen auf UDI-DI oder UDI-PI haben. Nicht jede kommerzielle Software ist automatisch ein Medizinprodukt; die zutreffenden UDI-Regeln müssen geprüft werden.
Primärquelle / weiterführende Vorgaben ↗
WeiterlesenSonderanfertigung / Custom-Made Device
Eine Sonderanfertigung wird für die individuellen Bedingungen und Bedürfnisse eines bestimmten Patienten nach einer entsprechenden schriftlichen Verordnung angefertigt.
Nicht jedes angepasste Serienprodukt wird dadurch zur Sonderanfertigung. Produktart und regulatorische Definition sind entscheidend, nicht nur die Fertigungstechnologie.
Special Device Type
Special Device Type ist eine datenmodellspezifische Einordnung für besondere Produktarten.
Die verfügbaren Werte und ihre Bedeutung hängen vom regulatorischen Kontext und Zielsystem ab. Eine Auswahlliste ersetzt keine fachliche Bewertung des Produkts.
WeiterlesenSRN – Single Registration Number
Die SRN ist eine Registrierungskennung für Wirtschaftsakteure im europäischen EUDAMED-Kontext.
Sie ist keine UDI-DI und keine Basic UDI-DI. In einer Submission müssen Akteurkennung und Produktidentifikatoren den jeweils richtigen Feldern zugeordnet sein.
Steril
Steril bezeichnet den Zustand der Freiheit von vermehrungsfähigen Mikroorganismen im einschlägigen Sterilitätskonzept.
Im Produktdatensatz sind etwa sterile Bereitstellung und Sterilisation vor Gebrauch zu unterscheiden. Eine einfache Datenangabe ist kein Nachweis der Validierung des Sterilisationsprozesses.
swissdamed
swissdamed ist die von Swissmedic betriebene Schweizer Datenbank für Wirtschaftsakteure und Medizinprodukte.
Sie ist an EUDAMED angelehnt, aber ein eigenständiges System. Eine vorhandene EUDAMED-Registrierung bedeutet nicht automatisch eine erfolgte Schweizer Produktregistrierung.
Submission
Submission bezeichnet die Einreichung von Informationen an eine Behörde oder ein anderes Zielsystem.
Datenvorbereitung, Validierung, Übertragung und Verarbeitungsergebnis sind getrennte Schritte. Erst eine erfolgreiche Vorprüfung ist noch keine bestätigte Behördenannahme.
T
TGA – Therapeutic Goods Administration
Die TGA ist die australische Regulierungsbehörde für therapeutische Produkte, darunter Medizinprodukte.
Für UDI-Produktdaten betreibt sie AusUDID. Behördenname, UDI-Datenbank und konkrete regulatorische Aufgabe sollten in Projektbeschreibungen getrennt benannt werden.
Third Party / Drittanbieter
Eine Third Party ist ein externer Beteiligter, der bestimmte Aufgaben im vereinbarten Prozess übernimmt.
Europe IT kann als Anbieter den technischen UDI-Übertragungsprozess unterstützen. Eine Beauftragung macht den Drittanbieter nicht automatisch zum rechtlichen Hersteller, Sponsor oder Inhaber sämtlicher Fachverantwortung.
Type of Multi-Component Device
Dieser Begriff bezeichnet eine datenmodellspezifische Einordnung von Mehrkomponentenprodukten.
Die Auswahl hängt von Produktzusammenstellung, MDR-/IVDR-Kontext und Zielsystem ab. Ein Mehrkomponentenprodukt ist nicht allein deshalb eine beliebige Verpackung mehrerer Artikel.
WeiterlesenU
UDI – Unique Device Identification
UDI bezeichnet ein System zur eindeutigen Identifikation von Medizinprodukten.
Die UDI besteht aus einem produktbezogenen und einem produktionsbezogenen Anteil, soweit anwendbar. Kennzeichnung, interne Stammdaten und Behördenangaben müssen zusammenpassen, bleiben aber unterschiedliche Aufgaben.
UDI-DI und Basic UDI-DI
UDI-DI und Basic UDI-DI haben im europäischen Datenmodell unterschiedliche Rollen: Produktkennung und übergeordnete regulatorische Gruppierung.
Mehrere UDI-DIs können einer passenden Basic UDI-DI zugeordnet sein. Die nachfolgende Bestandsillustration zeigt dieses Prinzip, ist aber keine vollständige Spezifikation oder gültige Nummernvorlage.
Primärquelle / weiterführende Vorgaben ↗
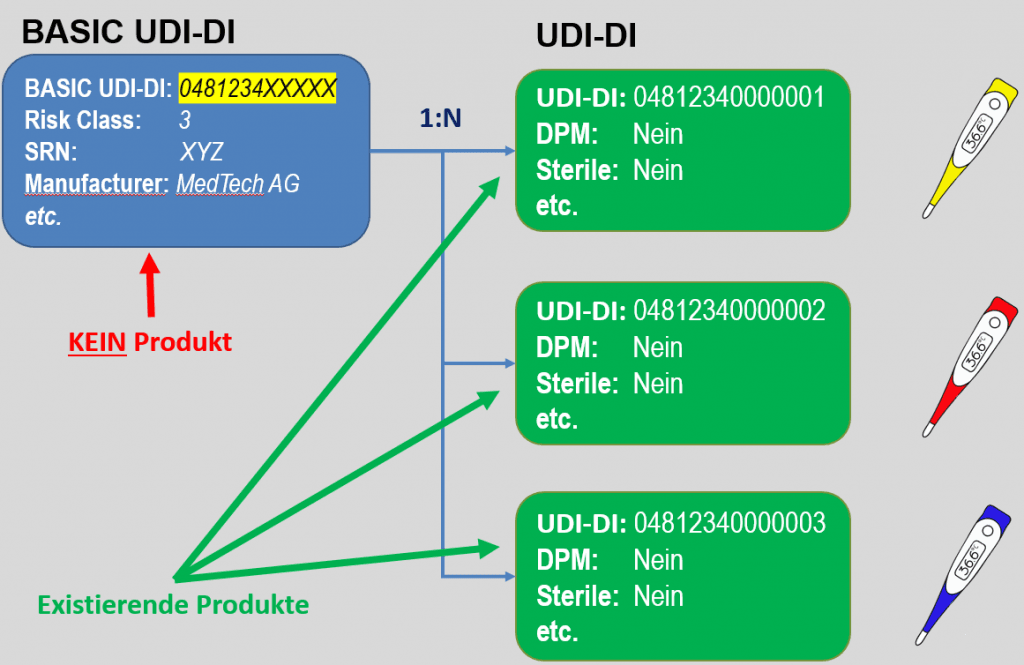
EUDAMED BASIC-UDI and UDI-DI
Bestandsillustration von Europe IT: schematische Zuordnung, keine Prüfung der gezeigten Beispielkennungen. Basic UDI-DI und Produktdatensatz bleiben getrennt.
Unit of Use DI
Eine Unit of Use DI identifiziert die Nutzungseinheit in einem entsprechenden UDI-Kontext, insbesondere wenn nicht jede einzelne Nutzungseinheit einen eigenen UDI-Träger trägt.
Sie kann etwa bei einer Packung mit mehreren Einheiten relevant werden. Ihre Rolle ist von Verpackungskennung und produktionsbezogener Seriennummer zu unterscheiden.
V
Validierung
Validierung muss im jeweiligen Kontext erklärt werden. UDI-Datenvalidierung prüft Daten gegen die im Prozess abgebildeten Regeln und Strukturen.
Das ist nicht automatisch dasselbe wie die Validierung einer Software für ihren vorgesehenen Einsatz. Ein fehlerfreier Datencheck ist zudem keine umfassende regulatorische Produktfreigabe.
Vigilanz
Vigilanz bezeichnet im Medizinproduktekontext das System zur Bearbeitung und Meldung sicherheitsrelevanter Vorkommnisse und Massnahmen.
Sie ist Teil des Umgangs mit Produktsicherheit nach dem Inverkehrbringen, aber nicht mit sämtlichen Aktivitäten der Marktüberwachung oder einer UDI-Registrierung gleichzusetzen.
Verifizierung
Verifizierung prüft, ob festgelegte Anforderungen erfüllt sind.
Im Daten- oder Kennzeichnungsprozess können beispielsweise Feldregeln, Barcodeinhalt oder Lesbarkeit geprüft werden. Der Prüfgegenstand und die Kriterien müssen benannt sein; das Wort allein beschreibt keine vollständige Compliance-Bewertung.
Volumenproduktion
Volumenproduktion bezeichnet die Fertigung grösserer Stückzahlen.
Hohe Stückzahl ist nicht automatisch eine hohe Anzahl unterschiedlicher UDI-DIs. Stückzahlen, Produktvarianten und Behörden-Datensätze dürfen bei der Prozessplanung nicht verwechselt werden.
Verkäufer
Verkäufer ist eine allgemeine kommerzielle Bezeichnung.
Welche regulatorischen Pflichten bestehen, hängt von der tatsächlichen Rolle ab, etwa Hersteller, Importeur oder Händler. Nicht jeder Verkäufer muss deshalb selbst neue UDI-Kennungen vergeben.
VDP – Variable Data Printing
Variable Data Printing ist der Druck veränderlicher Inhalte innerhalb eines Druckprozesses, beispielsweise Charge oder Seriennummer auf Etiketten.
Statische Produktdaten und variable Produktionsdaten müssen korrekt zusammengeführt werden. Druckfunktion, Dateninhalt und Prüfung der Kennzeichnung sind getrennte Aufgaben.
W
Warnhinweise
Warnhinweise und Vorsichtsmassnahmen informieren über relevante Risiken und den sicheren Umgang mit einem Produkt.
In Kennzeichnung, Gebrauchsinformation und Produktdaten müssen die Angaben zum vorgesehenen Produkt passen. Generische Warntexte sind kein Ersatz für die tatsächliche Produktdokumentation.
WebTrader
WebTrader bezeichnet die frühere FDA-Weboberfläche für elektronische Einreichungen.
Laut FDA wurde sie am 14. April 2025 durch das Unified Submission Portal von ESG NextGen ersetzt. Alte WebTrader-Anleitungen sind deshalb nicht unverändert aktuelle Bedienungsanleitungen.
WHO – World Health Organization
Die Weltgesundheitsorganisation ist die Gesundheitsorganisation der Vereinten Nationen.
Sie veröffentlicht unter anderem internationale Gesundheitsinformationen und Leitlinien. Eine WHO-Veröffentlichung ist nicht automatisch eine nationale UDI-Einreichungsvorschrift.
X
XML – Extensible Markup Language
XML ist eine Auszeichnungssprache zur strukturierten Darstellung von Daten.
XML-Erzeugung, Schema-Prüfung und Übertragung sind unterschiedliche Aufgaben. Eine Datei kann formal XML sein und trotzdem nicht dem benötigten Behördenformat entsprechen.
XSD – XML Schema Definition
Ein XSD beschreibt zulässige Strukturen und Datentypen eines XML-Dokuments.
Eine erfolgreiche XSD-Prüfung beweist nicht, dass sämtliche fachlichen Abhängigkeiten, Berechtigungen oder Behördenregeln erfüllt sind. Schema- und Business-Validierung müssen getrennt betrachtet werden.
Y
Yes / No – kontrollierte Datenwerte
Yes und No sind typische Auswahlwerte in strukturierten Datensätzen.
Wenn eine Vorlage oder Schnittstelle bestimmte Codes verlangt, dürfen diese nicht beliebig durch „Ja“, „Nein“, „1“ oder Freitext ersetzt werden. Massgeblich ist die konkrete Codeliste, nicht die Alltagssprache.
Z
ZIP
ZIP ist ein Dateiformat zur komprimierten Bündelung von Dateien.
Ein ZIP-Archiv ist nicht automatisch ein vollständiges Evidence Pack. Inhalt, Zuordnung zu Datenstand und Submission sowie kontrollierte Ablage bleiben separate Aufgaben.
Zulassungsnummer
Eine Zulassungs- oder Registrierungsnummer verweist auf einen Vorgang beziehungsweise Eintrag im jeweiligen regulatorischen System.
Sie ist nicht automatisch Bestandteil einer UDI und nicht gleichbedeutend mit UDI-DI. Das Datenmodell muss Produktkennung und regulatorische Referenz getrennt abbilden.
Zertifizierung
Zertifizierung bezeichnet die Bestätigung bestimmter Anforderungen durch eine dafür zuständige Stelle im festgelegten Umfang.
Ein Zertifikat gilt für seinen konkreten Gegenstand und Geltungsbereich. Eine UDI-Übertragung oder ein technischer Annahmestatus ist keine allgemeine Produkt- oder Unternehmenszertifizierung.
SSCP – Summary of Safety and Clinical Performance
Die SSCP ist eine Zusammenfassung von Sicherheit und klinischer Leistung im MDR-Kontext.
Artikel 32 regelt ihren Anwendungsbereich und Inhalt. Sie ist nicht für jedes beliebige Medizinprodukt in gleicher Weise erforderlich und nicht dasselbe wie ein PSUR.
Zuständige Behörden
Zuständige Behörden nehmen die im jeweiligen Rechtsrahmen festgelegten Aufgaben für Medizinprodukte wahr.
Behörde, Benannte Stelle, UDI-Ausgabestelle und technischer Dienstleister dürfen nicht als austauschbare Rollen dargestellt werden. Siehe auch CA und Notified Body.
Zweckbestimmung
Die Zweckbestimmung beschreibt die vom Hersteller vorgesehene Verwendung eines Produkts.
Sie ist für die regulatorische Einordnung und viele Datenentscheidungen wesentlich. Änderungen an Werbe-, Kennzeichnungs- oder Gebrauchsinformationen müssen deshalb auch in ihrem fachlichen Kontext bewertet werden.
Vom Begriff zum nächsten Arbeitsschritt
UDI-Ratgeber · UDI-Datenübertragung · Submission-Nachweise · UDI-Frage stellen
Begriffe erklären den Zusammenhang. Ob eine bestimmte Anforderung auf Ihr Produkt oder Ihre Organisation zutrifft, muss anhand des Zielmarkts, Ihrer Rolle und der aktuellen Unterlagen geklärt werden.
Redaktioneller Quellencheck: 4. September 2026. Kurzdefinitionen und Einordnung auf Basis des bestehenden Europe-IT-Glossars, ergänzt und korrigiert mit Primärquellen. Verlinkte Gesamtregelwerke und Downloadpakete wurden nicht vollständig implementiert oder funktional getestet.