UDI-Registrierung 2026: Fristen und Umsetzung
Für betroffene Bestandsprodukte endet die EUDAMED-Übergangsfrist am 28. November 2026; in der Schweiz gilt die allgemeine swissdamed-Übergangsfrist bis 31. Dezember 2026. Was Hersteller, Bevollmächtigte und UDI-Teams zu Fristen, Zuständigkeiten und technischen Übertragungswegen wissen müssen.
Zwei Märkte, unterschiedliche Fristen und keine direkte Synchronisierung: Die UDI-Registrierung 2026 verlangt von Medizinprodukte- und IVD-Herstellern mehr als einen einmaligen Daten-Upload. Entscheidend sind korrekte Produktdaten, eindeutige Verantwortlichkeiten, ein geeigneter Übertragungsweg und die Prüfung der tatsächlichen Registrierungsergebnisse.
Die Anforderungen betreffen Regulatory Affairs ebenso wie Qualitätsmanagement, Produktdatenmanagement, IT und Vertrieb. Werden Daten erst kurz vor dem Stichtag zusammengestellt, können fehlende Akteurszuordnungen, unvollständige UDI-Datensätze oder technische Importfehler die Umsetzung verzögern. Eine strukturierte Vorbereitung hilft, die fachlichen und technischen Risiken frühzeitig zu erkennen.
Welche EUDAMED- und swissdamed-Fristen gelten 2026?
Seit dem 28. Mai 2026 ist die Nutzung der ersten vier EUDAMED-Module verpflichtend, darunter das Modul UDI/Device Registration. Für neue Produkte, die unter die seitdem geltende Registrierungspflicht fallen, ist die erforderliche Produktregistrierung grundsätzlich vor dem erstmaligen Inverkehrbringen vorzunehmen.
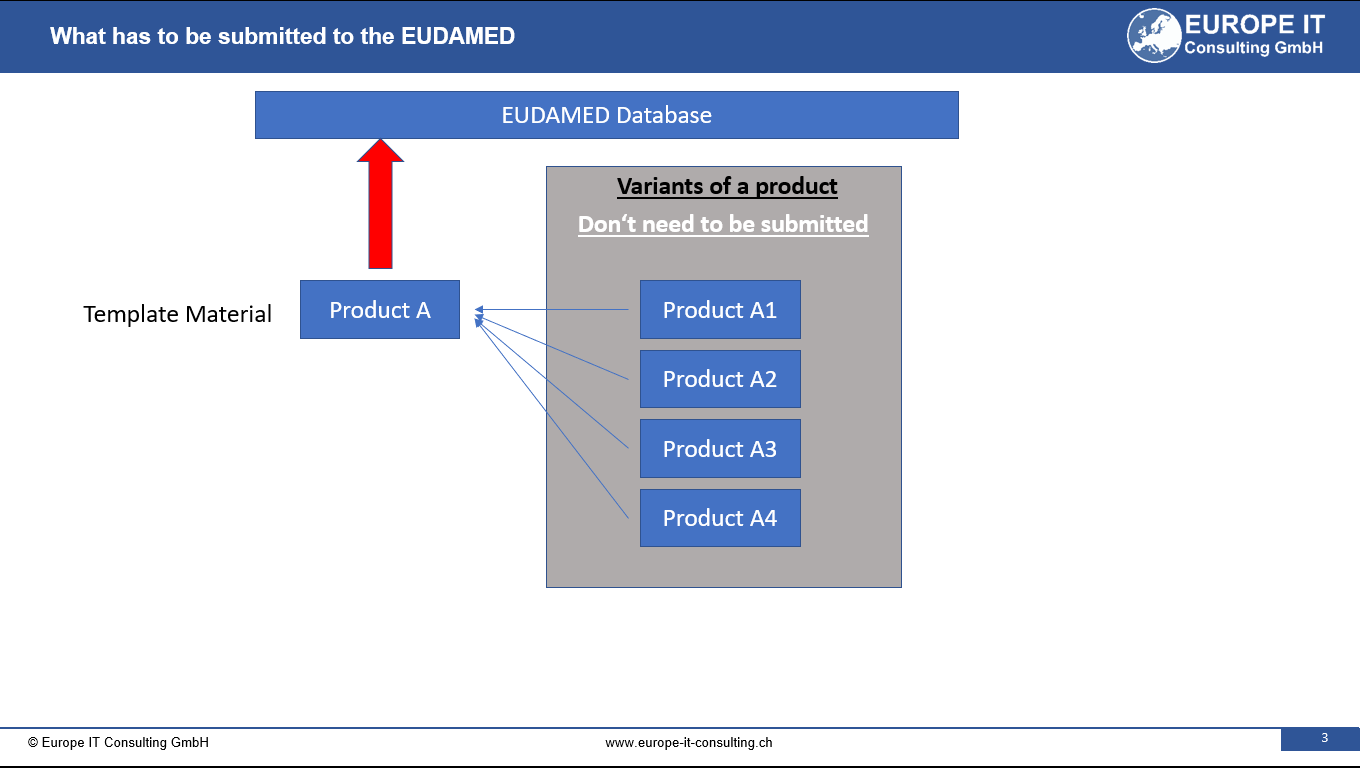
Für bestimmte Produkte, von denen bereits vor dem 28. Mai 2026 Einheiten in Verkehr gebracht wurden und deren weitere Einheiten weiterhin auf dem EU-Markt in Verkehr gebracht werden sollen, besteht eine Übergangsregelung. Für diese Fälle endet die Registrierungsfrist am 28. November 2026. Ob ein konkretes Produkt darunterfällt, hängt unter anderem vom regulatorischen Status und vom Zeitpunkt des Inverkehrbringens ab. Die Unterscheidung zwischen Regulation Devices und Legacy Devices bleibt relevant.
In der Schweiz ist die Registrierung betroffener Medizinprodukte, In-vitro-Diagnostika, Systeme und Behandlungseinheiten in swissdamed seit dem 1. Juli 2026 vorgeschrieben. Die allgemeine Übergangsfrist endet am 31. Dezember 2026. Bei bestimmten Vigilanzmeldungen besteht bereits vorher eine unmittelbare Registrierungspflicht. Sonderfälle müssen deshalb separat bewertet werden.
| Aspekt | EUDAMED (EU) | swissdamed (Schweiz) |
|---|---|---|
| Verpflichtende Nutzung | UDI/Device-Modul seit 28.05.2026 | Produktregistrierung seit 01.07.2026 |
| Wichtige Übergangsfrist | 28.11.2026 für bestimmte Bestandsprodukte | 31.12.2026 als allgemeiner Übergangstermin |
| Registrierende Rolle | Grundsätzlich Hersteller | Schweizer Hersteller, Personen für Systeme/Behandlungseinheiten sowie Bevollmächtigte für mandatierte Produkte |
| Datenübertragung | Manuelle Erfassung, strukturierter Austausch und M2M je nach Verfahren | Online-Editor, XML-Upload oder M2M über REST/JSON |
| Automatische Übernahme aus EU-Datenbank | — | Nein: separate Übermittlung nach swissdamed erforderlich |
Die Übersicht vereinfacht die Rechtslage. Produktklasse, MDR-/IVDR-Status, Akteursrolle und Sonderregelungen sind im Einzelfall zu berücksichtigen. Weiterführend: EUDAMED-Frist versäumt – mögliche Konsequenzen.
Wer ist für die Produktregistrierung verantwortlich?
Für die EU-Produktregistrierung ist grundsätzlich der Hersteller verantwortlich. Davon zu unterscheiden sind die Akteursregistrierung und die fachliche oder technische Unterstützung durch Dritte. Ein Dienstleister kann Daten aufbereiten und Übertragungen unterstützen; die regulatorische Verantwortung des verpflichteten Wirtschaftsakteurs wird dadurch nicht automatisch übertragen.
Für swissdamed benennt Swissmedic insbesondere Schweizer Hersteller, Personen, die Systeme und Behandlungseinheiten zusammenstellen, sowie Schweizer Bevollmächtigte für ihre mandatierten Produkte. Damit Datensätze korrekt eingereicht werden können, müssen die einschlägigen Akteurs- und Mandatsbeziehungen berücksichtigt werden.
Importeure registrieren Produkte nicht selbst in swissdamed. Sie verlinken ihre Akteursregistrierung mit den relevanten UDI-DIs bereits registrierter Produkte im Status „Auf dem Markt“. Für die technische Verlinkung gewährt Swissmedic eine Übergangsfrist bis zum 1. April 2027.
Die Aufgaben sollten getrennt geplant werden: Wer erstellt die Produktdaten? Wer prüft sie fachlich? Wer besitzt die Behördenzugänge? Wer gibt Datensätze frei? Und wer kontrolliert, dass der erwartete Zielstatus tatsächlich erreicht wurde?
Warum EUDAMED-Daten nicht automatisch in swissdamed erscheinen
swissdamed orientiert sich am EUDAMED-Datenmodell. Bereits für die EU aufbereitete UDI-Informationen können daher häufig als Ausgangsbasis für den Schweizer Markt dienen. Dennoch sind die Systeme organisatorisch und technisch eigenständig.
Swissmedic betreibt keine direkte Schnittstelle, über die Produktdaten automatisch aus EUDAMED importiert oder synchronisiert werden. Eine Übertragung nach swissdamed muss aktiv erfolgen und die Schweizer Geschäftsregeln berücksichtigen. Vermeintlich identische Datenfelder dürfen nicht darüber hinwegtäuschen, dass Akteurszuordnungen, Validierungen und Zielstatus separat zu prüfen sind.
Unternehmen können ihre internen Datenbestände durchaus zentral pflegen und mithilfe geeigneter Software für mehrere Behörden aufbereiten. Diese interne Wiederverwendung von Daten ist jedoch etwas anderes als eine automatische Synchronisierung zwischen den behördlichen Plattformen.
Online-Editor, XML oder Machine-to-Machine: Welcher Weg ist sinnvoll?
Welcher Registrierungsweg geeignet ist, hängt nicht allein von der Anzahl der Produkte ab. Ebenso wichtig sind Häufigkeit von Änderungen, Qualität der Datenquelle, verfügbares IT-Know-how, interne Freigaben und das gewünschte Betriebsmodell.
| Übertragungsweg | Geeignet, wenn … | Wichtiger Prüfpunkt |
|---|---|---|
| Online-Editor | wenige Datensätze manuell erfasst oder korrigiert werden sollen | Zeitaufwand, Eingabekonsistenz und Vier-Augen-Kontrolle |
| XML-Upload | strukturierte Daten vorliegen und ein Dateiimport gewünscht ist | Zielsystemschema, Datenregeln und Ergebnisprüfung |
| Machine-to-Machine (M2M) | regelmäßige Übertragungen, größere Datenbestände oder integrierte Prozesse erforderlich sind | Technisches Onboarding, Berechtigungen, Mapping, Fehlerrückmeldungen |
Bei swissdamed nennt Swissmedic ausdrücklich den Online-Editor, den manuellen XML-Upload im EUDAMED-Format „GET DEVICE“ oder „POST DEVICE“ und die M2M-Übertragung über eine REST-API mit JSON. Für den manuellen XML-Upload sind Basic UDI-DI und UDI-DI im Verhältnis 1:1 zu übermitteln; eine Datei darf maximal 300 entsprechende Paare enthalten. Auch die M2M-API verarbeitet jeweils eine Basic UDI-DI und eine UDI-DI pro POST-Anfrage.
Aus einem erfolgreichen EUDAMED-XML folgt deshalb nicht automatisch ein erfolgreicher schweizerischer Import. Eine vorherige Validierung gegen die jeweils aktuellen Behördenanforderungen ist entscheidend.
Fünf Prüfschritte vor der UDI-Produktregistrierung
- Portfolio und Fristen segmentieren
Produkte nach Markt (EU/Schweiz), MDR-/IVDR- bzw. Legacy-Status, Inverkehrbringungsdatum und künftig geplanten Produkteinheiten erfassen. Vigilanz- und andere Sonderfälle getrennt prüfen.
- Verantwortlichkeiten und Zugänge prüfen
Hersteller, Bevollmächtigte, Mandate, Akteurskennungen, interne Freigaben und technische Zugänge pro Zielsystem eindeutig zuordnen. Schweizer Importeur-Verlinkungen separat einplanen.
- UDI-Daten fachlich validieren
Identifikatoren korrekt zuordnen, Pflichtfelder kontrollieren, Klassifizierungen prüfen und widersprüchliche oder doppelte Angaben bereinigen. Für Legacy Devices gelten zum Teil andere Identifikationsregeln.
- Übertragungsweg und Testbestand festlegen
Mit einem kontrollierten Teilbestand starten, Schema- und Geschäftsregelfehler beheben und danach die Verarbeitung größerer Datenmengen planen.
- Registrierungsergebnisse nachverfolgen
Behördenrückmeldungen auf Datensatzebene dokumentieren, Fehler an der Quelle korrigieren, erneut übertragen und Änderungen nach der Erstregistrierung organisiert bearbeiten.
Welche Folgen kann eine Registrierungslücke haben?
Wenn eine verpflichtende EUDAMED-Registrierung für betroffene Produkteinheiten fehlt, kann dies die Rechtmäßigkeit ihres weiteren erstmaligen Inverkehrbringens beeinträchtigen. Dabei bezeichnet Inverkehrbringen grundsätzlich die erstmalige Bereitstellung einer einzelnen Produkteinheit auf dem EU-Markt – nicht jeden anschließenden Weiterverkauf innerhalb der Lieferkette.
Ein fehlender Datenbankeintrag bedeutet deshalb weder automatisch einen sofortigen Rückruf aller bereits rechtmäßig in Verkehr gebrachten Einheiten noch eine pauschale, unmittelbar fällige EU-Geldstrafe. Konkrete Folgen hängen von der Pflichtverletzung, vom anwendbaren nationalen Recht und vom Einzelfall ab. Wer Fristen versäumt hat, sollte offene Registrierungen priorisieren und die juristisch-regulatorische Bewertung dokumentieren.
Vom erfolgreichen Upload zum überprüfbaren Ergebnis
Eine gesendete Datei ist noch keine abgeschlossene Registrierung.
Bei elektronischen Submissions sind technische Annahme, Validierung, Verarbeitung und Datensatzstatus auseinanderzuhalten. Ein pauschaler „Upload erfolgreich“-Hinweis kann verdecken, dass einzelne Produkte wegen fachlicher oder technischer Fehler nicht vollständig verarbeitet wurden.
Ein belastbarer Prozess enthält deshalb die strukturierte Auswertung der Rückmeldungen, klare Zuständigkeiten für Korrekturen und eine nachvollziehbare Historie von Übermittlungen und Statusänderungen. Diese Nachweisbarkeit ist auch dann wichtig, wenn ein Hersteller denselben UDI-Datenbestand für mehrere Länder oder Behörden verwendet.
Häufige Fragen zur Registrierung
Reicht eine EUDAMED-Registrierung automatisch für den Schweizer Markt?
Nein. Swissmedic bestätigt ausdrücklich, dass keine direkte Datenübernahme oder Synchronisierung zwischen EUDAMED und swissdamed stattfindet. EUDAMED-Daten können als Ausgangsbasis dienen; die Registrierung in swissdamed ist eine eigenständige Übermittlung.
Muss jedes bereits verkaufte Produkt nach dem 28. November 2026 in EUDAMED registriert sein?
Nein, eine solche pauschale Aussage wäre unzutreffend. Entscheidend ist, ob für die jeweilige Produktkonstellation eine Registrierungspflicht besteht und ob weitere Einheiten in Verkehr gebracht werden sollen. Bereits rechtmäßig in Verkehr gebrachte Einheiten und Legacy-Konstellationen sind gesondert zu beurteilen.
Registriert ein Schweizer Importeur die UDI-Daten?
Grundsätzlich nein. Der Importeur verknüpft seine Akteursregistrierung mit den einschlägigen UDI-DIs, nachdem das Produkt durch einen dafür zuständigen Akteur registriert wurde. Swissmedic nennt hierfür den 1. April 2027 als Ende der Übergangsfrist zur Verlinkung.
Wann ist M2M gegenüber einem XML-Upload sinnvoll?
Wenn Daten regelmäßig eingereicht und Änderungen systematisch verarbeitet werden müssen, kann M2M Vorteile bieten. XML kann bei einzelnen oder überschaubaren Projekten geeignet sein. Die Auswahl hängt von Datenquellen, Volumen, Änderungsfrequenz und technischem Onboarding ab.
Wie Europe IT Consulting bei EUDAMED und swissdamed unterstützt
Die Europe IT Consulting GmbH aus Basel unterstützt Medizinprodukte- und IVD-Unternehmen bei UDI-Datenaufbereitung, Datenvalidierung und elektronischer Submission. Mit dem Global Submission Portal (GSP) können Daten aus strukturierten Quellen in einem kontrollierten Workflow für unterschiedliche regulatorische Zielsysteme aufbereitet, geprüft, freigegeben, übermittelt und nachverfolgt werden. Für SAP-basierte Umgebungen bestehen ergänzende UDI-Integrationslösungen.
Zu Beginn eines Projekts sollten der Produktbestand, die bisherigen Registrierungsstände, die Datenquellen, der Zielmarkt, vorhandene Behördenzugänge und die kundenseitigen Freigabeverantwortlichen geklärt werden. Auf dieser Basis lässt sich beurteilen, ob ein manueller Upload, ein strukturiertes Einmalprojekt oder ein wiederkehrender Submission-Prozess sinnvoll ist.
UDI-Registrierung für EUDAMED oder swissdamed vorbereiten?
Wir prüfen mit Ihnen den vorhandenen Datenbestand, die Zielsysteme und den passenden Übertragungsweg – von der einmaligen XML-Submission bis zu einem geregelten M2M-Prozess.
Amtliche Quellen und fachlicher Stand
Regulatorischer Prüfstand: 19. November 2026. Behördeninformationen können aktualisiert werden; maßgeblich bleiben die geltenden Rechtsvorschriften sowie die produktspezifischen Anforderungen.
- Europäische Kommission: EUDAMED UDI/Device Registration
- Europäische Kommission: EUDAMED – Getting ready
- BfArM: EUDAMED – Registrierung und Fristen
- Swissmedic: Produktregistrierung in swissdamed
- Swissmedic: FAQ zur Produktregistrierung und technischen Übertragung
- Swissmedic: Pflichten von Importeuren und Verlinkungsfrist
Dieser Beitrag dient der allgemeinen fachlichen Orientierung; er stellt keine Rechtsberatung dar und ersetzt nicht die Prüfung der konkreten Produkt- und Akteurskonstellation.




Related Posts