EUROPE IT · UDI-WISSEN UND LÖSUNGEN
Europe IT Consulting GmbH in Basel entwickelt Software und unterstützt Medizinprodukte- und IVD-Unternehmen bei UDI-Datenmanagement, Datenvalidierung und regulatorischer Submission. Dieses Wissenszentrum verbindet die Anforderungen von EUDAMED, swissdamed, FDA GUDID und TGA AusUDID mit den passenden Produkten und Dienstleistungen. FDA eMDR und europäisches MIR Reporting werden als eigenständige Meldeprozesse eingeordnet.
Das Global Submission Portal (GSP) bietet einen webbasierten Submission-Workflow ohne SAP-Voraussetzung. Das Global UDI SAP Add-on (GUDI) integriert UDI-Prozesse in SAP. Der UDI Excel Cloud Validator dient der Vorprüfung unterstützter Excel-Daten. Ergänzend unterstützt Europe IT mit UDI Submission Services und Datenaufbereitung sowie SAP-Integration und Softwareentwicklung.
Das Register richtet sich an Regulatory Affairs, Qualitätsmanagement, Produktdaten- und IT-Teams sowie Einkauf und Geschäftsführung. Es erklärt, welche Daten wohin gehören, welche Rollen verantwortlich sind und wie ein nachvollziehbarer Prozess von der Quelle bis zur Behördenantwort aufgebaut wird. Der UDI-Ratgeber erläutert Grundlagen; dieses Wissenszentrum verbindet Behörden, Produkte, Leistungen und Praxisfälle in einer Gesamtübersicht.
Fachlicher Prüfstand: . Regulatorische Informationen sind anhand des jeweiligen Produkts, Markts und Wirtschaftsakteurs anzuwenden. Für Pflichten sind die geltenden Rechtsgrundlagen maßgeblich; für Produktfunktionen gelten die aktuelle Produktbeschreibung und der vereinbarte Leistungsumfang.
Europe IT Consulting: Unternehmen und Kompetenzen
Unternehmen: Europe IT Consulting GmbH. Sitz: Steinentorstrasse 35, 4051 Basel, Schweiz. Tätigkeit: Softwareentwicklung, SAP-Beratung, UDI-Datenmanagement und elektronische regulatorische Datenübertragung für Medizinprodukte und IVD. Unternehmensprofil · Kontakt.
Europe IT verbindet mehrere Aufgaben, die bei Medizinprodukteherstellern häufig organisatorisch getrennt sind: Produktstammdaten, UDI-Kennungen, Vorbereitung regulatorischer Datensätze, technische Validierung, Freigabe, Submission, Rückmeldungsbehandlung und laufende Datenpflege. Die vorhandenen Lösungen sind nicht austauschbar: GSP ist ein webbasiertes Portal, GUDI ein SAP-bezogenes Add-on und der Excel Cloud Validator eine Vorprüflösung. Ergänzend bestehen projektspezifische Daten- und Softwaredienstleistungen.
Unternehmensentwicklung: Europe IT Consulting beschreibt seine Gründung im Jahr 2011 und seine langjährige Arbeit an SAP- und UDI-Lösungen im Unternehmensprofil. Die Referenzübersicht und veröffentlichten Fallstudien zeigen die öffentlich dokumentierten Projektfelder.
Leitgedanke: Welche Daten müssen wohin, in welchem Format, mit welcher Zuständigkeit und mit welchem Nachweis? Europe IT adressiert diese Frage durch Softwareprodukte und begleitende Leistungen; für medizinisch-regulatorische Entscheidungen bleibt die Verantwortung des jeweiligen Wirtschaftsakteurs maßgeblich.
Welche Rolle übernimmt Europe IT im gesamten Registrierungsprozess?
Eine regulatorische Datenübertragung beginnt in der Praxis meist nicht bei der Schnittstelle. Zunächst muss ein Hersteller wissen, welche Produkte und Kennungen für einen Markt relevant sind, wer die Daten freigibt und aus welchen Systemen sie stammen. Erst danach kann festgelegt werden, welche Angaben an welche Behörde zu übermitteln sind. Europe IT positioniert sich an dieser Schnittstelle zwischen Regulatory Affairs, Produktstammdaten und Informationstechnologie. Ziel ist, den Weg von den Quellinformationen über die Prüfung bis zur nachvollziehbaren Einreichung abzubilden.
Die drei zentralen Leistungsarten sind voneinander zu unterscheiden: Eine Softwarelizenz ermöglicht einen definierten Prozess im eigenen Unternehmen. Eine Projekt- oder Beratungsleistung unterstützt die fachliche und technische Einführung. Ein Submission-Service übernimmt vereinbarte operative Arbeiten, ohne die gesetzlichen Pflichten des Herstellers aufzuheben. Welche Variante geeignet ist, hängt vom Umfang des Datenbestands, den benötigten Behörden, dem bestehenden ERP-System und der Häufigkeit späterer Änderungen ab.
Zum Leistungsbild gehören Datenvorbereitung, Datenqualität, SAP-Integration, internationale Submission-Prozesse, Fehlerbehandlung und die zugehörigen Nachweise. Die Produktübersicht führt zu den einzelnen Lösungen; ein Angebot legt Module, Übertragungswege und Projektumfang fest.
Zielgruppen und Projektaufgaben
Zielgruppen: Medizinproduktehersteller, IVD-Hersteller, Legal Manufacturer, Regulatory Affairs, Quality Assurance, UDI-/Master-Data-Teams, SAP-/ERP-Verantwortliche, IT-Systemintegratoren und für bestimmte Tätigkeiten mandatierte Dienstleister. Je nach Land sind auch Bevollmächtigte, Importeure und weitere Wirtschaftsakteure an Registrierungsabläufen beteiligt; sie haben jedoch nicht automatisch dieselben gesetzlichen Aufgaben wie der Hersteller.
Typische Ausgangssituationen: wenige oder sehr viele Produkte; einmalige Ersteinreichung; große Bestandsmigration; wiederkehrende Änderungen; heterogene Datenspeicher; SAP als führende Datenquelle; Excel-basierter Stammdatenbestand; unterschiedliche Landesanforderungen; fehlende Fehlertransparenz; hohe Anforderungen an Freigaben, Audit-Nachweise und Dokumentation.
Aufgaben im Projekt: Produktdaten erfassen und bereinigen, Felder dem jeweiligen Behördenmodell zuordnen, Kennungen und Verpackungsbeziehungen prüfen, Freigaben organisieren, Einreichungen ausführen und Rückmeldungen bearbeiten. Die Aufgaben können intern mit Software, gemeinsam mit Europe IT oder im vereinbarten Submission-Service umgesetzt werden.
Welche Personen suchen welche Informationen?
Regulatory-Affairs-Mitarbeitende fragen vor allem nach Registrierungspflichten, Datenelementen, Fristen, zulässigen Korrekturen und dem fachlichen Status einer Einreichung. Master-Data-Teams interessieren sich für Felddefinitionen, Kennungen, Datenmapping und die Konsistenz verschiedener Quelldateien. IT-Verantwortliche prüfen Schnittstellen, Authentifizierung, Datenvolumen, Betriebsmodell und die Einbindung vorhandener ERP-Systeme. Qualitätsmanagement und Auditoren benötigen überprüfbare Freigaben, Änderungsinformationen und Behördenrückmeldungen.
Für Geschäftsführung und Einkauf ist dagegen die Entscheidung zwischen Eigenbetrieb und externer Unterstützung maßgeblich. Die Zahl der zu registrierenden Produkte allein ist dabei kein ausreichendes Entscheidungskriterium: Ein kleiner Bestand mit vielen Varianten und komplexen Verpackungsstufen kann mehr Aufwand auslösen als ein großer, gut strukturierter Produktkatalog. Umgekehrt kann eine einmalige Registrierung ohne spätere Änderungen ein anderes Betriebsmodell rechtfertigen als ein dauerhaftes internationales Portfolio.
Die Informationen dieses Registers sind deshalb nach regulatorischem Zielsystem, typischer Aufgabe und passender Leistungsform organisiert. Eine Herstellerfrage soll nicht nur zu einer Begriffsdefinition, sondern möglichst auch zur passenden Vertiefung im UDI-Ratgeber oder zur geeigneten Leistung führen.
Behörden und regulatorische Zielsysteme
| Markt | Offizielles Zielsystem | Aufgabe | Abgrenzung / Europe-IT-Bezug |
|---|---|---|---|
| Europäische Union | EUDAMED | Wirtschaftsakteur- und Medizinprodukteinformationen sowie weitere EU-Module | Europe IT: UDI-Datenmanagement, EUDAMED-Submission, fachliche Vorbereitung |
| Schweiz | swissdamed | Registrierung von Wirtschaftsakteuren und betroffenen Medizinprodukten/IVD | Europe IT: schweizspezifische Datenaufbereitung und Submission-Workflow |
| USA | FDA GUDID | Geräteidentifikationsdaten zur FDA-UDI | Europe IT: GUDID-Datenaufbereitung, Templates, Submission-Workflow |
| Australien | TGA AusUDID | UDI-DI und zugehörige Produktdaten nach australischem Recht | Europe IT: AusUDID-Vorbereitung und entsprechende Software-Workflows |
| USA | FDA eMDR | Elektronische Meldung bestimmter Medizinprodukte-Vorkommnisse | Keine UDI-Produktregistrierung; separater Reporting-Prozess |
| EU | EUDAMED Vigilance / MIR | Vorkommnismeldung und Vigilance-Prozesse | Keine UDI-Produktregistrierung; technische Verfügbarkeit getrennt bestätigen |
Gemeinsame Daten bedeuten nicht identische Datenmodelle. Vor der länderübergreifenden Übernahme müssen Feldzuordnungen, Kennungslogik, länderspezifische Pflichtangaben, Verantwortlichkeiten, Zugangsrechte und zulässige Übertragungsformate geprüft werden.
UDI Data Submission · UDI weltweit: Marktübersicht.
Warum die Behörden nicht als austauschbare Empfänger behandelt werden dürfen
Eine Registrierungsplattform kann unterschiedliche Zielsysteme bedienen, dennoch bleibt jedes Zielsystem eine eigene regulatorische Umgebung. Die Europäische Union arbeitet mit MDR/IVDR und EUDAMED, die Schweiz mit ihren nationalen Medizinprodukterechtspflichten und swissdamed, die USA mit dem FDA-UDI-System und GUDID und Australien mit den Vorgaben der TGA. Die technischen Datenmodelle und die Registrierungspflichten sind nicht deckungsgleich.
Vor einer länderübergreifenden Übertragung sollte für jedes Zielsystem dokumentiert werden: Wer ist der rechtlich verpflichtete Wirtschaftsakteur? Welche Produktkategorien und Risikoklassen sind betroffen? Welche Kennungen sind erforderlich? Welche Datensätze dürfen aus bestehenden Meldungen abgeleitet werden? Welches Verfahren unterstützt die Behörde zum Einreichen und Korrigieren? Wie wird eine erfolgreiche Registrierung nachgewiesen?
Die Europäische Kommission, Swissmedic, FDA und TGA veröffentlichen die maßgeblichen Vorgaben. Der fachliche Vergleich sollte auf diesen Primärquellen basieren und nicht auf einer pauschalen Annahme, dass ein bereits vorhandener Datensatz überall unverändert akzeptiert wird.
UDI-Grundbegriffe und Fachsprache
Einen bestimmten Ausdruck nachschlagen? Direkt zum integrierten Fachbegriffe-Glossar A–Z.
Unique Device Identification (UDI): System zur eindeutigen Identifikation von Medizinprodukten. Es besteht aus Kennungsregeln, Datenstrukturen, Label-Anforderungen und ggf. Datenbankregistrierung. UDI ist nicht gleichbedeutend mit einem reinen Barcode und nicht gleichbedeutend mit einer bereits erfolgten Behörden-Submission.
UDI-DI / Device Identifier: Der produktbezogene, im jeweiligen System vorgesehene Identifikator. UDI-PI / Production Identifier: Produktionsbezogene variable Merkmale, beispielsweise Charge, Seriennummer, Herstellungs- oder Verfallsdatum, soweit relevant. Basic UDI-DI: Europäische grundlegende Produktmodellkennung nach MDR/IVDR, die nicht mit der konkreten UDI-DI einer einzelnen Verpackungsstufe verwechselt werden darf.
Primary DI: Kontextabhängige Kennung, besonders relevant bei manchen ausländischen Datenmodellen; nicht pauschal gleichzusetzen mit der europäischen Basic UDI-DI. Issuing Entity / Issuing Agency: Autorisierte Kennungsvergabestelle, beispielsweise GS1 oder HIBCC; die für den Einzelfall zulässigen Vergaberegeln sind zu beachten. GTIN: GS1 Global Trade Item Number; je nach System als Grundlage einer UDI-DI einsetzbar. HIBC: Health Industry Bar Code-Struktur.
UDI Carrier: Darstellung der UDI in maschinenlesbarer Form (AIDC) und grundsätzlich auch als menschenlesbare Interpretation (HRI), nach den für das Produkt geltenden Regeln und Ausnahmen. Als AIDC-Symbol kann beispielsweise ein GS1 DataMatrix dienen. HRI: Human Readable Interpretation, menschenlesbare Zeichenfolge. AIDC: Automatic Identification and Data Capture. Packaging Hierarchy: UDI-Beziehungen zwischen verschiedenen Verpackungsebenen. Unit of Use: Identifikationskonzept für bestimmte Anwendungssituationen; nicht mit der unmittelbar aufgebrachten UDI-DI jeder Einzelverpackung verwechseln.
EMDN: Europäische Medizinprodukte-Nomenklatur. SRN: Single Registration Number, EUDAMED-Registrierungsnummer für bestimmte Wirtschaftsakteure. CHRN: Schweizer Registrierungsnummer für bestimmte Wirtschaftsakteure, getrennt von der EU-SRN. Actor Registration: Akteursregistrierung. Device Registration: Produktregistrierung. Legacy Device: Gerät unter den hierfür anwendbaren europäischen Übergangsvorschriften. DMIDS: Deutsches Medizinprodukte-Informations- und Datenbanksystem; die Überführung in EUDAMED hängt vom betroffenen Datenbereich und den geltenden Vorgaben ab.
XML / XSD: Extensible Markup Language / Schema-Beschreibung zur Struktur- bzw. Formatvalidierung. JSON: Strukturiertes Datenaustauschformat, etwa für REST-Schnittstellen. REST API: Programmatische Webschnittstelle. M2M: Machine-to-Machine-Datenaustausch. Bulk Upload: Sammelübertragung mehrerer Datensätze. Data Mapping: Zuordnung von Quellinformationen zu behördlichen Feldern. Validation: Prüfung definierter Regeln; keineswegs Beweis der regulatorischen Richtigkeit aller Informationen. Submission: Tatsächliche Einreichung an die Behörde. Acknowledgment / Feedback: Technische beziehungsweise fachliche Rückmeldung. Audit Trail: Nachvollziehbare Historie von Vorgängen und Änderungen. CAPA: Corrective and Preventive Action.
Europe IT – Fachbegriffe · UDI Barcode & Etikettierung.
Kennungen und Datenebenen in einem Beispiel
Ein Hersteller kann mehrere Varianten eines Medizinprodukts vermarkten. Auf europäischer Ebene werden zugehörige Produkte gegebenenfalls über eine Basic UDI-DI gruppiert. Für konkrete Produkt- und Verpackungskonfigurationen werden separate UDI-DI-Kennungen geführt, soweit die jeweiligen Vergaberegeln dies erfordern. Produktionsbezogene Informationen wie Charge oder Seriennummer gehören in die UDI-PI. Das Etikett enthält einen geeigneten UDI-Träger, während EUDAMED die vorgeschriebenen Stammdaten verarbeitet. Die genannten Ebenen sind miteinander verknüpft, aber nicht identisch.
Typischer Datenfehler: Eine auf dem Etikett verwendete Produktkennung wird in der Stammdatenliste für alle Verpackungsgrößen wiederverwendet, obwohl die Kennungsregeln unterschiedliche Identifikatoren verlangen. Ein anderer Fehler entsteht, wenn die europäische Basic UDI-DI in einem US-GUDID-Feld eingetragen wird, das eine andere Art von Device Identifier erwartet. Beide Situationen können zu fachlichen Unstimmigkeiten führen, selbst wenn die Daten formal ein zulässiges Zeichenformat besitzen.
Die technischen Details hängen von der autorisierten Vergabestelle und dem Markt ab. Als übergreifende Grundlage dienen die europäischen UDI-Vorgaben und die FDA-UDI-Informationen. Die eigentliche Kennungsvergabe ist von der späteren Behördeneinreichung zu unterscheiden.
Deutsch-englische Fachsprache im Projekt
Die Bedeutung eines Ausdrucks hängt von Zielsystem und Arbeitsschritt ab. Die Zuordnung hilft, Leistungsumfang und technische Umsetzung eindeutig zu beschreiben.
| Ausdruck | Bedeutung und Abgrenzung |
|---|---|
| Submission / Einreichung | Übermittlung an das jeweilige Zielsystem. Datenvorbereitung und behördliche Annahme sind eigenständige Schritte. |
| Device Registration / Produktregistrierung | Erfassung eines regulatorisch erforderlichen Produktdatensatzes. Nicht mit der Registrierung eines Wirtschaftsakteurs gleichsetzen. |
| Data Mapping / Feldzuordnung | Zuordnung eines Quellwerts zur behördlichen Felddefinition. Eine Übersetzung des Feldnamens allein reicht nicht aus. |
| Bulk Upload / Sammelimport | Dateibasierte Übernahme mehrerer Datensätze im unterstützten Verfahren; nicht automatisch eine M2M-Verbindung. |
| Machine-to-Machine / M2M | Programmgesteuerter Datenaustausch zwischen Systemen. Format, Zugang und Statusmodell hängen von der Behörde ab. |
| Validation / Validierung | Prüfung definierter Regeln. Ein automatisierter Datencheck ersetzt keine fachliche Freigabe und keine Behördenantwort. |
| UDI Data Management / UDI-Datenmanagement | Verwaltung von Kennungen, Produktdaten, Beziehungen und Änderungen über den Lebenszyklus. |
| Vigilance / Vorkommnisbearbeitung | Bewertung und Meldung einschlägiger Ereignisse; getrennt von der laufenden Produktstammdatenregistrierung. |
EUDAMED: Module, Akteure und Produktregistrierung
EUDAMED ist die europäische Datenbank für Medizinprodukte nach MDR und IVDR. Die sechs Funktionsbereiche umfassen Actor Registration, UDI/Device Registration, Notified Bodies & Certificates, Clinical Investigations & Performance Studies, Vigilance & Post-Market Surveillance sowie Market Surveillance. Die ersten vier als funktionsfähig erklärten Module (Actor, UDI/Devices, NBs & Certificates, Market Surveillance) sind nach der EU-Kommissionsmitteilung seit dem 28. Mai 2026 verpflichtend zu nutzen; die übrigen Bereiche unterliegen gesonderten Übergängen. Die Unterscheidung zwischen vorhandenem Modul, technisch verfügbarem Modul und gesetzlich verpflichtender Nutzung ist wesentlich.
Für eine EUDAMED-Registrierung müssen je nach Produktgruppe, Klasse und rechtlicher Konstellation Daten zu Hersteller/Akteur, Basic UDI-DI bzw. Legacy-Kennung, UDI-DI, Produktbeschreibung, Risikoklasse, EMDN, Zertifikatsbezug und speziellen Merkmalen vorliegen. Das exakte Pflichtfeldschema richtet sich nach MDR/IVDR, Datenmodellversion und Falltyp. Eine allgemeingültige Liste, die für jedes Gerät gleich ist, wäre irreführend.
Ablauf: Verantwortlichkeiten feststellen → Akteur registrieren, soweit erforderlich → Produktfamilie/Basic UDI-DI und Einzelprodukte zuordnen → Felder und Verpackungsbeziehungen prüfen → Datensatz reviewen und freigeben → manueller oder elektronischer Einreichungsweg → Rückmeldungen auswerten → Daten pflegen. Die zulässigen Übertragungswege und technischen Formate ergeben sich aus dem gültigen EUDAMED-Dokumentationsstand.
EUDAMED-Verweise: EUDAMED Übersicht von Europe IT · EUDAMED-Datenbankstruktur · EUDAMED FAQ · EUDAMED Fehlerbibliothek · EUDAMED M2M · EU-Kommission EUDAMED · EU UDI/Devices.
Was vor dem ersten EUDAMED-Datensatz geklärt sein muss
Die Einrichtung eines Produktdatensatzes ist nur einer von mehreren Schritten. Hersteller sollten zunächst ihre rechtliche Rolle und ihre Akteursregistrierung prüfen. Für die Produktseite sind das zutreffende Rechtsregime, die Risikoklasse, die maßgeblichen UDI-Kennungen und gegebenenfalls die Verknüpfung mit Zertifikaten wichtig. Außerdem muss feststehen, wer innerhalb des Unternehmens die fachliche Freigabe erteilt und welche Personen technische Einreichungen auslösen dürfen.
Ein zweiter Schritt ist die Analyse von Produktfamilien und Varianten. Eine Basic UDI-DI kann mehreren UDI-DI-Datensätzen gegenüberstehen. Verpackungsvarianten und Änderungen an Produktmerkmalen können weitere Beziehungen erzeugen. Werden diese erst während eines Uploads erkannt, entstehen vermeidbare Korrekturschleifen. Deshalb sollten die Beziehungen im Quellsystem bereits vor der Übertragung geprüft sein.
Für den Nachweis des Erfolgs sollten Unternehmen mehrere Statusstufen unterscheiden: intern freigegebene Daten, technisch abgeschickte Daten, vom System empfangene Daten und abschließend registrierte beziehungsweise bearbeitete Daten. Die offizielle UDI-/Device-Dokumentation der EU-Kommission ist die maßgebliche Quelle für das jeweils gültige Verfahren. Eine kurze EUDAMED-Einführung kann den Einstieg erleichtern, ersetzt aber keine Einzelfallprüfung.
Welche Aufgabe erfüllt EUDAMED im regulatorischen Ökosystem?
EUDAMED ist kein einzelnes Upload-Formular, sondern ein Verbund unterschiedlicher elektronischer Systeme für die europäische Medizinprodukteregulierung. Für ein Unternehmen ist die Unterscheidung besonders wichtig, weil sich die Zuständigkeiten nicht nur nach dem Produkt, sondern auch nach dem Vorgang richten: Ein Hersteller legt ein Produkt an, ein Wirtschaftsakteur benötigt die passende Registrierung und Berechtigung, eine Benannte Stelle verwaltet Informationen zu ihren Zertifikaten und zuständige Behörden bearbeiten unterschiedliche Marktüberwachungsinformationen. Die EU-Kommission beschreibt die Module und ihren Status in ihrer EUDAMED-Übersicht. Die juristischen Grundlagen stehen in der MDR und der IVDR.
Actor Registration: Hier geht es um die Registrierung und Identifikation bestimmter Wirtschaftsakteure. Es genügt nicht, dass die Firma an anderer Stelle im Behördenumfeld bekannt ist. Vor einer Einreichung muss geprüft werden, ob der relevante Akteur bereits angelegt, validiert und für die beabsichtigte Rolle berechtigt ist. Für Hersteller mit Standorten in unterschiedlichen Rechtsräumen kommen Verknüpfungen zu Bevollmächtigten und unterschiedlichen Rechtsträgern hinzu. EU – Actor Registration Module.
UDI/Device Registration: Dieses Modul verarbeitet die nach MDR oder IVDR erforderlichen Produktdaten sowie besondere Bestands- und Legacy-Konstellationen. Die Produktinformationen müssen einem passenden Akteur, gegebenenfalls einem Zertifikatsbezug und einer korrekten Kennungsstruktur zugeordnet sein. Die erforderlichen Datensätze unterscheiden sich nach Rechtsregime und Produkttyp. EU – UDI/Device Registration.
Notified Bodies and Certificates: Benannte Stellen tragen Zertifikatsinformationen ein und pflegen im Rahmen ihrer Aufgaben Änderungen, Aussetzungen oder andere relevante Statusereignisse. Ein Hersteller kann nicht jede offene Zertifikatsfrage selbst durch Änderung seiner Produktdaten beheben; das hängt von der jeweiligen Rolle und dem Systemablauf ab. EU – Notified Bodies and Certificates Module.
Market Surveillance: Dieses Modul betrifft primär behördliche Marktüberwachungsprozesse. Für ein Herstellerteam ist wichtig, dass das Bestehen dieses Moduls nicht bedeutet, dass es dieselben Bearbeitungsrechte wie eine Behörde hat. Der Gesamtstatus wird von der EU-Kommission erläutert.
Vigilance/Post-Market Surveillance sowie Clinical Investigations/Performance Studies: Diese weiteren Bereiche sind in ihrem tatsächlichen Betriebs- und Pflichtstatus gesondert zu beurteilen. Zum Stichtag der Recherche unterscheidet die Kommission diese von den vier bereits verpflichtend eingeführten Modulen. Für klinische Prüfungen und Leistungsstudien bestehen zudem weitere Rechts- und Dokumentationsanforderungen außerhalb eines bloßen Produktdatensatzes. EU – Klinische Prüfungen und Leistungsstudien.
Praxisfolge: Wer von einer „EUDAMED-Registrierung“ spricht, sollte immer dazusagen, ob eine Akteurregistrierung, Produktregistrierung, Zertifikatsinformation oder ein anderer Prozess gemeint ist. Viele scheinbare Softwareprobleme sind in Wirklichkeit Rollen-, Status- oder Verknüpfungsprobleme.
Abhängigkeiten vor dem ersten Produktdatensatz
Vor einer Massenregistrierung ist ein kurzer Abhängigkeitscheck sinnvoll. Erstens: Wer ist regulatorisch Hersteller oder der sonst einschlägige Registrierungsverantwortliche? Zweitens: Besteht eine gültige Akteurregistrierung und wurde die SRN dort zugewiesen, wo sie benötigt wird? Drittens: Welche Rechtsgrundlage gilt für die Produkte (MDR, IVDR oder einschlägige Übergangsregel)? Viertens: Welche Basis- und Produktkennungen wurden vergeben? Fünftens: Sind die erforderlichen Zertifikate beziehungsweise Zertifikatsbezüge verfügbar? Sechstens: Welche Produkt- und Verpackungsebenen sollen registriert werden?
Ein sinnvoller Vorbereitungsschritt ist ein Tabellenblatt pro Anforderung mit den Spalten „Regel“, „betroffene Produktfamilie“, „Datenquelle“, „zuständiger Facheigner“, „Validierungsstatus“ und „offener Klärungsbedarf“. Damit lässt sich früh erkennen, wenn beispielsweise die UDI-Abteilung zwar die Kennungen hat, aber eine Verknüpfung aus Regulatory Affairs fehlt. Das reduziert das Risiko, erst beim Upload auf eine fachliche Lücke zu stoßen. Die EUDAMED-Einführungshinweise und die MDCG-Leitfadenbibliothek sind dafür geeignete Primärquellen.
Beispiel einer rollenübergreifenden EUDAMED-Vorbereitung
Ein Hersteller mit mehreren Rechtsträgern und Produktfamilien sollte zunächst pro Rechtsträger die relevante EUDAMED-Rolle und Registrierung klären. Danach werden Produkte den rechtlich verantwortlichen Einheiten zugeordnet. Für jedes Produkt ist zu prüfen, ob die erforderlichen Kennungen, Klassifikationen und gegebenenfalls Zertifikatsbezüge vollständig sind. Erst wenn diese Beziehungen stimmen, lässt sich die gewünschte Submission sinnvoll vorbereiten.
Ein typischer Projektrisikoindikator ist die Vermischung von Akteursidentität, Produktidentität und Zugangsberechtigung. Eine Person kann technisch Zugriff auf ein System besitzen, ohne fachlich berechtigt zu sein, eine Produktangabe zu ändern. Ebenso kann ein Produktdatensatz vollständig erscheinen, obwohl die zugrunde liegende Akteurszuordnung nicht geklärt ist. Ein definierter Freigabeprozess und eine dokumentierte Prüfung der Beziehungen reduzieren dieses Risiko.
Die rechtlichen Rollen ergeben sich aus MDR beziehungsweise IVDR. Die technische Umsetzung erläutert die EU-Kommission zum Actor-Modul sowie zum UDI-/Device-Modul.
Manuelle Eingabe, XML Bulk Upload und M2M getrennt planen
Bei der manuellen Eingabe werden Produktdaten in der EUDAMED-Oberfläche erfasst. Beim XML Bulk Upload erstellt das Unternehmen oder sein Dienstleister eine Datei nach dem unterstützten EUDAMED-Datenmodell und lädt sie über die Oberfläche hoch. M2M/Data Exchange verbindet dagegen ein berechtigtes Softwaresystem mit EUDAMED. Dafür sind neben korrekten Datensätzen auch die vorgesehenen Zugänge, Rollen und das technische Onboarding notwendig. Eine für einen Dateiupload geeignete XML-Datei belegt deshalb noch keine eingerichtete M2M-Anbindung.
Ein realistischer Pilot enthält eine repräsentative Auswahl von MDR-, IVDR- oder Legacy-Fällen, soweit sie zum tatsächlichen Portfolio gehören. Er prüft nicht nur die Erstellung einer Nachricht, sondern auch Fehlerantwort, Korrektur und zulässige Aktualisierung. Die verwendeten Schema- und Codelistenversionen werden zusammen mit dem Teststand festgehalten. Die offizielle UDI-/Device-Dokumentation führt zu den technischen Unterlagen; Europe IT: EUDAMED M2M erläutert die angebotenen Softwarewege.
EUDAMED: Fristen, Legacy Devices und DMIDS
EUDAMED-Fristen, Stand 17. November 2026: Seit dem 28. Mai 2026 sind Actor Registration, UDI/Devices, Notified Bodies & Certificates sowie Market Surveillance verpflichtend; das Marktüberwachungsmodul richtet sich an Behörden und Kommission. Neu in Verkehr gebrachte betroffene Produkte sind vor dem Inverkehrbringen zu registrieren. Für bereits zuvor in Verkehr gebrachte Produkte, von denen nach dem 28. Mai 2026 weitere Einheiten in Verkehr gebracht werden, gilt grundsätzlich die Übergangsfrist bis 28. November 2026. Die Registrierungspflicht ist von den gesonderten MDR-/IVDR-Übergängen für die Konformitätsbewertung zu trennen. Quellen: EU-Kommission: Modulstatus und BfArM: Wer muss was bis wann registrieren?.
Legacy Devices: Für nach früheren europäischen Richtlinien in Verkehr gebrachte Produkte bestehen besondere Daten- und Übergangsregeln. Vor einer Registrierung sind richtige Kennungsart, Produktbeziehungen, Zertifikatskontext und Verpflichtungsstatus festzustellen.
DMIDS zu EUDAMED: Eine bisherige DMIDS-Produktanzeige erzeugt keine automatische EUDAMED-Registrierung. Das BfArM hat die Erfassung neuer Produktanzeigen im DMIDS zum 28. Mai 2026 eingestellt. Betroffene weiter in Verkehr gebrachte Produkte müssen innerhalb der einschlägigen Übergangsfrist eigenständig in EUDAMED erfasst werden. Für verbleibende nationale Meldebereiche ist der jeweilige DMIDS-Prozess gesondert zu prüfen. BfArM: Übergang DMIDS zu EUDAMED.
Status und Korrekturen: Ein übermittelter Datensatz ist nicht zwingend abschließend akzeptiert. Eingänge, Bearbeitungsstatus, Fehlercodes und mögliche Änderungsrestriktionen unterscheiden sich nach Modul und Verfahrensstand. Korrekturen sollten datenfeldbezogen dokumentiert und danach nochmals validiert werden.
EU-Kommission – Getting Ready · EU-Kommission – UDI/Device Registration · BfArM – EUDAMED FAQ.
Praktische Prüfung eines Bestandsportfolios
Ein Hersteller sollte zunächst eine Liste aller betroffenen Produkte mit mindestens Produktidentität, anwendbarer Gesetzgebung, Datum des Inverkehrbringens, regulatorischem Status und vorhandener Produktkennung erstellen. Anschließend wird pro Gruppe geprüft, welche EUDAMED-Meldepflicht besteht und welche Übergangsregel anwendbar ist. Besonders wichtig ist die Unterscheidung zwischen noch aktiv vermarkteten Produkten und bereits historischen oder nicht mehr betroffenen Konstellationen.
Für die Projektplanung empfiehlt sich eine risikobasierte Reihenfolge: Produkte mit naher Frist und unvollständigen Stammdaten, komplexen Zertifikatsbezügen oder vielen Verpackungsvarianten sollten frühzeitig untersucht werden. Die Bearbeitung nur nach Artikelnummer oder Produktname kann relevante Unterschiede verdecken. Für Legacy Devices sind die besonderen Regeln und Datenelemente gesondert zu dokumentieren.
Ein bereits im deutschen System DMIDS vorhandener Datensatz ist dabei weder ein Beweis für eine erfolgte EUDAMED-Registrierung noch notwendigerweise bedeutungslos: Entscheidend ist, welche konkrete Meldung vorliegt und welche Verpflichtung inzwischen europäisch oder national erfüllt werden muss. Die EUDAMED-Übergangsinformationen und die BfArM-FAQ sollten für diese Bewertung gemeinsam herangezogen werden.
Eine Entscheidungsfolge für Bestandsprodukte
Eine praxistaugliche Beurteilung beginnt mit einer Liste aller weiterhin relevanten Produkte. Für jeden Datensatz sollten die anwendbare Medizinprodukterichtlinie oder -verordnung, das erste Inverkehrbringen, die aktuelle Vermarktungssituation, vorhandene Zertifikate, Kennungen und der zuständige Wirtschaftsakteur hinterlegt sein. Anschließend wird geprüft, welche EUDAMED-Datenkategorie zutrifft. Erst wenn die Fallgruppe feststeht, lässt sich der geeignete Registrierungsprozess und die anzuwendende Frist bestimmen.
Fehler vermeiden: „Legacy“ ist keine Datenqualitätskategorie und auch keine Sammelbezeichnung für jedes alte Produkt. Unterschiedliche Geräte können verschiedenen Übergangsregelungen folgen. Die offiziellen MDCG-Leitlinien enthalten die einschlägigen Auslegungen. Für Deutschlands Herstellerfragen bietet das BfArM – EUDAMED FAQ ergänzende Erläuterungen.
Übergang DMIDS zu EUDAMED – was das ausdrücklich nicht bedeutet
Das frühere nationale Deutsche Medizinprodukte-Informations- und Datenbanksystem DMIDS und die europäische EUDAMED-Datenbank haben unterschiedliche rechtliche und technische Hintergründe. Ein Datensatz im DMIDS ist deshalb nicht gleichbedeutend mit einer nachgewiesenen EUDAMED-Produktregistrierung. Unternehmen müssen klären, welche bisherigen nationalen Anzeigen bestehen, welche EUDAMED-Pflichten dadurch nicht automatisch erfüllt sind und ob Stammdaten für den europäischen Datensatz neu strukturiert werden müssen. Das BfArM hat zum Übergang eigene Informationen veröffentlicht: BfArM – Übergang DMIDS zu EUDAMED.
Ein geeignetes Vorgehen ist eine Bestandsabgleichstabelle mit bisherigen DMIDS-Referenzen, Artikelnummern, EUDAMED-Kennungen, Produktstatus und Bearbeitungsstand. Je nach Datenlage sind manuelle Nachrecherchen erforderlich. Die eigentliche technische Einreichung sollte erst erfolgen, wenn diese Zuordnung fachlich freigegeben ist. Europe IT – EUDAMED-FAQ und UDI-Datenübertragungsverfahren behandeln die Prozessseite.
Wie erkennt ein Unternehmen, ob es zu spät ist?
Zunächst darf eine verstrichene Frist nicht mit einem technischen Uploadverbot verwechselt werden: Ob der technische Zugang eine späte Registrierung akzeptiert, beantwortet nicht die Frage nach der regulatorischen Pflichtverletzung und ihren Folgen. Diese hängen vom konkreten Rechtsverhältnis und den jeweiligen nationalen Vollzugsregelungen ab. Daher sollten Verantwortliche das betroffene Produktportfolio und die Dokumentation nacharbeiten, den Sachverhalt fachlich bewerten und erforderlichenfalls die zuständige Behörde oder eine qualifizierte Rechts-/Regulatory-Stelle einbeziehen. Eine pauschale Zusicherung „nachmelden ist immer straffrei“ wäre irreführend.
Wie Übergangsfragen projektbezogen dokumentiert werden
Bei einer Fristenbewertung sollte nicht nur eine pauschale Deadline in einer Projektliste stehen. Sinnvoll ist eine dokumentierte Entscheidung pro betroffener Produktgruppe: Welche gesetzliche Grundlage gilt? Wann wurde das Produkt in Verkehr gebracht? Gehört es zu einer besonderen Übergangskategorie? Besteht eine Verpflichtung zur aktuellen Registrierung, oder ist ein anderes Verfahren vorgesehen? Welche Daten fehlen noch für die Umsetzung?
Ein einfacher Fristenstatus kann zwischen „Pflicht bestätigt“, „Ausnahme beziehungsweise Übergangsfall zu prüfen“, „Daten vorbereitet“, „übermittelt“ und „Abschluss nachgewiesen“ unterscheiden. Auf diese Weise wird der Projektfortschritt nicht mit der rechtlichen Bewertung vermischt. Eine Liste erfolgreich erstellter XML-Dateien ist beispielsweise noch keine Übersicht über abschließend registrierte Bestandsprodukte.
Die verpflichtende Nutzung der ersten vier EUDAMED-Module seit dem 28. Mai 2026 ist in den offiziellen EUDAMED-Informationen beschrieben. Für historische Produkte, national bereits erfasste Bestände und besondere Fallgruppen sollte zusätzlich die BfArM-FAQ herangezogen werden.
Legacy Devices und historische Produkte unterscheiden
Ein älteres Artikelanlage- oder Herstellungsdatum macht ein Produkt noch nicht zum Legacy Device. Entscheidend ist, ob die einschlägigen Übergangsbestimmungen der MDR beziehungsweise IVDR für das richtlinienkonforme Produkt anwendbar sind. Für diese Datensätze verwendet EUDAMED ein besonderes Identifikationsmodell mit EUDAMED DI und EUDAMED ID; bereits vorhandene UDI-Kennungen und die jeweilige Produktkonstellation sind dabei zu berücksichtigen. Die Legacy-Registrierung führt nicht dazu, dass ein Produkt nachträglich als MDR- oder IVDR-konform erklärt wird.
Davon zu trennen sind historische Produkte, deren weitere Einheiten nicht mehr in Verkehr gebracht werden, sowie besondere Registrierungsanlässe im Zusammenhang mit Vorkommnissen. Ein Bestandsabgleich sollte deshalb Richtlinie oder Verordnung, Konformitätsstatus, erste und weitere Inverkehrbringung, bestehende Kennungen und die einschlägige Registrierungskategorie getrennt führen. Maßgeblich sind die EU-Informationen zur Registrierung von Legacy Devices und die dort verlinkten Leitfäden.
EUDAMED-Datenmodell: Pflichtfelder, EMDN und SS(C)P
Warum Pflichtfelder nicht einfach eine starre Liste sind
Ein Feld kann abhängig von Gesetzgebung, Risikoklasse, Produkttyp, Sterilstatus, Kennungsvariante, Legacy-Status oder anderen Datenwerten verpflichtend, optional oder unzulässig sein. Eine reine Prüfung, ob jede Excel-Zelle gefüllt ist, genügt nicht. Vielmehr muss ein Datenmodell Bedingungen abbilden: „Wenn Produkttyp A und Eigenschaft B, dann Angabe C erforderlich“. Diese Prüfregeln sollten versioniert werden, weil sich technische Schemas und behördliche Vorgaben ändern können.
Bei der Vorbereitung ist deshalb sinnvoll, alle Felder in vier Kategorien einzuteilen: immer erforderliche Angaben, bedingt erforderliche Angaben, freiwillige Angaben und systemseitig abgeleitete beziehungsweise nicht direkt editierbare Angaben. Jeder Datenpunkt braucht eine konkrete Quelle. EU – UDI/Device Registration und Datensätze.
EMDN anhand der Produkteigenschaften zuordnen
Die European Medical Device Nomenclature (EMDN) dient der einheitlichen medizinproduktebezogenen Nomenklatur in EUDAMED. Die korrekte Zuordnung sollte aus den tatsächlichen Produkteigenschaften, der Zweckbestimmung und der offiziellen Nomenklatur abgeleitet werden. Es reicht nicht aus, einen ähnlich klingenden englischen Produktnamen zu suchen oder einen Code aus einem älteren System ungeprüft zu übernehmen. Die Kommission veröffentlicht das EMDN-Informationsangebot. Das Unternehmen sollte zur internen Nachvollziehbarkeit den verwendeten Nomenklaturstand und die Entscheidungsgrundlage dokumentieren.
Verpackungsstufen und Beziehungen
Medizinprodukte können als Einzeleinheit, Mehrfachverpackung, Karton oder in weiteren Konfigurationen in Verkehr gebracht werden. Die Kennungen dieser Konfigurationen müssen korrekt zueinander passen. Fehler entstehen, wenn etwa die Mengenbeziehung falsch ist, eine Verpackungsebene fehlt oder ein Kennungstyp falsch zugeordnet wurde. Die Vorbereitung sollte daher nicht allein zeilenorientiert erfolgen: Es braucht auch eine Prüfung des Beziehungsgraphen zwischen den Datensätzen. EU – UDI-Grundlagen.
SS(C)P: Aufgabenverteilung und aktualisierter Übergang
Eine Summary of Safety and Clinical Performance (SSCP) nach MDR beziehungsweise Summary of Safety and Performance (SSP) nach IVDR ist ein eigenständiges Dokument für die jeweils betroffenen Produktkategorien. Sie ist vom UDI-Stammdatensatz zu unterscheiden. MDCG 2026-4 rev.1 vom Oktober 2026 beschreibt den vorgesehenen Wechsel des Dokumentenuploads von der Benannten Stelle zum Hersteller. Der Hersteller soll dabei die validierte Fassung und Übersetzungen bereitstellen; die Benannte Stelle bestätigt den Bezug zur validierten Zusammenfassung.
Der Produktionsstart der neuen Herstellerfunktion ist nach dieser Revision für Dezember 2026 geplant. Für betroffene Produkte, die vor der verpflichtenden Nutzung des UDI-/Devices-Moduls in Verkehr gebracht wurden, nennt das Positionspapier den Upload so früh wie möglich und spätestens zum 27. März 2027. Bis zur vollständigen Produktionsverfügbarkeit beschreibt es den bestehenden Upload der Masterfassung durch die Benannte Stelle bei der Registrierung neuer beziehungsweise aktualisierter Zertifikate. Diese besondere Dokumentenfrist ersetzt nicht die EUDAMED-Produktregistrierungsfrist im November 2026. Quelle: MDCG 2026-4 rev.1: Management of SS(C)P in EUDAMED.
Datenkorrekturen und neue Kennungen
Nicht jede Stammdatenänderung darf durch Überschreiben eines registrierten Feldes gelöst werden. Bei manchen Änderungen ist nur eine Aktualisierung erforderlich, bei anderen muss zunächst geprüft werden, ob eine neue Produktkennung oder ein anderer Registrierungsprozess vorgeschrieben ist. Der IMDRF UDI Application Guide erläutert den grundsätzlichen Zusammenhang zwischen Änderungen und Identifikationsanforderungen. Für EUDAMED gelten zusätzlich das EU-Datenmodell und die konkrete technische Operation. Ein geregelter Change-Control-Prozess verhindert, dass ältere Kennungen unbemerkt durch neue ersetzt werden.
Kennungs-, Klassifikations- und Dokumentationsfehler unterscheiden
Bei einer fehlgeschlagenen Registrierung sollten fachliche Fehler nicht unter einem einzigen Sammelbegriff „falsches XML“ behandelt werden. Ein ungültiges Datumsformat ist ein technischer Datenfehler. Eine verwechselte Basic UDI-DI und UDI-DI betrifft dagegen das Identifikationsmodell. Ein unpassender EMDN-Code ist eine Klassifikationsfrage. Eine fehlende oder falsch zugeordnete Zertifikatsinformation kann ein Problem der regulatorischen Beziehung sein.
Diese Unterscheidung ist für die Bearbeitung wesentlich. Technische Feldfehler lassen sich häufig unmittelbar durch Abgleich mit dem Datenschema beheben. Kennungs- und Klassifikationsfehler benötigen dagegen die Freigabe eines fachlich Verantwortlichen. Bei einem bereits registrierten Datensatz kann außerdem entscheidend sein, welche Felder unter den geltenden Regeln geändert werden dürfen und wann ein neuer Datensatz beziehungsweise ein anderer Vorgang notwendig wird.
Zur Einordnung sollten die UDI-/Device-Informationen der EU-Kommission sowie die einschlägigen Vorschriften der MDR und IVDR konsultiert werden. Eine technische Fehlerliste ersetzt diese fachliche Entscheidung nicht.
swissdamed: Rollen, Fristen und Datenübertragung
swissdamed ist die Schweizer Datenbank für Wirtschaftsakteure und Medizinprodukte. Sie wird von Swissmedic betrieben und ist nicht automatisch mit EUDAMED synchronisiert. Die Produktregistrierung betroffener Geräte, Systeme, Behandlungseinheiten und IVD ist seit 1. Juli 2026 vorgeschrieben, mit einer Übergangsfrist bis 31. Dezember 2026, vorbehaltlich spezieller Fallkonstellationen. Verantwortlichkeiten und CHRN/SRN-Kennungen dürfen nicht pauschal gleichgesetzt werden.
Dateneingabewege: Online-Editor für manuelle Erfassung; XML-Upload mit geeigneten EUDAMED-Formaten GET DEVICE bzw. POST DEVICE; und eine eigene M2M-REST-API mit JSON als Übertragungsformat. Die XML-Importfunktion ist daher nicht identisch mit der swissdamed-M2M-API. Gültige XSD-/API-Versionen werden von Swissmedic veröffentlicht und können sich ändern.
Wiederverwendung von EU-Daten: Vorhandene EUDAMED-Daten sind ein guter Ausgangspunkt, müssen aber gegen Schweizer Pflichtfelder und zulässige Formate abgeglichen werden. Eine elektronische Übermittlung an eine Schweizer Datenbank bedarf eines eigenen Vorgangs. Es gibt keine behördenseitige automatische Übernahme. Europe IT beschreibt einen unterstützten Prozess, in dem GSP Daten übernimmt, für swissdamed verarbeitet, validiert und nach Freigabe einreicht.
Kontrollpunkte: Rollen und Mandate, Schweizer Marktstatus, unterstützte XML-/API-Version, vorhandene Produktregistrierung sowie Abschlussstatus nach dem Import. Die swissdamed-FAQ erläutern Datenübernahme, Marktstatus und typische Fehlerfälle.
swissdamed Überblick · EUDAMED zu swissdamed · Swissmedic Hauptseite · Swissmedic Produktregistrierung · Swissmedic FAQ · Swissmedic technische Dokumentation.
Ein eigenständiger Schweizer Registrierungsprozess
Für den Schweizer Markt muss eine Organisation nicht nur ihre Produktdaten betrachten. Je nach Rolle kann auch eine nationale Registrierung als Wirtschaftsakteur erforderlich sein. CHRN und EUDAMED-SRN sind nicht einfach austauschbare Identifikatoren. Ebenso ist die Schweizer Verantwortung für ausländische Hersteller, Bevollmächtigte und andere beteiligte Akteure nach den nationalen Vorgaben zu prüfen.
Die Datenübernahme aus EUDAMED ist besonders attraktiv, wenn ein Hersteller bereits einen großen, geprüften EU-Datenbestand besitzt. Trotzdem sollte zuerst eine Differenzanalyse erfolgen: Welche Schweizer Datenfelder kommen hinzu? Welche Angaben müssen korrigiert werden? Welches Einreichungsformat ist zulässig? Wie werden Zugangsrechte und der Abschluss der Einreichung nachgewiesen? Das ist keine rein technische Frage, da nationale Rollen und rechtliche Anforderungen betroffen sind.
Drei technische Wege: Der Online-Editor eignet sich für manuelle Bearbeitung, der XML-Upload verwendet unterstützte EUDAMED-Datenformate und die M2M-Schnittstelle basiert auf einer eigenen REST-/JSON-Spezifikation. Die aktuell verfügbaren Vorgaben stehen auf den offiziellen Seiten zu Produktregistrierung und technischer Dokumentation. Ein Unternehmen sollte diese Wege nicht miteinander verwechseln, wenn es ein Angebot für Software oder Datenübertragung einholt.
Wer muss Produkte in swissdamed registrieren?
Die regulatorisch betroffenen Rollen sind nicht pauschal deckungsgleich mit denen in EUDAMED. Swissmedic erläutert, dass insbesondere Schweizer Hersteller, Personen, die Systeme und Behandlungseinheiten zusammenstellen, und Bevollmächtigte für die Registrierung der ihnen zugeordneten Produkte zuständig sind. Wer welche Datensätze bearbeiten kann, muss anhand der Rollen, Mandate und des aktuellen Schweizer Regelwerks geprüft werden. Swissmedic – Produktregistrierung.
Für Importeure gibt es darüber hinaus eine eigene Problemstellung: Die Pflicht kann in der Verknüpfung eines Importeurs mit einem bereits registrierten Produkt bestehen und ist nicht zwangsläufig mit dem Anlegen eines neuen Produktdatensatzes identisch. Swissmedic hat dies auf einer separaten Informationsseite für Importeure beschrieben. Die Importeurverknüpfung ist von der Registrierung des Produkts durch den zuständigen Hersteller beziehungsweise Bevollmächtigten zu unterscheiden.
Schweizer Fristen und Sonderfälle
Fristen und Sonderfälle: Die Registrierungspflicht gilt seit 1. Juli 2026; betroffene Produkte, Systeme und Behandlungseinheiten sind bis spätestens 31. Dezember 2026 zu registrieren. Der Umfang umfasst auch altrechtliche Produkte, von denen weitere Verkaufseinheiten auf dem Schweizer Markt in Verkehr gebracht werden. Bei meldepflichtigen schwerwiegenden Vorkommnissen, Sicherheitskorrekturmaßnahmen im Feld oder Trends gilt seit 1. Juli 2026 die unmittelbare Registrierung, sobald die notwendigen Produktinformationen bekannt sind. Für weiterhin formularbasierte Meldungen, etwa Sonderanfertigungen und In-house-Produkte, gelten eigene Verfahren. Swissmedic: Registrierungspflicht und Ausnahmen.
Empfohlene Umsetzung: Das Unternehmen erstellt eine Schweizer Scope-Liste mit Rechtsgrundlage, Artikel, Hersteller, bevollmächtigtem Schweizer Akteur, Importeurbezügen, UDI-DI, Verpackungsebenen und EUDAMED-Bezug. Bei jedem Produkt wird dokumentiert, ob der swissdamed-Eintrag vorhanden, geprüft oder noch offen ist. Wichtig sind ferner lokale Rechts- und Handelsbeziehungen, die eine rein technische Datenkonvertierung nicht abbilden kann.
Drei Datenwege – Online-Editor, XML und REST API
Der Online-Editor eignet sich insbesondere für eine überschaubare Zahl von Datensätzen und für Unternehmen, die zunächst Erfahrung mit dem Schweizer Datenmodell sammeln. Die XML-Upload-Funktion erlaubt die Übernahme bestimmter unterstützter EUDAMED-Datendateien, muss aber mit den konkreten Schweizer Regeln und dem jeweils unterstützten Dateityp abgeglichen werden. Die M2M REST API eröffnet eine automatisierte Übertragung mit JSON über eine separate Schnittstelle. Die drei Verfahren unterscheiden sich in Benutzungsrechten, Datenmodell, Vorprüfung, Freigaben, Fehlerbehandlung und Skalierbarkeit. Swissmedic – Produktregistrierung und technische Dokumentation.
Es ist nicht korrekt, „swissdamed M2M“ pauschal als dieselbe XML-Schnittstelle wie in EUDAMED zu bezeichnen. Ebenso sollte nicht behauptet werden, dass jeder EUDAMED-Export garantiert unverändert übernommen wird. Für einen Datentransfer muss zuerst geprüft werden, ob alle fachlichen und technischen Bedingungen erfüllt sind. Die Swissmedic-FAQ sind eine zentrale Quelle für typische Datenbeziehungen und Importprobleme.
Playground, Onboarding und Berechtigung
Swissmedic stellt einen Playground bereit, mit dem berechtigte Teilnehmer die Funktionen des UDI Devices Moduls vor der produktiven Nutzung kennenlernen und testen können. Für Schnittstellenlösungen stehen zusätzlich technische Spezifikationen und Onboarding-Schritte bereit. Ein korrekt verarbeiteter Testdatensatz ist jedoch keine verbindliche Aussage darüber, dass alle späteren produktiven Datensätze fachlich korrekt sein werden. Für den Betrieb sind deshalb auch eigene Validierungen und Freigaben notwendig. Swissmedic – Playground · Swissmedic – M2M · Swissmedic – technische Dokumentation.
EUDAMED-Daten für die Schweiz nutzen: vollständiger Arbeitsablauf
Ein seriöser Datenübernahmeprozess beginnt mit der Identifikation einer verbindlichen Ausgangsversion in EUDAMED oder im eigenen UDI-Datenmanagement. Dann folgt die Überprüfung der Hersteller-, Rollen- und Mandatsdaten für die Schweiz. Im dritten Schritt werden die für die schweizerische Registrierung erforderlichen Felder mit den vorhandenen EU-Daten verglichen. Fehlende Schweizer Informationen werden ergänzt und vorhandene Angaben in das unterstützte Zielmodell übertragen. Nach einem Vorabtest und einer fachlichen Freigabe erfolgt die separate swissdamed-Einreichung. Schließlich werden technische Eingangs- und fachliche Ergebnisstatus dokumentiert.
Das Global Submission Portal (GSP) von Europe IT Consulting wird als Lösung für einen kontrollierten Datenübernahme- und swissdamed-Submission-Prozess angeboten. Es führt nicht dazu, dass EUDAMED und swissdamed auf Behördenseite miteinander verbunden wären. Europe IT – EUDAMED to swissdamed · Global Submission Portal.
Fehlersituationen und welche Quelle weiterhilft
- CHRN fehlt oder Rolle unklar: Zunächst die Schweizer Akteurregistrierung prüfen; nicht einen falschen Produktdatensatz anlegen.
- EUDAMED-XML wird zurückgewiesen: Unterstützten XML-Datentyp, Feldinhalt und Schweizer Regeln gegen Produktregistrierung und FAQ abgleichen.
- M2M-Test funktioniert, Produktion nicht: Umgebungen, Freigabe, Berechtigung und API-Version anhand der technischen Dokumentation prüfen.
- Importeur ist nicht sichtbar: Zwischen Produktregistrierung und Importeurverknüpfung unterscheiden.
- Produkt wird als altrechtlich eingestuft: Aktuelle Informationen zu Legacy Devices heranziehen.
- Frage ist mit Website-Hilfe nicht lösbar: Die offiziellen Swissmedic-Supportwege nutzen.
Checkliste für die schweizerische Datenübernahme
Vor einer Übernahme aus EUDAMED in swissdamed sollte das Unternehmen kontrollieren, ob der richtige Akteur und die zutreffende Schweizer Rolle erfasst wurden. Als Nächstes sind Produktstatus, Basic UDI-DI, UDI-DI und die betroffenen Verpackungseinheiten auf Vollständigkeit zu prüfen. Anschließend folgt eine Differenzanalyse der schweizerischen Pflichtfelder und der verwendeten Datenformate. Erst danach sollte der passende Übertragungsweg ausgewählt werden.
Für die technische Planung ist wichtig, dass manueller XML-Upload und M2M-API unterschiedliche Wege darstellen. Die Swissmedic-Produktregistrierung nennt den Online-Editor, den XML-Upload und die REST-/JSON-Schnittstelle. Auf der technischen Dokumentationsseite werden die maßgeblichen Spezifikationen veröffentlicht. Die aktuellen Handbücher können darüber hinaus besondere Daten- oder Mengenvorgaben enthalten.
Nach dem Import muss geprüft werden, ob die Daten lediglich bereitgestellt wurden oder ob die gewünschte Registrierung und Verknüpfung tatsächlich abgeschlossen ist. Ein interner Nachweis sollte die Herkunft der EU-Daten, die Schweizer Anpassungen und die finale Behördenrückmeldung gemeinsam dokumentieren.
Praktische Datenregeln für XML und M2M
Für die XML-Übernahme nennt Swissmedic Device-GET-Exporte aus EUDAMED und Device-POST-Dateien. Im manuellen Upload wird ein 1:1-Verhältnis zwischen Basic UDI-DI und UDI-DI verlangt; eine Datei kann bis zu 300 solcher Paare enthalten. Diese Schweizer Importstruktur ist bei einem europäischen Datenbestand mit mehreren UDI-DI je Basic UDI-DI gesondert abzubilden. Quelle: Swissmedic: XML-Import und Datenbeziehungen.
Die M2M-Schnittstelle verwendet JSON und ein separates Onboarding. Ein kontrollierter Ablauf unterscheidet die Übermittlung des Datensatzes, die Abfrage des Verarbeitungsergebnisses und die gesonderte Pflege des Marktstatus. Eine erfolgreiche Datenübernahme bedeutet daher noch nicht, dass der gewünschte Status On the market gesetzt wurde. Zugangsverwaltung und der endgültige Abschluss gehören zur Abnahme. Die technische Dokumentation von Swissmedic ist die Referenz für das aktuelle Request- und Statusmodell.
CHRN, SRN und Importeurverknüpfung
Die CHRN gehört zur Schweizer Registrierung der betroffenen Wirtschaftsakteure. Die EU-SRN identifiziert einen Akteur im europäischen System. Beide Nummern haben unterschiedliche Rechts- und Systembezüge; eine SRN ersetzt keine erforderliche CHRN. Schweizer Importeure können sich im vorgesehenen Actors-Prozess mit den von ihnen eingeführten, registrierten Produkten verknüpfen. Das ist von der Erstellung des Produktdatensatzes zu unterscheiden. Quelle: Swissmedic: Rollen und Importeurverknüpfung.
FDA GUDID: Datenmodell und Einreichung
Die Global Unique Device Identification Database (GUDID) ist die FDA-Datenbank zur Identifikation von Medizinprodukten im Rahmen der US-UDI-Anforderungen. GUDID enthält Device-Identifier-Daten und zugehörige Merkmale; sie ist kein Ersatz für sämtliche weiteren FDA-Registrierungs- und Listing-Pflichten. Für GUDID bestehen zwei offizielle Einreichungswege: die webbasierte manuelle Datenerfassung und die elektronische HL7-SPL-Übertragung über das FDA Electronic Submissions Gateway.
Häufige Datenthemen: Primary DI, Produktname, Ausgabestelle, Labeler, Produktidentifikations- und Vertriebsangaben, Verpackung, zulässige Feldwerte, Datums- und Codeformate sowie die Beziehungen zwischen Datensätzen. US-Datenmodell und EU-Basic-UDI-DI müssen fachlich getrennt werden.
Europe-IT-Bezug: FDA UDI SAP Add-on · FDA GUDID Excel Template · FDA GUDID Links · GSP. Offiziell: FDA GUDID · Submit Data to GUDID.
Von der Produktkennung zum GUDID-Datensatz
Die FDA-GUDID verwaltet bestimmte Identifikations- und Produktmerkmale; sie ist weder ein vollständiges Produktentwicklungsdossier noch ein Ersatz für andere FDA-Pflichten. Bei der Vorbereitung muss insbesondere zwischen dem Unternehmen, das für die Kennzeichnung verantwortlich ist, der Device-Identifier-Information und den zugehörigen Produktmerkmalen unterschieden werden. Auch Produktvarianten und Verpackungsangaben können eigene Datenanforderungen auslösen.
Für eine kleine Zahl von Einträgen kann die manuelle Eingabe in der GUDID-Webanwendung ein geeignetes Verfahren sein. Bei größeren wiederkehrenden Datenbeständen wird häufig der elektronische HL7-SPL-Prozess bewertet. Die Datenfelder müssen den FDA-Definitionen entsprechen; europäische Datenmodelle dürfen nicht ohne Zuordnung übernommen werden. Außerdem sollte vor der Einreichung geprüft werden, ob ein Datensatz bereits existiert oder eine Änderung an einem vorhandenen Eintrag beabsichtigt ist.
Sinnvolle Datenqualitätskontrolle: Jede eingereichte DI sollte einer freigegebenen Produktversion zugeordnet werden. FDA-Rückmeldungen müssen dokumentiert und mögliche Korrekturprozesse von einer bloßen technischen Übertragungsbestätigung unterschieden werden. Die FDA erläutert ihre Verfahren unter Submit Data to GUDID. Die öffentliche Datenansicht kann zur zusätzlichen Sichtkontrolle verwendet werden, ersetzt aber nicht den vollständigen internen Einreichungsnachweis.
Wer ist verantwortlich und welche Zugänge sind nötig?
Für GUDID steht die Rolle des Labelers im Zentrum. Die Registrierung und die elektronische Datenübermittlung setzen eine geeignete Konto- und Rollenverwaltung voraus. Unternehmen sollten prüfen, welcher Rechtsträger die Labeler-Verantwortung trägt, welche Benutzer Einreichungen veranlassen dürfen und wie die DIs mit internen Produktdaten verknüpft sind. Die FDA stellt hierfür Prepare for GUDID und Request a GUDID Account bereit.
Was wird in einem GUDID-Datensatz geprüft?
Ein GUDID-Eintrag ist nicht nur eine DI-Zeichenfolge. Unter anderem können Gerätebezeichnung, Modell-/Produktinformationen, Labeler, Ausgabestelle, regulatorische Merkmale, zugehörige Kennungsbezüge und weitere von der FDA geforderte Angaben relevant sein. Die konkrete Pflichtigkeit hängt vom Feld, Produkt und anwendbaren Regelwerk ab. Besonders problematisch sind Verwechslungen zwischen Labeler, Hersteller, interner Materialnummer und den regulatorischen DI-Daten. Ein zweiter typischer Fehler besteht darin, US-Felder aus einem EUDAMED-Template eins zu eins zu übernehmen. Die FDA-GUDID-Guidance erläutert die fachlichen Anforderungen.
Was tun bei Einreichungsproblemen?
Zunächst muss festgestellt werden, ob der Fehler auf dem Transportweg, in der technischen Struktur, in einem unzulässigen Feldwert, einer unpassenden DI-Beziehung oder einer fehlenden Berechtigung liegt. Entsprechend unterschiedlich ist die Korrektur: Ein Berechtigungsproblem verlangt eine Konto-/Rollenprüfung, ein HL7-SPL-Schemafehler eine technische Prüfung und ein fachlicher Datenfehler eine Korrektur der Quelle. Eine erneute Übermittlung ohne Ursachenanalyse kann zu wiederholten Zurückweisungen führen. Maßgebliche Arbeitshilfen stehen bei der FDA – GUDID Submission.
Öffentliche Suche und Qualitätssicherung
Die FDA macht bestimmte GUDID-Daten über AccessGUDID öffentlich zugänglich. Unternehmen können damit einzelne Geräteidentifikationen im Rahmen der verfügbaren öffentlichen Informationen recherchieren. Eine öffentliche Suche ist allerdings nicht automatisch ein vollständiger Ersatz für das interne Einreichungsprotokoll oder den Nachweis des aktuellen Behördenstatus. Für die Pflege der Nachweiskette sollten Originaldatensatz, Einreichungsdatum, Antwort, gegebenenfalls Korrektur und veröffentlichter Datensatz zusammen dokumentiert werden. FDA – AccessGUDID · FDA – GUDID.
Wie Europe IT hier einzuordnen ist
Europe IT bietet für US-UDI-Daten geeignete Vorbereitungs- und Submission-Lösungen über die dokumentierten Produkte beziehungsweise Dienstleistungen. Die GUDID-Excel-Vorlage, das Global Submission Portal und das SAP-bezogene Angebot adressieren unterschiedliche Ausgangslagen. Der konkrete technische Übertragungsweg ist entsprechend dem jeweiligen Produkt- und Projektumfang zu bestätigen.
Welche Fehler vor einer FDA-Einreichung vermeidbar sind
Ein häufiger Ausgangspunkt für Probleme sind aus anderen Märkten übernommene Feldbedeutungen. Ein Hersteller sollte vermeiden, die europäische Basic UDI-DI als unmittelbares Äquivalent zu einer amerikanischen GUDID-Kennung zu behandeln. Ebenso müssen Angaben zu Produktvarianten, Verpackungen und zur verantwortlichen Kennzeichnungsorganisation mit dem US-Datenmodell übereinstimmen.
Für die Qualitätssicherung bietet sich ein zweistufiges Verfahren an: Zuerst werden technische Formate, Pflichtfelder und Referenzen kontrolliert. Anschließend bestätigen die zuständigen Fachpersonen, dass die eingetragenen Werte dem tatsächlich zu registrierenden Produkt entsprechen. Bei bereits vorhandenen Datensätzen muss geklärt werden, ob eine Änderung, eine Korrektur oder eine erstmalige Registrierung erforderlich ist.
Der gewählte Übertragungsweg beeinflusst die benötigten technischen Voraussetzungen. Bei der GUDID-Webanwendung stehen manuelle Eingabe und Benutzerberechtigungen im Vordergrund; bei HL7-SPL-Einreichungen kommen Dateistruktur, Gateway und Rückmeldungsverarbeitung hinzu. Die offizielle FDA-Anleitung zur Datenübermittlung erläutert beide Wege. Die interne Abnahme sollte unabhängig vom Weg einen überprüfbaren Abschlussstatus verlangen.
Welche Produktionsinformationen GUDID nicht als Einzelwerte speichert
GUDID enthält den Device Identifier und die zugehörigen Produktinformationen. Die variablen UDI-PI-Werte einzelner hergestellter Einheiten, etwa jede Charge oder Seriennummer, werden dort nicht als laufende Produktionshistorie eingereicht. Stattdessen enthält das Datenmodell Angaben dazu, welche Produktionsidentifikatoren für das Produkt verwendet werden. Die Produktstammdatenbank ist deshalb von einem Rückverfolgungssystem für einzelne physische Geräte zu unterscheiden. Quelle: FDA: Aufgabe und Datenumfang der GUDID.
TGA AusUDID: Anforderungen und Einführung
Die Australian Unique Device Identification Database (AusUDID) speichert UDI-DI und weitere Produktmerkmale im Rahmen der australischen UDI-Anforderungen. Der Zeitplan ist je nach Risikoklasse gestaffelt. Für hochriskante Medizinprodukte haben die UDI-Pflichten am 1. Juli 2026 begonnen; nach TGA-Informationen folgen weitere Klassen bis 2030. Für den konkreten Produktfall sind die jeweils geltenden Übergangsbestimmungen entscheidend.
Datenqualität: Bestehende FDA- oder EU-Produktdaten lassen sich nicht unverändert übertragen. Australien verwendet eigene Datenelemente, zulässige Werte, Registrierungsrollen und Freigabeverfahren. Der offizielle AusUDID Data Dictionary ist für die Vorbereitung maßgeblich.
Europe IT – TGA AusUDID · Europe IT – AusUDID Excel Template · TGA – AusUDID · TGA – Data Dictionary.
Was internationale Hersteller für AusUDID vorbereiten sollten
Australien führt die Anforderungen an eindeutige Geräteidentifikation stufenweise ein. Bei der Projektplanung sind daher die relevanten Produktklassen und die jeweils gültigen Zeitpunkte zu bestimmen. Es reicht nicht, die UDI-Daten aus einem EU- oder US-Projekt zu kopieren und das Zielland auszutauschen: Die TGA verwendet eigene Felddefinitionen, Rollen und Prozessregeln.
Ein geeigneter Vorbereitungsprozess beginnt mit einer Tabelle der betroffenen Produkte und ihrer australischen regulatorischen Zuordnung. Im nächsten Schritt werden die Datenfelder mit dem Australian UDI Data Dictionary abgeglichen. Dabei sollte getrennt werden zwischen Informationen, die aus einer vorhandenen FDA-/EUDAMED-Datei übernommen werden dürfen, und solchen, die neu ergänzt oder fachlich bestätigt werden müssen.
Für die Übertragung sind der beteiligte australische Sponsor, mögliche Zugangsrechte und das tatsächlich verfügbare Verfahren zu berücksichtigen. Fehlerrückmeldungen und der veröffentlichte Datensatz sollten als getrennte Kontrollpunkte betrachtet werden. Wer mehrere Märkte bedient, profitiert von einer gemeinsamen Stammdatenbasis; das australische Datenprofil und die Verantwortlichkeit bleiben dennoch eigenständig.
Welche Rolle spielt der australische Sponsor?
Der Sponsor ist im australischen Regulierungsmodell eine wichtige lokale Rolle. Hersteller- und Sponsorinformationen dürfen nicht gleichgesetzt werden; sie müssen im konkreten AusUDID-Prozess richtig hinterlegt sein. Vor der Registrierung sollte geklärt werden, wer Zugriff hat, wer die Daten fachlich freigibt und wer für erforderliche Änderungen oder Rückmeldungen zuständig ist. Die TGA stellt Informationen zur Nutzung der AusUDID durch Sponsors und Hersteller bereit.
Ein stufenweise eingeführtes System benötigt einen aktiven Fristenprozess
Die australische Umsetzung erfolgt nach behördlich definierten Zeitplänen und betroffenen Produktklassen. Ein statisches einzelnes Datum reicht nicht, um alle Produkte abzudecken. Stattdessen sollten regulatorische Verantwortliche eine jeweils aktualisierte Fristenmatrix führen: betroffene Klasse, einschlägige Kennzeichnungs-/Datenpflicht, Datum, Ausnahme- oder Übergangsregel sowie Quellenstand. Die TGA UDI Guidance ist dafür eine geeignetere Referenz als ältere Blogbeiträge oder Marktübersichten.
Ausgangscheck für eine australische Dateneinreichung
Produkt- und Vertriebsstatus in Australien feststellen; Hersteller und Sponsor zuordnen; die DI samt Issuing Agency prüfen; aktuelle Datenelemente aus dem Data Dictionary übernehmen; Pflichtfelder und Verpackungsbeziehungen klären; Test- und Freigabeschritte definieren; Rückmeldungen archivieren. Das Ziel ist keine maximal lange Datei, sondern ein eindeutiger, kontrollierter Datensatz je erforderlicher Produktidentifikation. Weiterführend: TGA – Getting a UDI und TGA – UDI Hub.
Praktischer Umgang mit dem australischen Datenwörterbuch
Für jedes AusUDID-Projekt sollte das jeweils aktuelle TGA Data Dictionary als fachliches Referenzdokument festgelegt werden. Die Datenfelder lassen sich anschließend in vier Gruppen einteilen: aus vorhandenen Stammdaten direkt übernehmbare Angaben, aus vorhandenen Daten ableitbare Angaben, Australien-spezifisch zu ergänzende Angaben und fachlich noch ungeklärte Daten. Dadurch wird der tatsächliche Migrations- und Klärungsaufwand sichtbar.
Die Rolle des australischen Sponsors muss beim Ablauf mitbedacht werden. Der Hersteller sollte festhalten, wer für die Registrierung verantwortlich ist, wer die benötigten Daten liefert und wer die Einreichung technisch oder organisatorisch vornimmt. Sind diese Rollen nicht abgestimmt, können korrekte Produktinformationen trotzdem in einem unvollständigen Prozess enden.
Da die australischen UDI-Anforderungen zeitlich gestaffelt eingeführt werden, sollte die Projektliste zusätzlich Risikoklasse, anwendbare Einführungsvorschrift und geplanten Bearbeitungszeitpunkt enthalten. Die aktuellen Quellen sind der TGA UDI Hub und das Australian UDI Data Dictionary.
Reguläre australische Einführungsstufen
Die TGA staffelt die regulären Starttermine für UDI-Kennzeichnung und Dateneinreichung nach Produktklasse. Die Übersicht dient der ersten Zuordnung; besondere Übergangsregelungen, ausgenommene Produkte und Direct Marking sind zusätzlich zu bewerten.
| Produktklasse | Regulärer Beginn |
|---|---|
| Medizinprodukte Klasse III und IIb | 1. Juli 2026 |
| Medizinprodukte Klasse IIa | 1. Juli 2027 |
| Medizinprodukte Klasse Is sowie IVD Klasse 3 und 4 | 1. Juli 2028 |
| Betroffene IVD Klasse 1 und 2 | 1. Juli 2029 |
Quelle: TGA: Purpose and benefits of UDI. Die TGA stellt außerdem einen Entscheidungsbaum zur individuellen Anwendbarkeit bereit. Für Bestandsgeräte und den Übergang europäischer Konformitätsnachweise können andere Termine gelten. Eine Tabelle mit den allgemeinen Klassenstufen ersetzt diese Prüfung nicht.
FDA eMDR, MIR Reporting und Vigilance
FDA eMDR: Electronic Medical Device Reporting ist die elektronische Übermittlung bestimmter Medizinprodukte-Vorkommnismeldungen an die FDA. eMDR-Daten sind regulatorische Ereignis-/Meldeinformationen und keine regulären Device-Identifier-Stammdaten für GUDID.
EUDAMED Vigilance / MIR: Hersteller-Vorkommnismeldungen (Manufacturer Incident Report) werden im europäischen Vigilance-Kontext verarbeitet. Technische Schnittstellen, gesetzliche Nutzungsfristen und die tatsächliche Einsatzreife eines GSP-Moduls sind gesondert zu bestätigen. Die Bezeichnung „EUDAMED MIR“ darf daher nicht so erscheinen, als wäre jedes Meldeverfahren schon für alle Nutzer produktiv verfügbar.
Europe IT – eMDR Data Submission · GSP-Modulübersicht · EU EUDAMED Überblick.
Warum Product Registration und Vigilance unterschiedliche Prozesse bleiben müssen
UDI-Produktregistrierungen verwalten identifizierende Produktstammdaten. Vorkommnismeldungen beziehen sich dagegen auf konkrete Ereignisse, Bewertungen und regulatorische Berichtspflichten. Beide Prozesse können Angaben zu demselben Medizinprodukt enthalten, aber sie unterscheiden sich hinsichtlich Auslöser, Datenmodell, Zuständigkeit, Fristen und berechtigter Empfänger.
Bei FDA eMDR steht die Übermittlung bestimmter Meldungen über Medizinprodukte-Vorkommnisse an die FDA im Vordergrund. Ein GUDID-Datensatz informiert dagegen über die Geräteidentität und zugehörige Merkmale. Unternehmen sollten daher ihre internen Abläufe, Rollen und Nachweise getrennt organisieren. Eine erfolgreiche GUDID-Submission erfüllt keine eMDR-Meldepflicht.
Ähnliches gilt im europäischen Kontext für UDI/Devices und Vigilance/MIR. Insbesondere darf ein technisch vorbereitetes Reporting-Modul nicht automatisch als für jede Meldeart vollständig produktiv oder rechtlich verpflichtend beschrieben werden. Der aktuelle Stand der EUDAMED-Module ist über die EU-Kommission zu prüfen. Für Angebote von Europe IT sind die konkret unterstützten Reporting-Prozesse gesondert festzuhalten.
FDA Electronic Medical Device Reporting
Die US-amerikanische FDA erläutert unter eMDR – Electronic Medical Device Reporting, welche elektronischen Meldewege relevant sind. Weitere Orientierung bietet die MDR-Reporting-Übersicht und die eMDR-FAQ. Für technische Probleme stellt die FDA außerdem eMDR-Hilfe und Troubleshooting bereit. Die konkreten Anforderungen sind abhängig vom meldepflichtigen Ereignis und von der Rolle des Meldenden.
EUDAMED Vigilance und Manufacturer Incident Reports
Im EU-Kontext werden Vorkommnisse, Sicherheitskorrekturmaßnahmen und weitere Vigilance-Prozesse nach MDR/IVDR beurteilt. Nach der EUDAMED-Modulübersicht sind Vigilance/Post-Market Surveillance sowie Clinical Investigations/Performance Studies am Prüfstand 17. November 2026 noch nicht als die vier bereits verpflichtenden Module eingeführt. MIR-Vorbereitung in einer Software ist deshalb getrennt von einer produktiven EUDAMED-Vigilance-Submission zu bewerten. Europe IT beschreibt das MIR Reporting mit GSP und GUDI sowie separat die FDA-eMDR-Datenübertragung.
Unterschiedliche Auslöser und Nachweise
Bei einer UDI-Produktregistrierung ist der Auslöser beispielsweise das Inverkehrbringen eines betroffenen Produkts oder eine registrierungsrelevante Änderung. Bei einer Vorkommnismeldung ist dagegen ein bestimmtes berichtspflichtiges Ereignis beziehungsweise dessen regulatorische Bewertung maßgeblich. Deshalb unterscheiden sich die notwendigen Informationen und die Beteiligten erheblich. Die bloße gemeinsame Nutzung von Produktkennungen rechtfertigt noch keinen gemeinsamen Meldeworkflow.
Für ein Softwareprojekt sollten beide Prozesse zunächst getrennt modelliert werden. Bei UDI sind Stammdatenqualität und kontinuierliche Produktpflege zentral. Bei eMDR und MIR stehen unter anderem Ereignisdaten, verantwortliche Prüfungen, Fristen und die Nachverfolgung von Meldungen im Vordergrund. Erst anschließend lässt sich entscheiden, welche Stammdaten gemeinsam genutzt werden dürfen und welche Prozesse eigenständig bleiben müssen.
Die technische Verfügbarkeit eines Reporting-Moduls ist außerdem nicht identisch mit dem rechtlichen Einführungsstand einer Behördenschnittstelle. Für EUDAMED ist der jeweils aktuelle Modulstatus auf der EU-Kommissionsseite maßgeblich. Produkt- und Funktionszusagen von Europe IT müssen zu den konkreten verfügbaren Modulen passen.
FDA-Gateway und Meldeformat
Bei FDA GUDID dient HL7 SPL der Übermittlung von Geräteidentifikationsdaten; bei eMDR werden Ereignismeldungen im zugehörigen ICSR-Verfahren verarbeitet. Die beiden Nachrichtenarten benötigen eigene Datenmodelle und Prüfungen. Die FDA hat die frühere WebTrader-Oberfläche am 14. April 2025 durch das ESG-NextGen Unified Submission Portal ersetzt. Für ein neues Projekt sind daher die aktuellen Zugangs- und Enrollment-Schritte der FDA maßgeblich. Quelle: FDA: eMDR und ESG NextGen.
Internationales UDI-Datenmanagement und Änderungen
Unternehmen mit EU-, Schweizer, US- und australischen Vertriebsmärkten benötigen sowohl gemeinsame Stammdaten als auch länderspezifische Anpassungen. Ein fachlich geeignetes Zielmodell trennt: Produktidentität und Stammdaten (shared core), marktbezogene Datenfelder (jurisdiction-specific profile), Submissions und Behördenantworten (transaction/response), Pflege und Change Control (lifecycle management).
Praktischer Prozess: Quellsysteme inventarisieren → führende Dateneigner festlegen → gemeinsame Identifikatoren konsistent dokumentieren → pro Land Feldmapping und Validierungsregeln verwalten → Einreichung auf Behörden- und Modulstatus abstimmen → Ergebnisse protokollieren → Korrekturen/Änderungen kontrolliert wiederholen.
Abgrenzung: „Ein Datensatz für alles“ ist regulatorisch nicht gleichbedeutend mit „derselbe Upload für alle Länder“. Ein Multi-Market-Workflow kann Stammdaten wiederverwenden, muss aber die nationalen Vorgaben separat umsetzen.
UDI Data Submission · GUDI · GSP.
Aufbau einer zentralen Datenarchitektur für mehrere Märkte
Ein belastbares internationales UDI-Modell besteht nicht einfach aus einer großen Excel-Tabelle mit möglichst vielen Spalten. Zweckmäßiger ist die Trennung zwischen zentralen Identitätsdaten, marktabhängigen regulatorischen Profilen und den einzelnen Behördenübertragungen. So kann ein Produkt in einem Stammdatenkern eindeutig geführt werden, während separate Datenprofile die Anforderungen der EU, der Schweiz, der USA und Australiens abbilden.
Beispiel für ein kontrolliertes Vorgehen: Das Produktmanagement pflegt technische Merkmale. Regulatory Affairs bestätigt die anwendbaren Rechtsregime und Marktinformationen. Ein Datenmanagement-Team überführt die freigegebenen Angaben in marktspezifische Datensätze. Vor der Einreichung werden Pflichtfelder, Kennungen, Beziehungen und zulässige Codes geprüft. Anschließend werden Submission-ID, Zeitstempel, verantwortliche Person und Behördenrückmeldung dem jeweiligen Datensatz zugeordnet.
Der Nutzen entsteht insbesondere bei Änderungen. Wird ein Produktmerkmal korrigiert, muss erkennbar sein, welche Behördenregistrierungen betroffen sein könnten und welche bereits übermittelten Daten neu bewertet werden müssen. Eine technische Mehrfachübertragung ohne diesen Änderungsprozess löst nur einen Teil des Problems. Hier setzt ein strukturiertes UDI-Datenmanagement an.
Warum UDI ein Stammdatenprojekt und nicht nur ein Uploadprojekt ist
Ein Unternehmen kann eine technisch funktionsfähige Schnittstelle besitzen und dennoch Schwierigkeiten bei der Registrierung haben, wenn seine Quelldaten unvollständig, widersprüchlich oder nicht versioniert sind. UDI berührt Produktentwicklung, Regulatory Affairs, Qualitätsmanagement, ERP, Etikettierung und häufig auch regionale Vertriebsorganisationen. Das technische Format ist dabei die letzte Ausgabeschicht; die meisten fachlichen Entscheidungen fallen vorher.
Das grundlegende Zielmodell trennt fünf Ebenen: Quelle (z. B. SAP, PLM, Excel); verantwortlich freigegebener Produktstamm; regulatorisches Zielprofil für EU, Schweiz, USA und Australien; Übertragungs- und Ergebnisprozess; Änderungs-/Nachweisarchiv. So lässt sich nachvollziehen, warum sich zwei an Behörden gesendete Dateien unterscheiden dürfen, obwohl beide auf dieselben technischen Produktmerkmale zurückgreifen. Die internationale Harmonisierung als Grundidee beschreiben IMDRF UDI Guidance und IMDRF Application Guide.
Produktidentität und lokale Marktzulassung sauber trennen
Die interne Artikelnummer ist nicht automatisch eine UDI-DI. Eine UDI-DI ist umgekehrt nicht immer der einzige Schlüssel, über den ein Unternehmen sein Produkt verwaltet. In einer internationalen Umgebung sind oft ein Materialstammschlüssel, eine Produktfamilie, mehrere UDI-bezogene Kennungen, verschiedene Sprach-/Vertriebsinformationen und unterschiedliche Marktrollen notwendig. Ein sauberes Master-Data-Modell speichert deshalb sowohl die internen Referenzen als auch die behördenspezifischen Identifikationen und ihre Gültigkeit.
Im Datenmodell sollten mindestens folgende logische Objekte vorgesehen werden: Hersteller/Legal Entity; Verantwortlichkeitsrolle je Markt; Produkt-/Modellfamilie; Material oder Produktartikel; Kennungen mit Issuing Agency und Typ; Verpackungshierarchie; Zulassungs-/Zertifikatsbezüge; regulatorisches Marktprofil; Einreichungsdatensatz; Einreichungsantwort; Änderungsereignis. Die tatsächliche Ausprägung hängt von der Systemarchitektur ab. Europe IT – GUDI und GSP adressieren diese Themen auf unterschiedlichen technischen Ebenen.
Fehlerklassen und passende Korrekturwege
| Fehlerklasse | Typisches Symptom | Erstprüfung | Eigentümer des Lösungsschritts |
|---|---|---|---|
| Berechtigung/Rolle | Keine Bearbeitung möglich | Akteur, SRN/CHRN, Konto, Mandat | RA/Administrator |
| Kennung | DI nicht akzeptiert | Issuing Agency, Typ, Format, Produktbezug | Produkt-/UDI-Team |
| Schema/API | Nachricht wird zurückgewiesen | Version, Feldtyp, technische Dokumentation | IT/Submission-Team |
| Pflichtdaten | Ein Feld fehlt | Konditionalität und Quelldaten | RA/Master Data |
| Produktbeziehung | Parent/Child ungültig | Verpackungshierarchie, Mengen, Kennungsstatus | Produktteam |
| Klassifikation | EMDN-/GMDN-Bezug unklar | Produktspezifikation und amtliches Verzeichnis | RA |
| Lifecycle | Datensatz kann nicht geändert werden | Status, Operation, Change Control | RA/Submission-Team |
| Backend/Verfügbarkeit | Portal oder API antwortet nicht | Offizieller Systemstatus, erneuter Versuch nach Regel | IT/Behördensupport |
Es ist wichtig, technische Eingangsbestätigungen, fachliche Validierung und tatsächlich veröffentlichte Produktinformationen auseinanderzuhalten. Ein HTTP 200 beziehungsweise eine verarbeitete Datei ist kein allgemeingültiger Nachweis der erfolgreichen Behördenregistrierung. Für den rechtlichen Produktstatus sind die einschlägigen Behördeninformationen maßgeblich; für die Nachweisführung ist das konkrete Antwort- und Statusmodell des jeweiligen Systems zu verwenden.
Projektabnahme bei externem Submission-Service
Bei einer Beauftragung sollte bereits vor Projektbeginn vereinbart werden, was als Erfolg gilt. Beispielsweise: „Eine freigegebene Liste der Datensätze wurde technisch übertragen, Behördenantworten wurden dem Kunden übergeben, offene Fehler sind dokumentiert und die Zuständigkeit für fachliche Korrekturen ist geklärt.“ Eine pauschale Zusicherung „alle Produkte zu 100 % registriert“ ist problematisch, wenn die Quelle unvollständige oder fehlerhafte Daten enthält und die Behörde zusätzliche Angaben verlangt.
Sinnvolle Übergabedokumente sind die vom Kunden freigegebene Ausgangsdatei, ein Mapping-/Validierungsprotokoll, übermittelte Dateiversionen, Behördenrückmeldungen, eine Ausnahmeliste, die Liste erfolgreich verarbeiteter Datensätze und ein Nachpflegeplan. Die genaue Form hängt vom System und vom Auftrag ab. Europe IT – UDI Submission · UDI Evidence Pack.
Ein beispielhaftes Änderungsereignis durch alle Systeme verfolgen
Angenommen, ein Hersteller ändert eine Verpackungskonfiguration. Zuerst muss fachlich geprüft werden, ob sich Kennungen, Produktbeziehungen oder registrierungsrelevante Merkmale ändern. Danach wird die freigegebene Information im führenden Stammdatensystem aktualisiert. Das Regulatory-Affairs-Team bewertet, welche Märkte betroffen sind. Für jedes Zielsystem wird anschließend eine zulässige Korrektur beziehungsweise eine erforderliche neue Registrierung bestimmt. Die Ergebnisse werden dokumentiert und mit dem neuen Datenstand verbunden.
Ohne diesen Ablauf entstehen leicht abweichende Informationsstände: Das ERP enthält bereits eine neue Verpackung, während ein älterer Wert in einer eingereichten Excel-Datei und ein dritter Wert in einer Behördenregistrierung verwendet wird. Diese Abweichung kann bei späteren Audits oder weiteren Submission-Projekten erhebliche Rückfragen auslösen.
Ein kontrollierter End-to-End-Prozess sollte deshalb neben den Daten selbst auch deren Herkunft, Review, Freigabe, Übertragung und Rückmeldung enthalten. Systeme wie GSP und GUDI adressieren unterschiedliche Teile einer solchen Architektur; welche Kontrollfunktionen konkret umgesetzt sind, ist projektspezifisch zu bestätigen.
Global Submission Portal (GSP)
Produkt: Global Submission Portal, webbasierte UDI- und Regulatory-Submission-Software von Europe IT Consulting GmbH. Kurzname: GSP. Nutzung: Browserbasiert, ohne die Voraussetzung einer kundenseitigen SAP-UDI-Installation. Das konkrete Modulangebot wird vertraglich festgelegt.
Kernprozess: Import strukturierter Produktdaten, beispielsweise aus Excel → unterstützte technische/fachliche Vorvalidierung → Anzeige von Problemen → kundenkontrollierte Freigabe → Einreichung über einen unterstützten Übertragungsweg → Status-, Rückmelde- und Fehlerverfolgung → Dokumentation/Evidence. Funktionen wie der „UDI Publication Report“ zeigen nach Produktangaben, für welche Zielsysteme bestimmte Datensätze publiziert wurden und welche Lücken offen sind.
Modulgruppen: UDI-Produktregistrierung für EUDAMED, swissdamed, FDA GUDID, TGA AusUDID; separat zu unterscheiden sind regulatorische Reporting-Module bzw. Workflows für FDA eMDR und MIR-bezogene Prozesse. Modulunterstützung und aktueller Betrieb hängen von vereinbartem Umfang, Freischaltung und Behördenverfügbarkeit ab.
Nutzen: Sachlich kontrollierbarer Prozess für Regulatory Affairs/Quality ohne vollständiges SAP-Integrationsprojekt; geeignet auch für wiederkehrende Submission-Aufgaben. GSP ist nicht pauschal identisch mit einer kostenlos bereitgestellten Excel-Vorlage oder einem reinen XML-Konverter.
GSP Hauptseite · GSP Landingpage · Vergleich Excel/GSP/GUDI · UDI Submission.
Wie ein browserbasierter Submission-Workflow eingesetzt wird
Eine Webplattform ist vor allem dann nützlich, wenn die für die Registrierung verantwortlichen Personen nicht unmittelbar im führenden ERP-System arbeiten. Regulatory-Affairs-Teams können Daten vorbereiten und prüfen, während IT oder Stammdatenverantwortliche die technische Datenbereitstellung organisieren. Ein typischer GSP-Ablauf führt von Import über Validierung und Freigabe zur Übertragung und anschließenden Rückmeldungsbehandlung.
Die Qualität des Prozesses hängt von den verwendeten Eingangsdaten ab. Fehlende Produktkennungen, falsche Verpackungsbeziehungen oder ungeklärte regulatorische Zuständigkeiten werden durch die bloße Nutzung eines Portals nicht automatisch richtig. Das GSP sollte deshalb als Werkzeug eines kontrollierten Fachprozesses verstanden werden. Vor einer Softwareeinführung sind Zielbehörden, benötigte Module, Datenvolumen, Rollen, Integrationswege und wiederkehrende Änderungen gemeinsam zu definieren.
Für die Auswahl ist außerdem entscheidend, ob nur eine einmalige große Bestandsregistrierung oder ein dauerhaftes Verfahren benötigt wird. Nach der Übertragung sollten Rückmeldungen dem ursprünglichen Datensatz und der Freigabeversion zugeordnet werden. Welche Automatisierungs-, Reporting- und Schnittstellenfunktionen verfügbar sind, ergibt sich aus der aktuellen GSP-Produktbeschreibung und dem vereinbarten Umfang.
Global Submission Portal (GSP): Arbeitsschritte und Rollen
Das Global Submission Portal ist die webbasierte UDI-Submission-Lösung von Europe IT. Seine öffentlich beschriebene Prozesskette lautet vereinfacht: Import einer zielsystemspezifischen Vorlage, Vorvalidierung, Behebung relevanter Fehler, kundenkontrollierte Freigabe, technische Verarbeitung/Submission und Anzeige von Ergebnisstatus beziehungsweise Behördenfeedback. Die Unterscheidung zwischen Dateistatus, Datensatzstatus und tatsächlichem Veröffentlichungsstatus ist ein Kernmerkmal des dokumentierten Prozesses. Die Freigabe der Einreichung erfolgt durch berechtigte Kundenbenutzer. GSP – öffentliche Produktseite · UDI Submission Software.
Der Zweck ist kein reiner Dateikonverter. Die Benutzer sollen erkennen können, was eingereicht wurde, welche Datensätze betroffen sind, welche Rückmeldungen vorliegen und was als Nächstes zu tun ist. Für EUDAMED beschreibt Europe IT einen M2M/Data-Exchange-Weg über die von Europe IT betriebene Infrastruktur; für swissdamed einen getrennten M2M-Prozess auf Basis der Schweizer REST API. Daneben sind modulabhängig weitere UDI-Zielsysteme vorgesehen. Europe IT – GSP · swissdamed – REST API.
Dokumentierte Zusatzfunktionen: Audit Trail für relevante Aktivitäten, exportierbare Fehler- und Statuslisten, Veränderungserkennung bei Folgeuploads und ein UDI Publication Report zur Erkennung von Publikationslücken über unterstützte Märkte. Die tatsächliche Verfügbarkeit hängt von der jeweiligen Modulfreigabe und dem vertraglich vereinbarten Umfang ab. Europe IT – Transparenz im GSP und GSP Produktseite.
Wichtige Abgrenzung: Europe IT bietet neben dem Portal auch die manuelle Erstellung beziehungsweise Einreichung von XML-Dateien als eigenständige Dienstleistung. Dieses Modell ist nicht automatisch identisch mit dem kundenkontrollierten GSP-M2M-Prozess. Die Wahl richtet sich nach Wiederholungsbedarf, Datenmenge, Integrationswunsch und Anforderungen an fortlaufendes Statusmanagement.
Global UDI SAP Add-on (GUDI)
Produkt: Global UDI SAP Add-on, Kurzname GUDI. SAP-bezogene Lösung zur Verwaltung UDI-relevanter Produktinformationen und zur Einbindung regulatorischer Prozesse in eine bestehende SAP-Landschaft. GUDI adressiert Produktdatenverwaltung, Governance, Rollen, Änderungen, Freigaben und Behördenanbindung im SAP-Kontext.
Unterschied zu GSP: GUDI richtet sich an Organisationen, die ihre UDI-Governance und Prozesse in SAP führen möchten. GSP ist webbasiert und kann unabhängig von SAP betrieben werden. Beide Lösungswege können dieselben Regulierungsziele adressieren, unterscheiden sich aber in Architektur, Datenverantwortung, Integrationsaufwand und Betriebsmodell.
Fachlich relevante Einzelbereiche: SAP-Stammdaten, Material/Produktbeziehungen, UDI-DI/Basic UDI-DI, Datenvalidierung, kontrollierte Freigaben, Mapping, Status und Audit-Trail, länderspezifische Module. Konkrete Funktionen je Add-on- und Behördenmodul sind nicht pauschal als identisch darzustellen.
GUDI Global UDI Data Management · SAP EUDAMED Add-on · SAP FDA Add-on.
SAP als führendes System für UDI-relevante Informationen
Bei SAP-nutzenden Herstellern liegen viele benötigte Informationen bereits in Materialstammdaten, Produktstrukturen oder ergänzenden kundenspezifischen Objekten vor. Für einen regulatorischen Einsatz müssen diese Informationen jedoch um eindeutige Kennungsbeziehungen, marktspezifische Merkmale und fachliche Freigaben ergänzt werden. Genau hier unterscheidet sich eine SAP-integrierte Lösung von einer extern gepflegten Importdatei.
Ein GUDI-Projekt sollte klären, welche Daten im SAP-System selbst gepflegt werden, welche aus anderen Fachsystemen kommen und wer bei widersprüchlichen Angaben die Entscheidung trifft. Hinzu kommen Berechtigungen, Änderungen an Produkten, Export- beziehungsweise Übertragungswege und die Speicherung der Behördenantworten. SAP-Integration allein garantiert keine korrekten regulatorischen Datensätze; die zugrunde liegenden Stammdaten und ihre Governance müssen stimmen.
Wichtig für die Wirtschaftlichkeitsentscheidung: Je mehr laufende Änderungen und internationale Märkte zu betreuen sind, desto relevanter können integrierte Pflege- und Freigabeprozesse werden. Bei einer begrenzten einmaligen Registrierung kann ein anderer Ansatz geeigneter sein. Die GUDI-Produktseite beschreibt die angebotene Lösung; technische Details sollten anhand der vorhandenen SAP-Landschaft spezifiziert werden.
GUDI: SAP als führendes UDI-System
Das Global UDI SAP Add-on (GUDI) ist für Unternehmen gedacht, die Produktdaten, Kennungen und regulatorische Arbeitsschritte in ihrer SAP-Landschaft verwalten möchten. Das kann organisatorische Vorteile haben, wenn Materialstamm, Produktfreigaben und Änderungsprozesse bereits in SAP geführt werden. Eine erfolgreiche Integration bedeutet allerdings nicht, dass jedes SAP-Materialfeld ohne Transformation einem behördlichen Datenfeld entspricht. Für jeden Zielmarkt bleibt eine regulatorische Zuordnung erforderlich.
Bei der Auswahl sollten Unternehmen klären: Welche SAP-Umgebung ist vorhanden? Wo liegen produktbezogene Regulierungsinformationen heute? Welche Felder müssen zusätzlich gepflegt werden? Wer prüft die Daten? Soll die Einreichung regelmäßig aus SAP initiiert werden? Welche Länder sind im ersten Projektumfang enthalten? Wie werden Rückmeldungen und Fehler dokumentiert? Europe IT – GUDI und SAP EUDAMED-Add-on.
Excel Cloud Validator und UDI-Datenvorlagen
UDI Excel Cloud Validator: Browserbasierte bzw. cloudbezogene Lösung zur Prüfung unterstützter UDI-Excel-Daten vor einer möglichen Einreichung. Prüfgegenstände können fehlende Werte, Datenformatfehler, zulässige Codes und inkonsistente Beziehungen sein. Das konkret verfügbare Regelset hängt vom Produkt und der Datenmodellversion ab. Ein bestandener Pre-Check ist weder eine regulatorische Freigabe noch eine bestätigte Behördenregistrierung.
EUDAMED MDR-/IVDR-Excel-Vorlage: Strukturierte Erfassung für das europäische Datenmodell. FDA-GUDID-Excel-Vorlage: Vorbereitung der US-Geräteidentifikationsdaten. AusUDID-Excel-Vorlage: Vorbereitung der australischen Datenelemente. Jede Vorlage ist an ihrem Zielsystem und Versionsstand auszurichten.
UDI Excel Validator · EUDAMED MDR/IVDR Excel Template · FDA GUDID Excel Template · AusUDID Excel Template.
Ein Validator schützt nicht vor jeder Art von Fehler
Bei UDI-Daten unterscheiden sich Formatfehler und fachliche Fehler. Ein Formatfehler liegt beispielsweise vor, wenn ein Feld einen nicht zulässigen Datentyp oder eine ungültige Wertestruktur enthält. Ein fachlicher Fehler kann dagegen darin bestehen, dass eine an sich formal gültige Kennung dem falschen Produkt zugeordnet wurde. Auch ein falsch bestimmter EMDN-Code lässt sich nicht allein durch eine Prüfung der Zeichenlänge erkennen.
Vor dem Einsatz eines Prüfwerkzeugs sollten deshalb die erwarteten Prüfregeln transparent dokumentiert werden: Welche Dateiversion wird unterstützt? Welche Felder werden geprüft? Gibt es Abhängigkeiten zwischen Feldern? Werden Verpackungsbeziehungen berücksichtigt? Wie werden Fehlerberichte ausgegeben? Welche Punkte bleiben ausdrücklich bei Regulatory Affairs und Datenowner?
Ein sinnvoller Ablauf besteht aus Import, automatisierter Vorprüfung, fachlicher Nachbearbeitung, erneuter Prüfung und dokumentierter Freigabe. Die anschließende Submission ist ein gesonderter Schritt. Die EUDAMED-Excel-Vorlage, die FDA-Vorlage und die AusUDID-Vorlage dienen jeweils unterschiedlichen regulatorischen Datenmodellen.
UDI Consulting, Datenmanagement und Submission Services
Europe IT Consulting unterstützt Unternehmen, die regulatorische Produktdaten vorbereiten, bereinigen, prüfen oder elektronisch einreichen möchten, auch projektbezogen. Der Service ist je nach Fall eine Alternative oder Ergänzung zu einer eigenen Softwareeinführung. Die gesetzlichen Aufgaben des verantwortlichen Wirtschaftsakteurs können durch einen Dienstleistungsvertrag nicht pauschal beseitigt werden.
Leistungsphasen: (1) Scope – Zielsysteme, Produktfamilien und Datenmengen klären; (2) Datenbestandsaufnahme – Quellen und Fehlerquellen identifizieren; (3) Mapping – Quelldaten in die Zielstruktur zuordnen; (4) Datenqualität – Pflichtfelder, Codes und Beziehungen prüfen; (5) Freigabe – Rechte und fachliche Freigabe festlegen; (6) Einreichung – unterstütztes Verfahren anwenden; (7) Rückläufer – technische und fachliche Antworten bewerten; (8) Korrekturen – betroffene Datensätze reparieren; (9) Nachpflege – Änderungen und Nachweise organisieren.
Für ein Angebot hilfreiche Informationen: Behörden/Zielmärkte; Zahl der zu registrierenden Datensätze, Basic UDI-DI und Verpackungseinheiten; Zahl der Quelltabellen/Systeme; ob Daten bereits EUDAMED-/swissdamed-konform aufbereitet sind; Fristen; Sprache; gewünschtes Service-Level; Einmalprojekt oder kontinuierlicher Betrieb.
UDI Data Submission · MedTech Beratung · Kontakt.
Wie ein externer Submission-Auftrag abgegrenzt werden sollte
Bei einer ausgelagerten Datenübertragung ist entscheidend, welche Verantwortung tatsächlich übertragen wird. Ein Dienstleister kann Daten aufbereiten, Formatprüfungen durchführen, Einreichungen technisch begleiten und Rückmeldungen analysieren. Er wird dadurch aber nicht automatisch zum gesetzlich verantwortlichen Hersteller oder zum fachlichen Eigentümer aller Produktangaben. Inhaltliche Richtigkeit und erforderliche Freigaben müssen im Projekt ausdrücklich geregelt werden.
Ein gutes Projektbriefing beantwortet fünf Fragen: Welche konkreten Produkte und Verpackungseinheiten gehören zum Auftrag? Für welche Behörde sollen sie vorbereitet werden? In welcher Qualität liegen die Eingangsdaten vor? Wer darf fachliche Korrekturen freigeben? Was gilt als abgenommenes Ergebnis – eine fehlerfrei erzeugte Datei, eine eingereichte Übertragung oder eine nachgewiesen erfolgreich registrierte Datenmenge?
Diese Unterscheidung ist auch wirtschaftlich wichtig. Werden Korrekturen oder unvollständige Ausgangsdaten erst nach Beauftragung entdeckt, verändert sich möglicherweise der Aufwand. Unternehmen sollten deshalb Leistungen, Annahmen, Zahl der Korrekturschleifen und benötigte Nachweise vorab vereinbaren. UDI Data Submission bietet eine Ausgangsbasis für die Auswahl eines geeigneten Unterstützungsmodells.
Projektservice, einmalige Registrierung und wiederkehrender Betrieb
Bei einem einmaligen Rückstand kann die Beauftragung einer Datenaufbereitung und Einreichung sinnvoller sein als die Einführung einer dauerhaften Softwareumgebung. Bei einem großen Produktkatalog mit laufenden Änderungen kann dagegen ein regelmäßiger Workflow die interne Abstimmung und Nachweisführung verbessern. Entscheidend ist nicht eine universelle Stückzahlgrenze, sondern der gesamte Aufwand über den Lebenszyklus: Datenqualität, erforderliche Märkte, Häufigkeit der Änderungen, Beteiligung verschiedener Teams und Dokumentationsanforderungen. Europe IT – Submission-Verfahren vergleichen · UDI Submission Service.
SAP-Integration und Softwareentwicklung
SAP- und kundenspezifische Softwareentwicklung: SAP ABAP, Erweiterungen, Schnittstellen, Datenverarbeitung, Formulare sowie projektbezogene Entwicklung unter Nutzung geeigneter Sprachen und Plattformen. SAP Interactive Forms by Adobe: Formularentwicklung und Ausgabearchitektur im SAP-Umfeld. GS1 Barcode Generator für SAP: Technische Erzeugung von Barcode-Symbologien wie GS1 DataMatrix/GS1-128 in SAP-Prozessen; Vergabe der UDI und Behördenregistrierung sind davon getrennte Aufgaben. Zebra-Druckerintegration: SAP-Ausgabe und etikettenbezogene Druckprozesse. Computer System Validation (CSV): Nachweisbar dokumentierte Bewertung und Prüfung computergestützter Systeme im regulierten Umfeld; der Umfang wird aus dem konkreten Einsatzzweck abgeleitet. Outsourcing: Kundenspezifische Umsetzung und technische Dienstleistung unter vereinbartem Scope.
Softwareentwicklung · SAP Interactive Forms by Adobe · GS1 Barcode Generator · Zebra-Drucker in SAP · Outsourcing · CSV.
Zusammenhang zwischen SAP-Technologie und regulatorischer Datenqualität
Regulatorische Informationen werden oft durch technische Geschäftsprozesse erzeugt oder verändert. Eine Materialstammänderung kann Auswirkungen auf UDI-Daten haben; eine Anpassung der Verpackung kann andere Kennungen und Etikettierungen erforderlich machen. Wenn SAP-Formulare, Barcodedruck und UDI-Datenbankeinträge unabhängig voneinander bearbeitet werden, steigt das Risiko widersprüchlicher Informationen.
Die einzelnen technischen Leistungsbereiche sollten deshalb getrennt, aber aufeinander abgestimmt betrachtet werden. SAP-Entwicklung kann die Datenbereitstellung und Integration unterstützen. Adobe-Forms- und Drucklösungen betreffen unter anderem die Ausgabeseite. Ein GS1-Barcode-Generator kann korrekte Barcode-Strukturen im vereinbarten Format erzeugen. Computer System Validation beziehungsweise eine risikobasierte Validierung dient dem Nachweis, dass die eingesetzten Systeme für ihre beabsichtigten Funktionen geeignet sind.
Keiner dieser Bausteine ersetzt automatisch die rechtliche Prüfung der UDI-Kennungen oder die Behördenregistrierung. Für die Projektplanung ist hilfreich, die Verantwortlichen für Produktidentität, Layout, Druckfreigabe, technische Integration und regulatorische Submission getrennt zu benennen. SAP- und Softwareentwicklung und Computer System Validation sind dafür relevante ergänzende Leistungsbereiche.
GS1, HIBC, UDI-Träger und SAP-Etikettierung
Unterschied zwischen GTIN, UDI-DI und GS1 DataMatrix
Die GS1 Global Trade Item Number (GTIN) kann innerhalb eines dafür geeigneten Regelsystems als Basis der UDI-DI dienen. Der GS1 DataMatrix ist dagegen eine grafische Datenträger-Symbologie, die standardisierte Kennungs- und Produktionsinformationen abbilden kann. Wer Produktnamen, GTIN und Barcode in einer Tabelle unter einer gemeinsamen Spalte „UDI“ speichert, verliert die notwendige Eindeutigkeit. Das erklärt auch, warum die Datenbankregistrierung getrennt von der Erstellung eines korrekten Etiketts geprüft werden muss. GS1 – DataMatrix-Einsatz im Gesundheitswesen.
HIBC und alternative Kennungssysteme
Neben GS1 existieren weitere in bestimmten UDI-Regelwerken zugelassene Kennungsvergabestellen und Strukturen, etwa HIBC. Deren Bestandteile und Formatregeln dürfen nicht mit einem GS1-Format verwechselt werden. Ein validierender Softwareprozess muss daher wissen, mit welchem Kennungssystem er es zu tun hat. Die Behörde und die jeweilige Kennungsstelle sind die richtigen Quellen für formale Details; die FDA stellt hierzu UDI-Regeln und Ressourcen bereit.
Etikettierung mit SAP
Europe IT bietet nach eigener Produktdarstellung SAP-bezogene Barcode-Erzeugung und Druckerintegration. Für ein Unternehmen kann das sinnvoll sein, wenn Daten aus dem SAP-Materialstamm in einen GS1-Datenträger, ein Druckformular oder einen Zebra-Druckworkflow übergeben werden sollen. Die regulatorisch korrekte Verwendung der Kennung und die Druckqualität sind jedoch von der technischen Erzeugung des Symbols getrennt zu validieren. Europe IT – SAP Barcode Generator · Zebra-Drucker in SAP · UDI-Barcode und Etikettierung.
Drei unabhängige Prüfpunkte bei der Etikettierung
Bei einem UDI-Label sollten mindestens drei Fragen getrennt beantwortet werden. Stimmt die vergebene Kennung? Dafür sind die Regeln der zuständigen Issuing Entity und des Zielmarkts maßgeblich. Wird die Kennung technisch korrekt dargestellt? Hier stehen Symbologie, Datenstruktur, Druckqualität und maschinelle Lesbarkeit im Vordergrund. Passen die Informationen zur Behördenregistrierung? Die registrierten Produkt- und Verpackungsdaten müssen mit den tatsächlich vermarkteten Konfigurationen übereinstimmen.
Ein Barcodegenerator kann den zweiten Punkt technisch unterstützen, löst aber nicht automatisch die Vergabeentscheidung oder die regulatorische Dateneinreichung. Umgekehrt kann eine korrekte Datenbankregistrierung nicht nachweisen, dass ein konkretes Etikett ausreichend lesbar gedruckt wurde. Für SAP-gestützte Etikettierungsprozesse sollten daher Kennungsvergabe, Stammdaten, Freigabe und Druckprozess nachvollziehbar verbunden sein.
Ein Hersteller, der GS1- und HIBC-Strukturen in unterschiedlichen Produktlinien verwendet, sollte außerdem die jeweiligen Regeln getrennt dokumentieren. Die Europe-IT-Seite zum SAP-Barcode-Generator behandelt den technischen Lösungsbereich; die UDI-Grundlagen der EU-Kommission ordnen den regulatorischen Kontext ein.
UDI-Datenqualität und Fehlerbehandlung
Strukturprüfung: Dateityp, Schema-/Versionsstand, Zeichensatz, Feldtypen, Datums- und Zahlenformate. Pflichtfelder: Gesetzgebung, Risikoklasse und fallabhängige erforderliche Angaben prüfen. Kennungen: korrekte Zeichenfolge, Issuing Entity, Basic UDI-DI/UDI-DI-Trennung. Referenzen: Parent/Child, Verpackungsstufen, Zertifikats-/Akteursbezüge. Begriffsmodelle: EMDN sowie behördenspezifische Klassifikations- und Codewerte. Konsistenz: gleicher Sachverhalt in verschiedenen Quellsystemen; Dubletten; Inkonsistenzen zwischen Produktbezeichnung und Verpackung. Prozessprüfung: verantwortlicher Reviewer, Version, Freigabe, Einreichung, Behördenantwort, Wiederholung.
Eine rein technische XSD-Validierung ist nicht identisch mit der regulatorisch-fachlichen Validierung. Ebenso darf ein HTTP-Erfolg oder eine Eingangsbestätigung nicht mit einem endgültigen Registrierungsstatus gleichgesetzt werden.
UDI Fehlerbibliothek · UDI Evidence Pack · UDI Compliance.
Vier Ebenen einer belastbaren UDI-Datenprüfung
Erstens die technische Struktur: Die Daten müssen zum unterstützten Dateiformat, zur Schema- oder API-Version und zu den Feldtypen passen. Zweitens die Feldsemantik: Pflichtangaben, erlaubte Werte und bedingte Abhängigkeiten müssen richtig angewendet werden. Drittens die Beziehungen: Produkt, Basic UDI-DI, UDI-DI, Verpackungsstufe, Wirtschaftsakteur und gegebenenfalls Zertifikat müssen logisch zusammenpassen. Viertens die fachliche Freigabe: Die Informationen sollen der tatsächlich vermarkteten Produktkonfiguration entsprechen und von zuständigen Personen geprüft sein.
Ein klassischer Fehler entsteht, wenn nur die ersten beiden Ebenen getestet werden. Eine Datei kann formal vollständig sein und trotzdem die falsche Produktvariante, eine unzutreffende Klassifikation oder eine veraltete Verpackungsinformation enthalten. Umgekehrt kann ein korrekter fachlicher Datensatz an einem veralteten technischen Schema scheitern.
Deshalb empfiehlt sich die getrennte Dokumentation von technischen Fehlern, fachlich zu klärenden Abweichungen und Behördenrückmeldungen. Für wiederkehrende Einreichungen sollte jede Korrektur auf ihren Ursprung und ihre Auswirkungen auf andere Märkte geprüft werden. Die EUDAMED-Fehlerbibliothek und die offiziellen Behördenunterlagen unterstützen die Fehleranalyse.
Problemlösungen und illustrative Anwendungsfälle
Die Problemübersicht ordnet typische Herstellerfragen dem passenden Prüfweg und einer vertiefenden Ressource zu. Die anschließend beschriebenen Szenarien sind illustrative Beispiele für die Projektplanung; dokumentierte Kundenprojekte stehen im Kapitel Praxisbeispiele und Referenzen.
Unklare Registrierungspflicht
Lösungsansatz: Produkttyp, Inverkehrbringungsdatum, Wirtschaftsakteur und anwendbare Verordnung feststellen; den Behördenleitfaden für die konkrete Fallgruppe auswerten.
Zusätzliche Prüfung: Entscheidend sind das konkrete Produkt, seine Risikoklasse, die anwendbare Rechtsvorschrift und die Rolle des Unternehmens. Eine registrierte Firma bedeutet nicht automatisch, dass jedes ihrer Produkte bereits den erforderlichen Datensatz besitzt. Die Entscheidung und ihre Rechtsgrundlage sollten pro Produktgruppe dokumentiert werden.
Vertiefung: EUDAMED FAQ.
DMIDS-Produktbestände und EUDAMED
Lösungsansatz: Prüfen, welche nationalen Meldungen bereits existieren, welche EUDAMED-Einträge tatsächlich erforderlich sind und ob die Ausgangsdaten vollständig sind.
Zusätzliche Prüfung: Nationale Altbestände müssen anhand ihres ursprünglichen Meldezwecks bewertet werden. Zu prüfen sind vorhandene Datensatzkennungen, der betroffene Produktstatus und die heute erforderliche europäische Meldung. Eine pauschale Übernahme aller bisherigen Felder ist weder technisch noch regulatorisch gesichert.
Vertiefung: EUDAMED Übersicht.
Legacy Devices
Lösungsansatz: Gerätestatus, Richtlinie/Verordnung, Kennungsart, Zertifikatsbezug und zutreffende Übergangsfrist differenzieren.
Zusätzliche Prüfung: Ein unter einer früheren Richtlinie zertifiziertes Produkt kann besonderen Übergangsregeln unterliegen. Vor einer Submission sollte die konkrete Legacy-Eigenschaft nachvollziehbar festgestellt werden. Außerdem sind Kennung, Zertifikatsdaten und gegebenenfalls der Zeitpunkt des Inverkehrbringens zu berücksichtigen.
Vertiefung: EUDAMED FAQ.
Unvollständige Pflichtfelder
Lösungsansatz: Behördenspezifisches Feldmodell und abhängige Pflichten anhand der Produktart vorab abgleichen.
Zusätzliche Prüfung: Ein Feld kann nur unter bestimmten Bedingungen verpflichtend sein. Fehlermeldungen sollten deshalb zusammen mit Risikoklasse, Produkttyp und den anderen angegebenen Feldern analysiert werden. Eine künstliche Befüllung ohne fachlich richtigen Wert löst das Problem nicht.
Vertiefung: EUDAMED Fehlerbibliothek.
Fehlerhafte UDI-DI oder Issuing Agency
Lösungsansatz: Kennungsherkunft, erwartetes Format und zulässige Vergabestelle überprüfen.
Zusätzliche Prüfung: Das Datenmanagement sollte festhalten, von welcher anerkannten Vergabestelle eine Kennung stammt und nach welchen Regeln sie aufgebaut ist. Eine technisch gültig aussehende Zeichenfolge kann dennoch fachlich zum falschen Produkt gehören. Der Prüfprozess braucht deshalb eine Verbindung zur autorisierten Kennungsvergabe.
Vertiefung: UDI Fachbegriffe.
Verwechslung Basic UDI-DI und UDI-DI
Lösungsansatz: Gruppierungs- und Produktkennungen getrennt führen und die Zuordnung im Datenmodell prüfen.
Zusätzliche Prüfung: Die europäische Basic UDI-DI beschreibt eine übergeordnete Produktmodellgruppe, während die UDI-DI eine konkrete identifizierte Konfiguration betrifft. Beide Ebenen sollten im Quellsystem eigene Felder erhalten. Eine Vermischung kann zu fehlerhaften Produktbeziehungen und Rückfragen bei der Registrierung führen.
Vertiefung: UDI Fachbegriffe.
Fehlende Verpackungsbeziehungen
Lösungsansatz: Verpackungsstufen, Mengen und Parent/Child-Zuordnungen mit den tatsächlich vermarkteten Einheiten abgleichen.
Zusätzliche Prüfung: Neben der Kennung der Verpackungseinheit sind ihre über- und untergeordneten Einheiten, Mengen und aktuell vermarkteten Kombinationen relevant. Veraltete Verpackungsvarianten sollten vor der Einreichung identifiziert werden. Eine reine Prüfung auf leere Felder erkennt falsche Eltern-Kind-Beziehungen häufig nicht.
Vertiefung: Fehlerbibliothek.
Falscher oder fehlender EMDN-Code
Lösungsansatz: Produktklassifikation fachlich nachvollziehbar mit dem aktuellen EMDN-Verzeichnis prüfen.
Zusätzliche Prüfung: Die Nomenklatur muss den tatsächlichen Zweck und die Produktart korrekt abbilden. Das Regulatory-Affairs-Team sollte eine nachvollziehbare Entscheidung einschließlich der verwendeten EMDN-Version dokumentieren. Ein zufällig akzeptierter Code ist nicht automatisch die fachlich richtige Klassifikation.
Vertiefung: EUDAMED FAQ.
Fehlerhafte XML- oder Schnittstellendaten
Lösungsansatz: Das konkrete Fehlersignal mit der jeweils verwendeten Schema-/API-Version und dem betroffenen Datensatz abgleichen.
Zusätzliche Prüfung: Zuerst ist zu klären, ob der Fehler aus Dateninhalt, Datei-/API-Version, Zugang oder Übertragungsverfahren stammt. Die vollständige Rückmeldung und die verwendete Schema-Version sollten gesichert werden. Erst danach ist erkennbar, ob der Quellwert korrigiert oder die technische Verarbeitung angepasst werden muss.
Vertiefung: Fehlerbibliothek.
Einreichung bleibt im Bearbeitungsstatus
Lösungsansatz: Technische Annahme, fachliche Prüfung und endgültigen Registrierungsstatus getrennt prüfen.
Zusätzliche Prüfung: Ein technisch angenommener Request kann noch in einer fachlichen Bearbeitung stehen. Deshalb sollten Übertragungsprotokoll, Transaktionsreferenz und aktueller Behördenstatus geprüft werden. Eine wiederholte Einreichung ohne Statusabgleich kann zusätzliche Fehlermeldungen oder doppelte Vorgänge erzeugen.
Vertiefung: UDI Evidence Pack.
Mehrere hundert oder tausend Produkte
Lösungsansatz: Datenquellen konsolidieren und kontrollierten Import-, Review- und Submission-Prozess aufsetzen.
Zusätzliche Prüfung: Der Aufwand hängt nicht nur von der Artikelanzahl ab. Varianten, Verpackungshierarchien, unterschiedliche Rechtsregime und die Qualität der Quelldaten können den Umfang erheblich beeinflussen. Eine Pilotmenge repräsentativer Datensätze hilft, Mapping und typische Fehlertypen frühzeitig festzustellen.
Vertiefung: GSP.
Excel ohne geeignetes Datenmodell
Lösungsansatz: Vorlage je Zielsystem verwenden, Felder definieren und länderspezifische Daten getrennt pflegen.
Zusätzliche Prüfung: Für jede Vorlage muss ihre Version und das zugehörige Zielsystem erkennbar sein. Fehlende feste Felddefinitionen führen bei einer späteren Datenkonvertierung zu Interpretationsfehlern. Ein Datenwörterbuch mit Verantwortlichen, zulässigen Werten und Herkunft der Angaben verbessert die Wiederverwendbarkeit.
Vertiefung: EUDAMED Template.
Verschiedene UDI-Datenquellen
Lösungsansatz: Führende Datenquelle und Verantwortliche festlegen; Dubletten und widersprüchliche Quellen identifizieren.
Zusätzliche Prüfung: Für jedes fachliche Feld sollte eine führende Quelle festgelegt werden. Wenn SAP und Excel unterschiedliche Angaben enthalten, muss eine zuständige Person entscheiden, welcher Wert verbindlich ist. Automatisches Zusammenführen ohne Konfliktregeln kann die Datenqualität verschlechtern.
Vertiefung: GUDI.
Daten nach Erstregistrierung aktualisieren
Lösungsansatz: Änderungsrechte, Versionierung, Freigabe und Nachweisführung in einem Pflegeprozess dokumentieren.
Zusätzliche Prüfung: Jede Änderung ist auf ihre regulatorische Relevanz zu prüfen. Je nach Feld und Zielbehörde kann eine Aktualisierung zulässig sein oder ein anderer Prozess erforderlich werden. Die Entscheidung sollte zusammen mit alter und neuer Datenversion sowie betroffenen Märkten nachvollziehbar bleiben.
Vertiefung: UDI Compliance.
EUDAMED-Daten für swissdamed wiederverwenden
Lösungsansatz: Schweizer Pflichtfelder prüfen, Daten anpassen, separat freigeben und in swissdamed einreichen.
Zusätzliche Prüfung: Bereits geprüfte EUDAMED-Werte sind ein Ausgangspunkt, keine vollständige Schweizer Registrierung. Die Rollen, CHRN-Bezüge, schweizerischen Pflichtfelder und der gewählte Übertragungsweg müssen separat bewertet werden. Die Übernahme sollte mit einem nachvollziehbaren Differenzbericht beginnen.
Vertiefung: EUDAMED zu swissdamed.
CHRN und SRN verwechselt
Lösungsansatz: Schweizer und EU-Wirtschaftsakteurregistrierung rechtlich getrennt bewerten.
Zusätzliche Prüfung: Eine EU-SRN identifiziert einen Akteur im europäischen System, während CHRN auf die Schweizer Registrierung verweist. Ob und für wen welche Nummer erforderlich ist, hängt von der jeweiligen wirtschaftsakteursbezogenen Rolle ab. Eine Nummer darf nicht allein wegen ihres ähnlichen Namens in ein anderes System übertragen werden.
Vertiefung: swissdamed Überblick.
Unklar, wer einreichen muss
Lösungsansatz: Gesetzliche Rolle, technische Berechtigung und Vertrag mit dem Dienstleister getrennt dokumentieren.
Zusätzliche Prüfung: Technische Berechtigung und gesetzliche Verpflichtung sind getrennte Fragen. Ein externer Dienstleister kann Daten vorbereiten und nach Vereinbarung übermitteln; die Verantwortung für die Produktinformationen ist trotzdem zu bestimmen. Schriftliche Rollen- und Freigaberegeln vermeiden spätere Unsicherheit.
Vertiefung: MedTech Beratung.
Manuelle Einreichung ist zu aufwendig
Lösungsansatz: Prozessalternativen nach Volumen, Updatefrequenz, Fehlerkosten und IT-Landschaft vergleichen.
Zusätzliche Prüfung: Vor einer Softwareentscheidung sollten die Anzahl der Erstregistrierungen, die Änderungsfrequenz und die verfügbare interne Kapazität ermittelt werden. Ein manueller Prozess kann für wenige Fälle funktionieren, bei großen wiederkehrenden Datenmengen aber zu hohen Kontrollkosten führen. Ein Vergleich muss auch Fehlerkorrekturen berücksichtigen.
Vertiefung: Excel vs GSP vs GUDI.
Keine SAP-Installation vorhanden
Lösungsansatz: Für webbasierte Datenprüfung und Submission GSP bzw. Projektservice prüfen, statt GUDI vorauszusetzen.
Zusätzliche Prüfung: Ein fehlendes SAP-System schließt strukturierte UDI-Prozesse nicht aus. Unternehmen können bestehende Excel-/ERP-Informationen aufbereiten und ein browserbasiertes Verfahren wählen. Dabei bleiben Datenownership, Freigabe und Nachweisdokumentation relevant.
Vertiefung: GSP.
SAP-Integration wird benötigt
Lösungsansatz: UDI-bezogene Prozesse und Governance mit SAP-Stammdaten und Freigaben verbinden.
Zusätzliche Prüfung: Vor der SAP-Anbindung ist festzulegen, welche Produktinformationen bereits zuverlässig im ERP liegen und welche regulatorischen Felder ergänzt werden müssen. Datenpflege, Benutzerrollen, Freigabe und Behördenrückmeldungen bilden unterschiedliche Bausteine der Integration. Ein technischer Export allein genügt nicht.
Vertiefung: GUDI.
Fehlende Audit- und Submission-Nachweise
Lösungsansatz: Behördenantwort, Version, Benutzerfreigabe und Einreichungsprotokoll pro Lauf sichern.
Zusätzliche Prüfung: Der Nachweis sollte den konkreten freigegebenen Inhalt mit der entsprechenden Übertragung und Rückmeldung verbinden. Hilfreich sind eindeutige Laufkennungen, Zeitpunkte und Verantwortliche. Ein erfolgreiches Versandprotokoll ohne nachvollziehbaren Behördenstatus kann für eine vollständige Abnahme unzureichend sein.
Vertiefung: UDI Evidence Pack.
Barcode korrekt, Registrierung trotzdem fehlerhaft
Lösungsansatz: UDI-Carrier/Label und Datenbank-Datensatz als unterschiedliche Prüfebenen behandeln.
Zusätzliche Prüfung: Kennung, Barcode-Träger und behördlicher Produktdatensatz sind unterschiedliche Prüfeinheiten. Die Etikettierung kann technisch lesbar sein und dennoch eine falsche Produktkennung enthalten. Umgekehrt kann ein korrekt registrierter Datensatz nicht die Druckqualität des Etiketts belegen.
Vertiefung: Barcode und Etikettierung.
FDA-Daten mit EU-Feldern verwechselt
Lösungsansatz: US-spezifisches GUDID-Datenmodell und HL7-SPL-Anforderungen separat vorbereiten.
Zusätzliche Prüfung: Für FDA GUDID sollten US-spezifische Kennungen und Datenfelder ausdrücklich gemappt werden. Ein formal korrekter EU-Datensatz kann inhaltlich oder strukturell anders aufgebaut sein. Vor der Einreichung sind FDA-Felddefinitionen und der gewählte Übertragungsweg zu überprüfen.
Vertiefung: FDA Template.
Australien mit EU-Daten beliefern
Lösungsansatz: TGA Data Dictionary verwenden und die jeweils gültige UDI-Einführungsstufe berücksichtigen.
Zusätzliche Prüfung: Die australischen Angaben sollten gegen das jeweils aktuelle TGA Data Dictionary abgeglichen werden. Dabei sind die australische Rolle, Produkttyp, Risikoklasse und das gestaffelte Einführungsdatum zu berücksichtigen. Die Wiederverwendung europäischer Daten ist deshalb eine kontrollierte Transformation, kein Direktimport.
Vertiefung: AusUDID.
UDI-Datenregistrierung und eMDR verwechselt
Lösungsansatz: Produktdatensatz-Submission (GUDID/EUDAMED) von Vorkommnismeldung (eMDR/MIR) unterscheiden.
Zusätzliche Prüfung: GUDID erfasst UDI-bezogene Geräteidentifikationsinformationen, eMDR dagegen bestimmte Ereignismeldungen. Beide Prozesse haben andere Auslöser, Datentypen und Zuständigkeiten. Eine technische Lösung für einen der beiden Abläufe erfüllt den anderen nicht automatisch.
Vertiefung: eMDR.
Keine klare Dienstleister-Kostenbasis
Lösungsansatz: Datensatzzahl, Datenqualität, betroffene Märkte, Korrekturschleifen und Pflegebedarf transparent kalkulieren.
Zusätzliche Prüfung: Für eine realistische Kalkulation sollten Eingangsdatenqualität, Zahl der Datensätze, Verpackungsvarianten, Zielmärkte und Rückmeldeschleifen erfasst werden. Ein Pauschalpreis ohne klare Annahmen kann später zu ungeplanten Leistungen führen. Ein transparentes Angebot benennt auch die konkreten Abnahmekriterien.
Vertiefung: UDI Submission.
So nutzt man die Problemübersicht als Prüfliste
Für jeden Fehlerfall sollten mindestens die betroffene Behörde, der Produktdatensatz, die verwendete Quellversion, der Zeitpunkt der Einreichung, die konkrete Rückmeldung und die zuständige Person dokumentiert werden. Ohne diese Informationen kann ein scheinbar einfacher „Upload-Fehler“ sowohl auf einen Berechtigungsfehler als auch auf eine falsche Produktkennung oder eine veraltete technische Schnittstelle zurückgehen.
Empfohlene Reihenfolge der Ursachenanalyse: Zunächst prüfen, ob die Daten wirklich an die richtige Behörde und den richtigen Zugang übermittelt wurden. Danach den technischen Empfang und die genaue Fehlermeldung feststellen. Anschließend die betroffenen Felder mit den offiziell gültigen Datendefinitionen vergleichen. Erst dann die fachlichen Werte korrigieren und eine erneute Einreichung vorbereiten. Eine pauschale Neuerstellung aller Datensätze ist nicht immer notwendig und kann zusätzliche Dubletten oder Änderungsprobleme verursachen.
Die Zuordnung zu einer Europe-IT-Lösung sollte erst nach dieser Diagnose erfolgen. Ein Validator adressiert andere Fragen als eine SAP-Integration oder ein externer Submission-Service. Das Ziel ist eine nachvollziehbare Behebung des konkreten Problems, nicht der automatische Einsatz desselben Tools in jedem Fall.
Die folgenden illustrativen Szenarien zeigen, wie Regulatory Affairs, Qualitätsmanagement, Datenmanagement und Einkauf eine Ausgangslage in konkrete Entscheidungen und Arbeitsschritte überführen können.
Fall A – „Wir haben 600 Produkte in Excel und wissen nicht, womit wir beginnen sollen“
Zunächst zählen Unternehmen nicht einfach Tabellenzeilen, sondern identifizieren die tatsächlich erforderlichen Datensätze: Produktgruppen, Basic UDI-DIs, einzelne UDI-DIs, Verpackungsebenen und Sonderkonstellationen. Eine einzelne Artikelnummer kann nicht in jedem Fall als eigenständige Behördenregistrierung verstanden werden. Danach wird ein Mapping pro Zielmarkt erstellt. Das Team klärt, welche Pflichtfelder bereits vorhanden sind und welche Informationen aus Regulatory Affairs oder aus der Produktentwicklung fehlen. Erst danach entscheidet man zwischen internem Verfahren, einem externen Submission-Service oder einer wiederkehrenden Softwarelösung. EU – UDI/Device Registration · Europe IT – Auswahl der Datenübertragung.
Fall B – „Wir haben die Produktdaten in EUDAMED, aber die Schweizer Registrierung fehlt“
Eine vorhandene EUDAMED-Registrierung kann als Datenquelle dienen. Vor dem schweizerischen Import sind aber Rollen und CHRN, Schweizer Pflichtangaben, Verpackungsbeziehungen und das unterstützte Datenformat zu prüfen. Die schweizerische Veröffentlichung erfolgt über einen separaten Vorgang. Swissmedic – Produktregistrierung · Europe IT – EUDAMED to swissdamed.
Fall C – „In EUDAMED steht ein anderer Status, als wir erwartet haben“
Ein Datensatz sollte anhand seiner genauen Ebene und des zugehörigen Verfahrens untersucht werden: Akteur, Zertifikat, Produkt, Datei oder einzelne Nachricht. Zusätzlich ist zu prüfen, welche fachlichen Prüfungen noch ausstehen und welcher Benutzer beziehungsweise welche Stelle den nächsten Schritt ausführen darf. Ein Status ist ohne Modulkontext und offizielle Definition nicht eindeutig interpretierbar. EU – EUDAMED Übersicht · Europe IT – Fehlerbibliothek.
Fall D – „Unsere Registrierung ist technisch akzeptiert, aber das Produkt ist öffentlich nicht auffindbar“
Zunächst sollten die technische Eingangsbestätigung, der eigentliche Datensatzstatus und die einschlägige Veröffentlichungsfunktion auseinandergehalten werden. Es können Verarbeitungsschritte oder fachliche Bedingungen zwischen Übermittlung und Veröffentlichung liegen. Die Prüfung erfolgt anhand des jeweiligen offiziellen Statusmodells. EU – UDI/Device Registration · FDA – GUDID.
Fall E – „Wir wissen nicht, welcher EMDN-Code richtig ist“
Die Auswahl muss anhand der tatsächlichen Zweckbestimmung und Merkmale erfolgen. Ein Markennamenvergleich oder die bloße Übernahme einer älteren Klassifikation ist nicht ausreichend. Die Entscheidungsgrundlage sollte im internen Freigabevermerk dokumentiert werden. EU – EMDN.
Fall F – „Unsere Verpackungseinheiten sind falsch miteinander verbunden“
Das Team erstellt zunächst eine physische Packhierarchie und ordnet jeder betroffenen Ebene ihre gültige Kennung zu. Anschließend werden Mengenangaben und Parent/Child-Beziehungen gegen die reale Konfiguration sowie das regulatorische Zielmodell geprüft. Eine rein technische Spaltenbereinigung ist hierfür nicht ausreichend. IMDRF – UDI Guidance · EU – UDI.
Fall G – „Wir müssen herausfinden, welche Produkte noch gar nicht eingereicht wurden“
Ein sinnvoller Ausgangspunkt ist eine Abgleichliste zwischen freigegebenem Produktstamm, benötigten Behördendatensätzen und tatsächlich nachgewiesenen Registrierungen. Jeder Markt und jede Kennung erhält ihren eigenen Status. Ein solches Lückenregister verhindert, dass abgeschlossene technische Dateiläufe fälschlich als vollständige Marktregistrierung interpretiert werden. Europe IT beschreibt mit dem UDI Publication Report eine entsprechende Funktion für unterstützte Module. Europe IT – GSP Transparenz.
Fall H – „Wir sind Importeur und sollen swissdamed erledigen“
Zunächst muss geklärt werden, ob die konkrete Pflicht in einer Akteurregistrierung, einer Produktverknüpfung oder einem anderen Vorgang besteht. Swissmedic erläutert hierzu ausdrücklich die importerbezogenen Aufgaben. Swissmedic – Importeure.
Fall I – „Das US-Team meldet einen GUDID-Fehler, aber unser EU-Datensatz ist korrekt“
Die EU- und US-Datenmodelle sind nicht identisch. Deshalb ist zunächst das Originalfeld und die betreffende FDA-Regel zu prüfen. Relevante Unterschiede können Kennungstypen, Kontorollen, Klassifikationen oder zulässige Werte betreffen. Die Korrektur erfolgt im US-Mapping und nicht zwingend am europäischen Produktstamm. FDA – GUDID Guidance · FDA – Submit Data.
Fall J – „Wir wollen vor dem Softwarekauf den internen Aufwand bewerten“
Der Projektumfang wird nach Datenqualität, Märkten, Zahl relevanter Kennungen, Wiederholungsfrequenz, internen Freigabeschritten und erforderlicher Integration definiert. Anschließend werden die Einmalkosten der Aufbereitung und die laufenden Kosten für Datenpflege, Betrieb und Fehlerbehebung getrennt betrachtet. Erst daraus ergibt sich ein sinnvoller Vergleich zwischen Excel, Dienstleistung, GSP und GUDI. Europe IT – UDI Submission Lösungen.
Weitere Fallkonstellation: mehrere Behörden, unterschiedliche Datenstände
Ein Hersteller hat in der EU eine bereits geprüfte Produktliste, in den USA einen gesondert gepflegten GUDID-Bestand und für Australien einen noch unvollständigen Satz technischer Angaben. Die naheliegende Idee, alle drei Dateien einfach zu einer gemeinsamen Masterliste zusammenzukopieren, kann neue Dubletten und Bedeutungsfehler erzeugen. Besser ist eine fachliche Gegenüberstellung der gemeinsamen Produktidentität mit getrennten nationalen Datenprofilen.
Empfohlene Bearbeitung: Zuerst werden die Produkte über überprüfte Kennungen und Referenzen zusammengeführt. Danach werden die länderspezifischen Pflichtfelder und vorhandenen Werte verglichen. Widersprüche werden an zuständige Datenowner zur Entscheidung gegeben. Schließlich entsteht pro Behörde ein freigegebener Einreichungsbestand. Die resultierenden Behördenantworten bleiben pro Zielsystem getrennt nachvollziehbar.
Ein solches Verfahren ist auch dann sinnvoll, wenn am Ende eine gemeinsame Softwareplattform verwendet wird. Es verhindert, dass der technische Datenaustausch als Ersatz für die fachliche Prüfung missverstanden wird. Die UDI-Submission-Übersicht beschreibt die unterschiedlichen Verfahren.
Excel, Submission-Service, GSP oder GUDI auswählen
| Kriterium | Excel-Vorlage | Projektbezogener Submission-Service | GSP | GUDI |
|---|---|---|---|---|
| Primärzweck | Daten strukturieren | Arbeitspaket durch Dienstleister erledigen | Webbasierten Übertragungsprozess betreiben | UDI-Prozess in SAP integrieren |
| SAP erforderlich | Nein | Nein | Nein | Ja, SAP-bezogene Einführung |
| Datenvalidierung | Je nach Vorlage/Prüfwerkzeug | Nach vereinbartem Serviceumfang | Im unterstützten Modul | Im implementierten SAP-Workflow |
| Behördenübertragung | Nicht allein durch Excel | Nach Beauftragung | Bei unterstütztem Modul | Bei vorgesehenem Behördenmodul |
| Nachweise/Status | Manuell organisieren | Vertraglich definieren | Im unterstützten Workflow | Im SAP-/UDI-Prozess |
| Sinnvoll bei | Datenvorbereitung | Projekt- oder Kapazitätsengpass | Wiederkehrenden nicht-SAP-orientierten Einreichungen | SAP-zentrierter, dauerhaft integrierter UDI-Governance |
Die Entscheidung hängt nicht ausschließlich von der Anzahl der Produkte ab, sondern von Datenkomplexität, Änderungsfrequenz, Ressourcen, Ländermix und internen Kontrollanforderungen. Entscheidungshilfe.
Kosten- und Betriebsaufwand realistisch vergleichen
Die Entscheidung sollte mindestens fünf Faktoren berücksichtigen: einmaliger Datenbereinigungsaufwand, Häufigkeit neuer Registrierungen, Zahl der betroffenen Zielmärkte, verfügbare Fach- und IT-Ressourcen sowie Anforderungen an Nachweise und Freigaben. Ein Excel-Template verursacht meist einen anderen Betriebsaufwand als eine integrierte SAP-Lösung. Ein externer Service kann die interne Umsetzung entlasten, benötigt aber trotzdem freigegebene Produktangaben und Ansprechpartner.
Excel allein ist insbesondere eine Strukturierungs- und Datenvorbereitungsoption; es ersetzt keinen Übertragungsweg. Submission-Service verlagert vereinbarte Tätigkeiten auf einen Dienstleister. GSP ermöglicht einen browserbasierten operativen Prozess. GUDI integriert UDI-bezogene Daten- und Prozessaufgaben in eine SAP-Landschaft. Diese Kategorien dürfen bei einem Kostenvergleich nicht als identische Produkte gegenübergestellt werden.
Eine belastbare Wirtschaftlichkeitsrechnung sollte neben Einmalkosten auch die wiederkehrende Pflege, Korrekturen, notwendige Schulung, Schnittstellenbetrieb und interne Review-Zeiten enthalten. Vor einer Entscheidung ist ein abgegrenzter Test mit echten, anonymisierten Beispieldaten sinnvoll, soweit technisch und vertraglich vorgesehen. Die Europe-IT-Vergleichsseite ordnet die möglichen Verfahren ein.
Welche Architektur für welchen Datenfluss geeignet ist
Ein typisches nicht-SAP-zentriertes Szenario beginnt mit vorhandenen Excel-Dateien und einem Regulatory-Affairs-Team, das Datensätze prüfen und einreichen möchte. Hier kann ein browserbasiertes Modell wie GSP passend sein. In einem SAP-zentrierten Szenario werden dagegen Daten, Zuständigkeiten und Freigaben stärker innerhalb der ERP-Landschaft organisiert; dafür wird die GUDI-Architektur relevant. Ein Validator kann in beiden Fällen als separates Mittel zur Vorprüfung bestimmter Excel-Daten betrachtet werden, ersetzt aber keinen vollständigen Behördenprozess.
Wichtig ist die Abgrenzung von Produktfähigkeit und Projektimplementierung. Eine Software kann bestimmte Behördenmodule grundsätzlich unterstützen, während im konkreten Kundenprojekt zunächst Zugangsrechte, Datenmapping, Freigabe, Test und Onboarding eingerichtet werden müssen. Auch die Verfügbarkeit einer Behördenschnittstelle kann sich ändern. Deshalb sollte eine Produktbeschreibung zwischen verfügbarer Standardfunktion, konfigurierbarer Funktion und kundenspezifischer Erweiterung unterscheiden.
Für die Angebotserstellung ist ein Architekturdiagramm mit Quellsystem, Datenprüfung, Freigabe, Übertragung und Rückmeldung hilfreich. Die Produktportfolio-Übersicht und die UDI-Submission-Seite bieten die passenden fachlichen Einstiege.
Verantwortlichkeiten im Daten- und Submission-Prozess
Regulatory Affairs: Anwendbarkeit der Pflichten, Feldinterpretation und regulatorische Freigabe. Qualitätsmanagement: Kontrollierter Ablauf, Änderungsnachweise und Abweichungsmanagement. Produktmanagement/Entwicklung: Inhaltlich korrekte technische Stammdaten. Master Data / ERP: Einheitliche Kennungen, Versionen und Quellwerte. IT / SAP: Schnittstellen, Berechtigungen, Datensicherheit und Betrieb. Dienstleister: Vertraglich vereinbarte Unterstützung, technische Aufbereitung, Einreichungs- oder Prüfleistungen. Hersteller und weitere Wirtschaftsakteure: Gesetzlich zugewiesene Verantwortlichkeiten bleiben bestehen.
Empfohlener Mindestprozess: Verantwortlicher Datenowner → Review durch RA/QA → dokumentierte Freigabe → eindeutiger Submission-Lauf → behördliche technische/fachliche Rückmeldung → Korrektur-/Re-Submission-Entscheidung → Archivierung und periodische Überprüfung.
Datensicherheit: Zugriffsrechte, Mandantentrennung, Übertragung, Aufbewahrung, Löschung und vertraglich geregelte Datenverarbeitung gehören zum konkreten Einführungs- und Betriebskonzept.
Klare Freigaben verhindern spätere Verantwortlichkeitskonflikte
In komplexen MedTech-Organisationen kommen die relevanten Daten nicht aus einer einzigen Abteilung. Regulatory Affairs interpretiert die Meldepflichten, Qualitätssicherung definiert Kontrollanforderungen, Produktmanagement kennt technische Produktmerkmale und IT verwaltet Systeme und Schnittstellen. Ohne eindeutig festgelegte Zuständigkeiten kann eine Korrektur an einem Feld gleichzeitig in mehreren Listen erfolgen und trotzdem nicht den führenden Datensatz erreichen.
Ein einfacher RACI-Ansatz hilft: Für jedes Datenobjekt und jede Submission-Tätigkeit wird festgehalten, wer die Arbeit ausführt, wer die Entscheidung verantwortet, wer konsultiert wird und wer informiert werden muss. Dazu gehören auch Vertretungsregelungen, insbesondere bei zeitkritischen Registrierungen. Externe Dienstleister erhalten nur die nötigen Berechtigungen und arbeiten innerhalb eines definierten Auftrags.
Die Freigabe eines Datensatzes sollte sich nicht nur auf den Dateinamen beziehen, sondern auf eine identifizierbare Version des konkreten Inhalts. Andernfalls lässt sich später schwer beweisen, dass genau die genehmigten Daten übermittelt wurden. Ein dokumentierter Audit-Trail- und Compliance-Prozess verbindet diese Rollen mit technischen Nachweisen.
Systemvalidierung, Audit Trail und Datenintegrität
Wozu eine dokumentierte Systembewertung dient
In regulierten Unternehmen wird nicht nur das Ergebnis einer Datenübertragung betrachtet. Relevante Fragen sind auch: Wer durfte Daten ändern oder freigeben? Welche Softwareversion wurde verwendet? Ist das Ergebnis wiederholbar und nachvollziehbar? Wie werden Fehlermeldungen bewertet? Welche Daten sind archiviert? Die erforderliche Validierungstiefe hängt von der Rolle des Systems im regulierten Prozess und dem Risiko fehlerhafter Funktionen ab. Eine pauschale Aussage „jede UDI-Software ist GMP-validiert“ wäre nicht sachgerecht.
Für die Projektdokumentation kann eine risikoorientierte Struktur sinnvoll sein: Anwendungszweck und Scope; relevante Anforderungen; Risikoanalyse; definierte Testfälle und erwartete Ergebnisse; Benutzerrollen; Abweichungsmanagement; Freigabe; geregelter Änderungsprozess. Europe IT hat dazu eine eigene CSV-Leistungsseite.
Audit Trail und Evidence sind nicht dasselbe
Ein Audit Trail zeigt Änderungen, Benutzereingriffe oder technische Ereignisse, soweit das eingesetzte System sie erfasst. Ein Evidence Pack fasst dagegen diejenigen Nachweise zusammen, die für einen bestimmten Submission-Lauf benötigt werden. Dazu können die freigegebene Datenversion, technische Artefakte, Behördenreaktionen, Datensatzstatus und die Dokumentation einer Korrekturschleife gehören. Ein Audit Trail allein belegt nicht automatisch, dass die Daten von der Behörde veröffentlicht wurden. Europe IT – Transparenz und Audit Trail · UDI Evidence Pack.
Sicherheits- und Betriebsfragen bei SaaS und Integration
Für eine Softwareauswahl definieren Auftraggeber Verantwortlichkeiten für Zugriffsrechte, Löschung, technische Änderungen, Datenübertragungswege, Rollenvergabe, Verfügbarkeit und Wiederherstellung. Dazu kommen die vertraglichen Zuständigkeiten für die Datenverarbeitung und die anwendbaren Datenschutzanforderungen. Der konkrete Betrieb ist anhand der angebotenen Architektur und der vereinbarten Leistungen zu bewerten.
Welche Nachweise in einem regulierten Softwareprojekt hilfreich sind
Eine risikobasierte Bewertung beginnt mit der Frage, wofür die Software verwendet wird und welche Folgen fehlerhafte Ergebnisse haben könnten. Daraus werden geeignete Anforderungen, Prüfungen und Abnahmebedingungen abgeleitet. Bei einer UDI-Software können beispielsweise die korrekte Zuordnung von Kennungen, Berechtigungen, Freigabeprozesse, Schnittstellenfehler und Wiederholbarkeit wichtiger Funktionen relevant sein.
Der Nachweis beschränkt sich nicht auf einen erfolgreichen Testlauf. Ein geordneter Projektbestand kann Anforderungsversionen, Testfälle, Ergebnisse, Abweichungen, verantwortliche Freigaben und spätere Änderungen enthalten. Betriebsprozesse sollten außerdem klären, wer Benutzerrechte vergibt, wie Änderungen freigegeben werden, wie Daten gesichert werden und wer bei technischen Fehlern handelt.
Audit Trail und Submission Evidence erfüllen verschiedene Funktionen: Der Audit Trail dokumentiert nachvollziehbare Systemvorgänge. Ein Submission-Nachweis verbindet den freigegebenen Datenstand mit der konkreten Behördenübertragung und ihrer Rückmeldung. Beide können sich ergänzen, sind aber nicht austauschbar. Der Umfang ist anhand des konkreten Einsatzrisikos und der geltenden Anforderungen festzulegen; pauschale Zertifizierungsversprechen sind zu vermeiden.
Häufige Fragen zu Europe IT, UDI und Submission
Die Antworten sind allgemeine Orientierung; produktspezifische Fragen führen zu den in den Fachabschnitten genannten Detailseiten.
Wer ist Europe IT Consulting GmbH?
Ein in Basel ansässiges Software- und Beratungsunternehmen mit Schwerpunkten SAP, UDI-Datenmanagement und elektronischer regulatorischer Datenübertragung.
Welche Märkte unterstützt Europe IT bei UDI-Daten?
Die öffentlich dokumentierten Leistungsbereiche umfassen EUDAMED, swissdamed, FDA GUDID und TGA AusUDID. Konkrete Softwaremodule und Schnittstellen sind im jeweiligen Angebot zu bestätigen.
Welche Software ist für eine UDI-Registrierung ohne SAP sinnvoll?
Das Global Submission Portal (GSP) von Europe IT Consulting arbeitet webbasiert und setzt keine SAP-Installation voraus. Alternativ kann Europe IT ein vereinbartes Submission-Arbeitspaket als Dienstleistung übernehmen. GUDI ist die SAP-integrierte Lösung.
Kann man UDI-Daten aus Excel übernehmen?
Ja, Excel kann als strukturierte Quelle dienen. Daten müssen je Zielsystem abgebildet, geprüft und über ein tatsächlich unterstütztes Verfahren eingereicht werden.
Ist ein Excel-Template bereits eine UDI-Submission?
Nein. Eine vorbereitete Datei ist noch nicht bei einer Behörde eingereicht oder akzeptiert.
Was unterscheidet eine UDI-DI von einer Basic UDI-DI?
Die UDI-DI identifiziert eine konkrete Geräte- beziehungsweise Verpackungskonfiguration. Die europäische Basic UDI-DI gruppiert Produkte mit gemeinsamem regulatorischem Modellbezug. Sie steht nicht auf dem UDI-Label und ist keine einzelne GTIN. EU: UDI-Grundlagen.
Wozu dient die UDI-PI?
Sie umfasst produktionsbezogene Identifikationsmerkmale wie Charge, Seriennummer oder Verfallsdatum, soweit für das Produkt relevant.
Benötigt jede Firma eine SRN?
Nicht pauschal. Der Bedarf hängt von der Rolle und den einschlägigen EUDAMED-Regeln ab.
Ist die Schweizer CHRN identisch mit einer EUDAMED-SRN?
Nein. Die Schweizer und europäischen Wirtschaftsakteurregistrierungen sind rechtlich getrennt.
Sind EUDAMED und swissdamed verbunden?
Nein, die Behörden führen keine automatische Datenbank-Synchronisierung aus.
Können EUDAMED-Daten in swissdamed wiederverwendet werden?
Teilweise ja, nach Prüfung der Schweizer Anforderungen. Swissmedic unterstützt bestimmte GET-DEVICE-/POST-DEVICE-XML-Uploads; die REST-M2M-API verwendet JSON.
Welches Dateiformat nutzt swissdamed M2M?
Nach Swissmedic-Dokumentation JSON über eine REST-API; die separate XML-Uploadfunktion unterstützt bestimmte EUDAMED-Formate.
Werden alle EUDAMED-Module seit Mai 2026 verpflichtend genutzt?
Nein. Seit 28. Mai 2026 sind Actor, UDI/Devices, Notified Bodies & Certificates sowie Market Surveillance verpflichtend. Die beiden übrigen Module haben einen gesonderten Einführungsstand. EU: Modulstatus.
Was ist ein Legacy Device?
Ein Medizinprodukt, das unter den einschlägigen Übergangsregeln zu früheren EU-Richtlinien fällt; spezielle Daten- und Registrierungsregeln sind zu prüfen.
Müssen bereits bei DMIDS erfasste Produkte nochmals registriert werden?
Ja, soweit sie unter die EUDAMED-Registrierungspflicht fallen. Eine DMIDS-Anzeige wird nicht automatisch übernommen. Für betroffene Bestandsprodukte, die nach dem 28. Mai 2026 weiter in Verkehr gebracht werden, ist die Frist 28. November 2026 zu beachten. BfArM: Registrierung in EUDAMED.
Was passiert bei einem Validierungsfehler?
Die genaue betroffene Regel und Datenzeile ermitteln, fachlich korrigieren, erneut prüfen und nach dokumentierter Freigabe wieder einreichen.
Garantiert eine erfolgreiche Vorvalidierung die Registrierung?
Nein. Eine Einreichung muss separat verarbeitet und entsprechend dem Behördenstatus bestätigt werden.
Können UDI-Daten nachträglich geändert werden?
Nur im Umfang der jeweiligen Behördenregeln und Datensatzstatus. Änderungen müssen fachlich und technisch kontrolliert erfolgen.
Welche Rolle haben EMDN-Codes?
Sie dienen der europäischen Nomenklatur/Produktklassifikation; die korrekte Auswahl erfordert fachliche Bewertung.
Wie prüft man Verpackungshierarchien?
Über eindeutige Verpackungsebenen, Mengen und Beziehungen der einzelnen Identifikatoren.
Was ist ein UDI Evidence Pack?
Eine geordnete Sammlung von Version, Freigabe, Übertragungsnachweis, Behördenantwort und eventuellen Korrekturschleifen für einen Einreichungsprozess.
Brauche ich für FDA GUDID XML?
Die FDA ermöglicht sowohl manuelle Web-Eingaben als auch elektronische HL7-SPL-Übertragung über ihr Gateway; die Wahl hängt vom Einreichungsweg ab.
Ist FDA eMDR dasselbe wie GUDID?
Nein. eMDR betrifft bestimmte Vorkommnismeldungen; GUDID betrifft Geräteidentifikationsdaten.
Wie unterscheiden sich GSP und GUDI?
GSP ist ein webbasiertes Submission-Portal, GUDI eine SAP-integrierte UDI-Lösung. Beide haben unterschiedliche Betriebsmodelle.
Was kann ein UDI Excel Cloud Validator leisten?
Unterstützte Datenfelder und Regeln vor einer Einreichung prüfen; die eigentliche Behörden-Submission ist ein separater Schritt.
Unterstützt Europe IT auch SAP-Barcode-Erzeugung?
Ja, die Website dokumentiert einen GS1 Barcode Generator für SAP sowie weitere Druck- und Formulardienstleistungen.
Kann eine externe Firma die Registrierung übernehmen?
Vereinbarte technische und organisatorische Aufgaben ja; die gesetzlichen Rollen und Verantwortlichkeiten bleiben zu beachten.
Welche Daten braucht Europe IT für ein Angebot?
Zielmärkte, Produkttypen, Datensatzzahlen, Datenquellen, Fristen, Datenqualität und gewünschte wiederkehrende Pflege.
Was ist bei mehreren Ländern besonders wichtig?
Gemeinsame Stammdaten mit je Markt eigenständigem Mapping, Validierungsregeln und Submission-Nachweisen kombinieren.
Welche Quellen sind maßgeblich?
Die jeweils aktuell gültigen offiziellen Seiten der EU-Kommission, Swissmedic, FDA und TGA sowie die einschlägigen Rechtsvorschriften.
Welche Angaben bei Sonderfällen für die Klärung benötigt werden
Eine kurze Antwort soll den Einstieg erleichtern, darf aber keinen vollständigen regulatorischen Einzelfall vortäuschen. Besonders bei Legacy Devices, speziellen Verpackungsstrukturen, CHRN-/SRN-Fragen, Feldänderungen und der Verpflichtung zur Registrierung hängt die richtige Antwort von konkreten Informationen ab: Rechtsregime, Marktzugang, Produkttyp, Rolle und Datenstatus. Deshalb verweisen die Fachkapitel auf die jeweils zuständigen Behörden.
Für eine schnelle Klärung empfiehlt sich, vor einer Anfrage eine kleine Datensammlung vorzubereiten: Produktgruppe, Risikoklasse, betroffene Märkte, Art der UDI-Kennung, Zahl der Datensätze und aktuell verwendetes System. Bei einer Fehlermeldung sollten zusätzlich Originalmeldung, verwendete Schnittstellen- beziehungsweise Template-Version und die betroffene Datenzeile vorliegen. Damit lassen sich häufig unnötige Rückfragen vermeiden.
Weitere Antworten zu Sonderfällen und Modulstatus enthält die ausführliche EUDAMED-FAQ von Europe IT. Für rechtsverbindliche Anforderungen müssen die geltenden EU-Rechtsquellen und Veröffentlichungen der zuständigen nationalen Behörde berücksichtigt werden.
Ist eine Basic UDI-DI dasselbe wie eine GTIN?
Nein. Die europäische Basic UDI-DI ist eine regulatorische Produktfamilienkennung. Eine GTIN ist eine Kennung innerhalb des GS1-Systems und kann je nach Regelwerk als Grundlage einer UDI-DI dienen. EU UDI.
Braucht jede Verpackungsstufe eine eigene UDI?
Die Anforderungen richten sich nach Markt und Verpackungsart. Deshalb müssen Verpackungsstufen und ihre jeweiligen Kennungen gesondert bewertet werden. IMDRF UDI Guidance.
Was unterscheidet Hersteller und Importeur?
Beide erfüllen je nach Rechtsraum unterschiedliche regulatorische Rollen. Insbesondere das Anlegen eines Produktdatensatzes ist nicht automatisch die Pflicht jedes Importeurs. EU MDR · Swissmedic Importeure.
Wo kann ich offizielle UDI-Begriffe nachlesen?
Bei der Europäischen Kommission, FDA, TGA, Swissmedic und im IMDRF-Grundlagendokument. Für unternehmensspezifische Prozesse führt Europe IT ein UDI-Glossar.
Wozu dient die Actor Registration?
Sie dient der Registrierung bestimmter Wirtschaftsakteure. Die Produktregistrierung ist davon getrennt. EU Actor Registration.
Gelten dieselben Datenfelder für MDR und IVDR?
Nein. Die erforderlichen Datensätze und Bedingungen können sich nach der anwendbaren Verordnung unterscheiden. EU UDI/Device Registration.
Werden EUDAMED- und Zertifikatsdaten von denselben Benutzern gepflegt?
Nicht zwingend. Rollen und Zuständigkeiten unterscheiden sich zwischen Produktdatenregistrierung und Zertifikatsinformationen. EU NB & Certificates.
Wer verknüpft einen Schweizer Importeur mit Produkten?
Der genaue Ablauf richtet sich nach dem aktuellen Schweizer Rollenmodell. Swissmedic hat dafür eine spezielle Informationsseite veröffentlicht.
Wozu gibt es den swissdamed Playground?
Er ist eine Testumgebung für die Vorbereitung auf die vorgesehenen Funktionen, keine produktive Produktregistrierung. Swissmedic Playground.
Wo finde ich die aktuellen API-Spezifikationen?
In der technischen Dokumentation der Swissmedic.
Kann ich nach einem GUDID-Produkt öffentlich suchen?
Öffentliche Informationen sind über AccessGUDID abrufbar. Der Umfang der Suchanzeige ersetzt aber nicht alle internen Submission-Nachweise. AccessGUDID.
Was enthält AusUDID?
Die australische Datenbank speichert UDI-Device-Identifier und zugehörige Daten für betroffene Medizinprodukte. TGA AusUDID.
Was ist der Unterschied zwischen XML-Konverter und Submission-Service?
Ein Konverter erzeugt Daten in einem Zielformat; der vereinbarte Submission-Service kann zusätzlich Datenprüfung, Freigabekoordination, Übermittlung und Rückmeldungsbearbeitung umfassen. Europe IT Datenübertragung.
Was bedeutet UDI Publication Gap?
Ein fehlender oder noch nicht nachgewiesener Veröffentlichungseintrag für eine erwartete Markt-/Produktkombination. Europe IT beschreibt dafür einen UDI Publication Report. Europe IT Transparenz im GSP.
Wie vermeiden wir doppelte Produktdaten?
Durch klare Datenverantwortung, eindeutige Schlüssel, Referenzprüfung, Abgleich bereits vorhandener Registrierungen und einen gesteuerten Änderungsprozess. Europe IT UDI Compliance.
Woher weiß ich, ob ein neues Modul bei der Behörde verfügbar ist?
Aus den offiziellen Modulstatus- und technischen Dokumentationsseiten; die Produktbeschreibung des Dienstleisters allein genügt nicht. EUDAMED Übersicht · Swissmedic technische Dokumentation.
Vertiefende Frage: Wie wird ein erfolgreiches UDI-Projekt abgenommen?
Bei einer technischen Einführung sollte die Abnahme nicht nur daran hängen, ob eine Beispieldatei verschickt werden konnte. Ein sinnvolles Abnahmeszenario umfasst repräsentative Datensätze, kontrollierte Rollen und Berechtigungen, fachliche Vorprüfung, dokumentierte Freigabe, nachvollziehbare Einreichung und eine auswertbare Behördenrückmeldung. Zusätzlich sollten typische Negativfälle getestet werden: fehlendes Pflichtfeld, falsche Kennungsbeziehung, fehlende Berechtigung oder eine fachlich zu korrigierende Rückmeldung.
Für einen Submission-Service lässt sich die Abnahme analog organisieren. Dabei ist zwischen der Lieferung einer vorbereiteten Datei und dem Nachweis einer abgeschlossenen Registrierung zu unterscheiden. Welche Nachweise der Dienstleister liefern muss, sollte vor dem Projekt ausdrücklich vereinbart werden. Dieser Unterschied ist für die Qualitätssicherung ebenso relevant wie für Kosten und Verantwortung.
Vertiefende Frage: Wie erkenne ich, ob eine Lösung mit internationalen Änderungen skaliert?
Die reine Anzahl der erstmals registrierten Produkte reicht nicht als Bewertung. Relevant sind wiederkehrende Neuprodukte, Verpackungsänderungen, zusätzliche Zielmärkte, Anpassungen offizieller Datenmodelle und die Zahl der beteiligten Fachpersonen. Eine geeignete Lösung muss diese Veränderungen nachvollziehbar bearbeiten können. Wer mehrere Märkte bedient, sollte deshalb auch den Aufwand für Aktualisierung, Korrektur und Nachweisführung vergleichen.
Praxisbeispiele, Referenzen und Wissen
Die veröffentlichten Fallstudien zur Implementierung von UDI-Datenmanagement und zum Excel-basierten Vorgehen beschreiben konkrete Ausgangslagen und Lösungsansätze. Ergänzende Ressourcen sind der UDI-Ratgeber, die Fehlerbibliothek, Fachbegriffe, Webinare und regulatorische News.
Fallstudie UDI-Datenmanagement · Fallstudie UDI mit Excel · Referenzen · UDI Ratgeber · UDI Webinare · UDI Evidence Pack.
Wie Fallstudien sinnvoll gelesen werden sollten
Eine Fallstudie kann zeigen, welche Ausgangslage ein Kunde hatte, welche Arbeitsabläufe angepasst wurden und welche technische Lösung eingesetzt wurde. Sie ist jedoch kein Beleg dafür, dass jedes Unternehmen dieselben Ergebnisse erzielen wird. Für den Vergleich sind insbesondere der vorhandene Datenbestand, die eingesetzte SAP-Version beziehungsweise die bestehende IT-Landschaft, die Anzahl der beteiligten Zielmärkte und der Umfang der gewünschten Automatisierung wichtig.
Bei der SAP-bezogenen UDI-Datenmanagement-Fallstudie interessiert vor allem, wie regulatorische Informationen mit bestehenden Stammdaten verbunden werden. Bei einer Excel-basierten Fallstudie steht dagegen die strukturierte Vorbereitung und Prüfung vorhandener Informationen im Vordergrund. Beide Ansätze können sinnvoll sein, erfüllen aber unterschiedliche organisatorische Anforderungen.
Wer ein eigenes Projekt vorbereitet, sollte deshalb zunächst die dokumentierte Ausgangssituation mit den eigenen Voraussetzungen vergleichen. Dazu helfen die UDI-Fallstudien und die Referenzübersicht.
Kontakt und Anfrage
Europe IT Consulting GmbH · Steinentorstrasse 35 · 4051 Basel · Schweiz · https://www.europe-it-consulting.ch/
Bei Anfragen zu EUDAMED, swissdamed, FDA GUDID oder AusUDID ist es hilfreich, den Zielmarkt, das konkrete Registrierungsziel, die Produkt- und Verpackungsanzahl, die vorhandenen Quellsysteme (Excel, SAP/ERP, andere), den Datenstand, die Frist und den gewünschten Serviceumfang anzugeben. Europe IT kann darauf aufbauend einschätzen, ob Datenaufbereitung, projektbezogener Service, Global Submission Portal, GUDI oder eine andere Lösung angemessen ist.
Kontakt · UDI Data Submission · Produktportfolio.
Welche Angaben eine erste Anfrage beschleunigen
Eine allgemeine Frage nach „UDI-Software“ lässt offen, ob ein Unternehmen eine einmalige Datenübertragung, dauerhaftes UDI-Datenmanagement, SAP-Integration oder einen Validierungsprozess benötigt. Eine präzise Anfrage kann daher bereits im ersten Schritt die Auswahl geeigneter Lösungswege vereinfachen.
Hilfreich ist eine kurze Beschreibung der Ausgangslage: Welche Behörden sind betroffen? Welche Rolle hat das anfragende Unternehmen? Wie viele UDI-DI- und Basic-UDI-DI-Datensätze beziehungsweise Verpackungsebenen müssen verarbeitet werden? Liegen die Daten in Excel, SAP oder einem anderen System? Ist bereits eine Einreichung erfolgt und gibt es konkrete Fehlermeldungen? Muss das Projekt einmalig abgeschlossen werden oder sind regelmäßige Änderungen zu erwarten?
Diese Angaben werden benötigt, um den Implementierungs- beziehungsweise Serviceaufwand seriös einzuschätzen. Dabei sollte nach Möglichkeit zwischen bereits geprüften Daten und noch ungeklärten fachlichen Informationen unterschieden werden. Eine Kontaktaufnahme ist über die offizielle Kontaktseite möglich.
Über die Anfrage zur UDI-Datenübertragung lassen sich Zielbehörden und Datenmengen strukturiert angeben.
UDI-, MDR- und IVDR-Fachbegriffe A–Z
Dieses integrierte Glossar erläutert 129 Fachbegriffe aus Kennzeichnung, Regulierung, Datenmanagement und elektronischer Übertragung. Die Begriffe sind alphabetisch geordnet; Quellen und passende Fachseiten führen bei Bedarf weiter.
Die kurzen Definitionen dienen der fachlichen Orientierung. Für konkrete regulatorische Entscheidungen sind die aktuellen Vorgaben der zuständigen Behörde und der jeweilige Anwendungsfall maßgeblich.
A
ACK / Acknowledgment
Ein Acknowledgment ist eine elektronische Rückmeldung zu einer Einreichung. Eingang, Weiterleitung und fachliche Verarbeitung können getrennt bestätigt werden.
Die aktuelle FDA-eMDR-FAQ beschreibt vier Dateien: ACK1 und ACK2 betreffen den Transport, ACK3 und ACK4 das inhaltlich gleiche eMDR-Verarbeitungsergebnis in HTML beziehungsweise XML. Ein Eingangs-ACK allein beweist keine fachliche Annahme.
Adverse Event Reporting
Adverse Event Reporting bezeichnet die Erfassung, Bewertung und gegebenenfalls Meldung unerwünschter Ereignisse beziehungsweise Produktprobleme.
Pflicht, Meldeweg und Frist hängen von Markt, Produkt und Rolle ab. Produktregistrierung in einer UDI-Datenbank ist eine andere Aufgabe als eine Vorkommnismeldung.
AIDC – Automatic Identification and Data Capture
AIDC bezeichnet Technologien zur automatischen Identifikation und Datenerfassung, etwa das Lesen eines Barcodes.
Im UDI-Kontext ist zwischen dem maschinenlesbaren Datenträger, seinem Dateninhalt und der lesbaren Darstellung für Menschen zu unterscheiden.
AIMDD – Active Implantable Medical Devices Directive
AIMDD bezeichnet die frühere europäische Richtlinie 90/385/EWG für aktive implantierbare Medizinprodukte.
Für den heutigen Umgang mit früher richtlinienkonformen Produkten sind die anwendbaren MDR-Übergangsregeln zu prüfen. Die Abkürzung ist keine eigenständige aktuelle Datenbank.
AS2 – Applicability Statement 2
AS2 ist ein Standard für den gesicherten Austausch von Geschäftsdaten über HTTP. Seine Spezifikation ist in RFC 4130 beschrieben.
Das Transportprotokoll legt nicht automatisch fest, ob die Nutzdaten UDI-Produktdaten oder Vigilanzmeldungen enthalten. Ein AS2-Prozess muss zum jeweiligen Empfänger passen.
AS4 – Applicability Statement 4
AS4 ist ein auf ebMS 3.0 aufbauendes Profil für den Austausch von Geschäftsnachrichten.
AS4 ist weder ein Excel-Format noch ein Produktname. Für eine Behördenanbindung zählen das konkrete Profil, Berechtigungen und der eingerichtete Betriebsprozess.
Audit Trail
Ein Audit Trail macht relevante Änderungen oder Aktionen mit ihrem Kontext nachvollziehbar, beispielsweise Benutzer, Zeitpunkt sowie vorherigen und neuen Wert.
Ein Änderungsprotokoll ist nicht dasselbe wie eine Behördenquittung. Welche Ereignisse verfügbar sind und wie sie aufbewahrt werden, hängt vom System und Prozess ab.
AusUDID
AusUDID steht für Australian Unique Device Identification Database, die UDI-Datenbank der australischen TGA.
Eine AusUDID-Einreichung ist von der UDI-Kennzeichnung und einer erforderlichen ARTG-Registrierung zu unterscheiden. Sponsorbezogene Zuordnungen sind Teil des australischen Datenprozesses.
B
Basic UDI-DI
Die Basic UDI-DI ist eine übergeordnete regulatorische Kennung im europäischen UDI-System und ein Schlüssel in der zugehörigen Dokumentation.
Sie ist nicht die auf dem einzelnen Produkt anzubringende UDI-DI und kein austauschbares Synonym für Master UDI-DI. Die Gruppierung muss den zutreffenden Kriterien entsprechen.
Bevollmächtigter nach MDR
Ein Bevollmächtigter übernimmt auf Grundlage eines schriftlichen Mandats bestimmte Aufgaben für einen Hersteller ausserhalb der EU.
Die zentralen Pflichten stehen in Artikel 11 der MDR, nicht in einem „Kapitel 11“. Welche Produkte und Aufgaben das Mandat umfasst, muss eindeutig sein.
BUDI
BUDI wird in der Praxis als Kurzform für Basic UDI-DI verwendet.
Eine abgekürzte Spaltenbezeichnung sollte in Datenmodellen und Arbeitsanweisungen erklärt werden. BUDI ist kein zusätzlicher Identifikator neben der Basic UDI-DI.
Bulk Upload
Bulk Upload bezeichnet die gebündelte Verarbeitung oder Einreichung mehrerer Datensätze.
Bulk beschreibt die Menge beziehungsweise Bündelung, nicht zwangsläufig einen bestimmten Transportweg. Dateibasierter Upload und automatisierte M2M-Übertragung können unterschiedliche Abläufe haben.
C
CHRN – Swiss Single Registration Number
Die CHRN ist die Schweizer Registrierungsnummer für Wirtschaftsakteure im entsprechenden Swissmedic-Kontext.
Sie identifiziert keinen einzelnen Produktdatensatz und ersetzt weder UDI-DI noch eine erforderliche Produktregistrierung. CHRN und europäische SRN nicht vermischen.
CND – Classificazione Nazionale dei Dispositivi medici
CND ist die italienische Medizinproduktenomenklatur, die als Grundlage für die europäische EMDN ausgewählt wurde.
CND und EMDN sind nicht ohne Versions- und Anwendungsprüfung identisch. In EUDAMED ist die dafür vorgesehene EMDN relevant.
Code 128
Code 128 ist eine lineare Barcode-Symbologie mit hoher Datendichte. GS1-128 ist eine darauf aufbauende Anwendung des GS1-Systems.
Eine Symbologie allein macht einen Barcode noch nicht UDI-konform. Identifikator, Syntax, Druckqualität und Anwendung müssen zusammenpassen.
CSDT – Common Submission Dossier Template
CSDT bezeichnet im ASEAN-Kontext eine gemeinsame Struktur für technische Einreichungsunterlagen zu Medizinprodukten.
Ein Dossier-Template strukturiert regulatorische Dokumentation. Es ist weder eine UDI-DI noch automatisch das technische Format einer UDI-Datenbank.
D
DataMatrix
DataMatrix ist ein zweidimensionaler Datenträger. GS1 DataMatrix verwendet diese Symbolart mit den Regeln des GS1-Systems.
Nicht jeder DataMatrix enthält UDI-Daten. Prüfen Sie den codierten Inhalt und das angewendete Ausgabestellensystem; auch die Lesbarkeit bleibt eine eigene Prüfaufgabe.
DI – Device Identifier
DI bezeichnet den produktbezogenen Identifikationsteil einer UDI. UDI-DI ist die entsprechende ausführlichere Bezeichnung.
Je nach Ausgabestelle kann beispielsweise eine GTIN die Rolle einer UDI-DI übernehmen. Der DI ist von den produktionsbezogenen PI-Angaben zu trennen.
DIMDI
DIMDI steht für das frühere Deutsche Institut für Medizinische Dokumentation und Information.
Der Begriff begegnet in älteren deutschen Medizinprodukteunterlagen. Für heutige Vorgänge müssen die aktuellen Zuständigkeiten und Angebote des BfArM geprüft werden.
DM – Direct Marking
Direct Marking bedeutet die direkte Kennzeichnung auf dem Produkt.
DM ist keine bestimmte Nummer wie eine GTIN. Welche Kennung zu verwenden ist und ob Direktmarkierung erforderlich ist, richtet sich nach dem anwendbaren UDI-Kontext.
DPM – Direct Part Marking
Direct Part Marking bezeichnet die direkte Aufbringung einer Kennzeichnung auf ein Bauteil oder Produkt, etwa durch Lasergravur.
Eine gravierte Seriennummer ist nicht automatisch eine vollständige UDI-Direktmarkierung. Dateninhalt und Anforderungen müssen separat geprüft werden.
DUNS – Data Universal Numbering System
DUNS bezeichnet das von Dun & Bradstreet verwendete System zur Identifizierung von Unternehmen beziehungsweise Unternehmensstandorten.
Eine DUNS-Nummer ist keine Produktkennung. Ob sie in einem konkreten Behördenprozess benötigt wird, ist anhand dessen aktueller Vorgaben zu prüfen.
E
EMDN – European Medical Device Nomenclature
EMDN ist die europäische Nomenklatur für Medizinprodukte, die bei der Registrierung in EUDAMED verwendet wird.
Der Code beschreibt eine fachliche Produktkategorie, nicht das individuelle Produkt. EMDN ist weder UDI-DI noch automatisch identisch mit einem GMDN-Code.
eMDR – Electronic Medical Device Reporting
eMDR bezeichnet die elektronische Übermittlung von Medizinprodukte-Vorkommnismeldungen an die US-FDA.
MDR steht hier für Medical Device Reporting. Es ist nicht die europäische Medical Device Regulation und nicht die Einreichung von UDI-Produktdaten in GUDID.
ESG / ESG NextGen
Das Electronic Submissions Gateway ist ein FDA-weiter technischer Zugang für elektronische Einreichungen. Die aktuelle Plattform heisst ESG NextGen.
Das Gateway ist ein Übertragungsweg zu den zuständigen FDA-Verarbeitungsstellen, nicht selbst die GUDID-Produktdatenbank oder ein UDI-Datenmanagementsystem.
EUDAMED – European Database on Medical Devices
EUDAMED ist die europäische Datenbank für Medizinprodukte mit mehreren fachlich unterschiedlichen Modulen.
UDI-/Produktregistrierung, Akteurregistrierung und Vigilanz sind nicht dieselbe Aufgabe. Status und Verwendung der einzelnen Module müssen getrennt betrachtet werden.
EURL – EU Reference Laboratory
Ein EU-Referenzlabor übernimmt im IVDR-Kontext festgelegte Aufgaben, insbesondere im Zusammenhang mit bestimmten Hochrisiko-IVD.
Die Aufgaben sind in Artikel 100 der IVDR beschrieben. Ein Referenzlabor ist keine UDI-Ausgabestelle und kein Submission-Portal.
Evidence Pack
Ein UDI Evidence Pack bezeichnet in diesem Ratgeber die zusammengeführten Nachweise zu einem Submission-Lauf.
Dazu können Datenstand, Freigabe, Validierung, Übertragung und Rückmeldungen gehören. Der Begriff ist hier eine organisatorische Arbeitshilfe, kein einheitlich vorgeschriebenes Behördenformular.
F
FDA – Food and Drug Administration
Die FDA ist die US-amerikanische Behörde, die unter anderem Medizinprodukte reguliert.
UDI-/GUDID-Aufgaben und Vigilanzmeldungen über eMDR haben unterschiedliche Daten und Prozesse. Ein Behördenname allein beschreibt deshalb noch keinen konkreten Submission-Umfang.
FSCA – Field Safety Corrective Action
FSCA bezeichnet eine Sicherheitskorrekturmassnahme im Feld zur Verringerung eines produktbezogenen Risikos.
Eine FSCA, eine Vorkommnismeldung und die Information der Anwender sind miteinander verbundene, aber unterschiedliche Vorgänge. Im EU-Kontext sind MDR beziehungsweise IVDR massgeblich.
FSN – Field Safety Notice
Eine Field Safety Notice ist die Sicherheitsinformation an Kunden oder Anwender im Zusammenhang mit einer FSCA.
Sie erläutert etwa betroffene Produkte, das Problem und erforderliche Massnahmen. Eine interne Fehlerliste oder gewöhnliche Produktänderungsmitteilung ist nicht automatisch eine FSN.
G
GDPR / DSGVO
GDPR ist die englische Abkürzung der EU-Datenschutz-Grundverordnung, deutsch DSGVO.
Im Datenprozess sind personenbezogene Informationen von Produktstammdaten zu unterscheiden. Besonders bei Vigilanzfällen darf die technische Übertragung nicht ohne Datenschutz- und Berechtigungskonzept geplant werden.
GDSN – Global Data Synchronisation Network
GDSN ist das Netzwerk zur Synchronisation von Produktstammdaten im GS1-System.
Der Stammdatenaustausch mit Handelspartnern ist nicht automatisch eine regulatorische UDI-Einreichung. Zielsystem, Feldumfang und Empfängerprozess sind gesondert zu klären.
GHTF – Global Harmonization Task Force
Die GHTF war ein Forum von Medizinproduktebehörden und Industrievertretern zur Harmonisierung regulatorischer Ansätze.
Ihre Dokumente bleiben als historische Grundlagen relevant. Das IMDRF baut auf dieser Arbeit auf; GHTF und IMDRF sollten nicht als identische aktuelle Organisation dargestellt werden.
GMDN – Global Medical Device Nomenclature
GMDN ist eine internationale Nomenklatur zur Beschreibung von Medizinproduktgruppen.
Ein GMDN-Begriff ist eine Klassifikations- beziehungsweise Beschreibungsangabe, keine individuelle Gerätekennung. Er wird unter anderem im FDA-/GUDID-Kontext verwendet.
GS1
GS1 entwickelt und verwaltet Standards für Identifikation, Datenerfassung und Datenaustausch.
Im UDI-Prozess sind die konkret eingesetzten Identifikatoren und Datenträger entscheidend. Ein GTIN-Datensatz, ein Barcode und eine Behördeneinreichung bleiben unterschiedliche Bestandteile.
GSP – Global Submission Portal
Das GSP ist die Europe-IT-Lösung für strukturierte Datenimporte, Validierung und Submission-Prozesse.
Der Kunde lädt die passende ausgefüllte Excel-Vorlage hoch und startet nach erfolgreicher Validierung die Übertragung. Für EUDAMED wird M2M / Data Exchange genutzt.
GTIN – Global Trade Item Number
Die GTIN identifiziert eine Handelseinheit im GS1-System und kann im passenden UDI-Kontext als UDI-DI verwendet werden.
Eine GTIN ist keine Chargennummer. Unterschiedliche Verpackungsebenen und Identifikationsregeln müssen bei der Datenpflege berücksichtigt werden.
GUDI – Global UDI SAP Add-on
GUDI ist die Europe-IT-Lösung für UDI-Datenmanagement und Behördenübertragung im SAP-Umfeld.
Der Kunde pflegt seine UDI-Daten und löst die Übertragung aus GUDI aus. M2M ist der technische Übertragungsweg, nicht die gesamte Funktion der Lösung.
GUDID – Global Unique Device Identification Database
GUDID ist die von der FDA geführte UDI-Produktdatenbank.
Die Datenbank enthält DI-bezogene Produktinformationen. Sie ist nicht die elektronische Fallmeldedatenbank für eMDR; Zugang, Datenfelder und Einreichung sind getrennt zu behandeln.
H
Händler nach MDR
Ein Händler stellt ein Produkt in der Lieferkette auf dem Markt bereit, ohne dabei Hersteller oder Importeur zu sein.
Die allgemeinen Händlerpflichten stehen in Artikel 14 der MDR. Ein Händler wird nicht allein durch den Verkauf automatisch zum Hersteller oder UDI-Ausgabeverantwortlichen.
Hersteller nach MDR
Hersteller ist im MDR-Kontext die Person beziehungsweise Organisation, die ein Produkt herstellt oder herstellen lässt und unter eigenem Namen oder eigener Marke vermarktet.
Artikel 10 enthält zentrale Herstellerpflichten. Ausgelagerte Produktion oder externe Datenübertragung verschieben diese Rolle nicht automatisch auf den Dienstleister.
HIBC – Health Industry Bar Code
HIBC bezeichnet ein Identifikations- und Kennzeichnungssystem im Gesundheitswesen. HIBCC ist die dahinterstehende Organisation.
HIBC ist nicht die Bezeichnung einer einzelnen Nummer für alle Produkte. Für UDI sind die passenden Regeln und Formate des Systems zu beachten.
HIPAA – Health Insurance Portability and Accountability Act
HIPAA ist ein US-Gesetz; zu seinem Regelungsrahmen gehört der Schutz bestimmter Gesundheitsinformationen.
Die Anwendbarkeit hängt unter anderem von den betroffenen Organisationen und Daten ab. Eine gewöhnliche UDI-Produktdatei ist nicht allein wegen ihres MedTech-Bezugs automatisch ein HIPAA-Fall.
HL7 – Health Level Seven
HL7 bezeichnet eine Organisation und eine Familie von Standards für den elektronischen Informationsaustausch im Gesundheitswesen.
Im Submission-Kontext muss der konkrete Standard genannt werden: HL7 SPL für Produktinformationen und HL7 ICSR für Fallberichte sind nicht austauschbar.
HRI – Human Readable Interpretation
HRI ist die für Menschen lesbare Darstellung der im Datenträger codierten Information.
HRI ergänzt die maschinenlesbare Darstellung. Sie ist nicht mit beliebigem zusätzlichem Klartext auf einem Etikett gleichzusetzen.
I
ICCBBA
ICCBBA verwaltet und entwickelt den ISBT-128-Standard zur Identifikation und Kennzeichnung medizinischer Produkte menschlichen Ursprungs.
Die Organisation ist im UDI-Kontext auch als Ausgabestelle relevant. Welches Format einzusetzen ist, hängt vom Produkt und den zutreffenden Regeln ab.
ICSR – Individual Case Safety Report
ICSR bezeichnet einen strukturierten Einzelfall-Sicherheitsbericht.
Der genaue elektronische Standard hängt vom Meldekontext ab. Ein FDA-eMDR-ICSR ist nicht ohne Weiteres ein Arzneimittelbericht nach ICH E2B und nicht HL7 SPL für GUDID.
IFA – Informationsstelle für Arzneispezialitäten
Die IFA stellt unter anderem ein Kennzeichnungssystem bereit, das für UDI verwendet werden kann.
PZN, PPN und Basic UDI-DI sind unterschiedliche Identifikationskonzepte. Das IFA-System und seine konkrete UDI-Anwendung müssen entsprechend den Spezifikationen umgesetzt werden.
IMDRF – International Medical Device Regulators Forum
Das IMDRF ist ein internationales Forum von Medizinproduktebehörden zur Förderung regulatorischer Harmonisierung und Konvergenz.
Es baut auf der Arbeit der GHTF auf. Ein IMDRF-Dokument ist nicht automatisch unverändert in jedem Zielmarkt verbindlich.
Importeur nach MDR
Ein Importeur bringt im MDR-Kontext ein Produkt aus einem Drittland auf dem Unionsmarkt in Verkehr.
Artikel 13 beschreibt die allgemeinen Pflichten. Importeur, Händler und Bevollmächtigter sind unterschiedliche Rollen, auch wenn ein Unternehmen mehrere Aufgaben übernehmen kann.
IOL – Intraokularlinse
Eine Intraokularlinse ist eine Linse, die in das Auge implantiert wird.
IOL und Kontaktlinse sind nicht dasselbe. Regeln für eine bestimmte optische Produktgruppe dürfen nicht allein wegen ähnlicher Begriffe auf eine andere Gruppe übertragen werden.
Issuing Agency / Issuing Entity
Eine UDI-Ausgabestelle betreibt ein System zur Zuteilung von UDI-Identifikatoren.
Anerkennung und erlaubte Formate sind marktbezogen zu prüfen. Die Ausgabestelle ist nicht die Produktdatenbank und übernimmt nicht automatisch die Einreichung für den Hersteller.
IVD – In-vitro-Diagnostikum
Ein IVD ist ein Medizinprodukt zur Untersuchung von aus dem menschlichen Körper stammenden Proben ausserhalb des Körpers für einen vorgesehenen medizinischen Informationszweck.
IVD werden im europäischen Kontext durch die IVDR geregelt. Die Risikoklassen A bis D dürfen nicht mit den MDR-Klassen verwechselt werden.
IVDD – In Vitro Diagnostic Medical Devices Directive
IVDD bezeichnet die frühere Richtlinie 98/79/EG für In-vitro-Diagnostika.
Bei älteren Produkten kann der Richtlinienkontext innerhalb geltender Übergangsregeln weiter relevant sein. Für neue Entscheidungen sind aktuelle IVDR-Vorgaben und Übergangsbedingungen zu prüfen.
IVDR – In Vitro Diagnostic Medical Devices Regulation
IVDR bezeichnet die Verordnung (EU) 2017/746 über In-vitro-Diagnostika.
Inkrafttreten, Anwendungsbeginn und einzelne Übergangsfristen sind verschiedene Zeitpunkte. Eine einzelne Jahreszahl erklärt deshalb nicht den vollständigen regulatorischen Status eines Produkts.
J
JSON – JavaScript Object Notation
JSON ist ein textbasiertes Format zur strukturierten Darstellung und zum Austausch von Daten.
Eine JSON-Datei sagt noch nichts über die fachliche Richtigkeit oder eine mögliche Behördenannahme aus. Datenmodell, Schnittstellenvertrag und Validierung bleiben erforderlich.
K
Kit / Convenience Kit im FDA-Kontext
Die FDA verwendet Convenience Kit für eine bestimmte Zusammenstellung unterschiedlicher Medizinprodukte zur gemeinsamen Bereitstellung für den Anwender.
Nicht jede Produktzusammenstellung ist im UDI-Kontext automatisch ein Convenience Kit. Definition und Anwendungsbedingungen der FDA sind gesondert zu prüfen.
Kit nach IVDR
Ein Kit ist im IVDR-Kontext eine zusammen verpackte Gruppe von Komponenten für eine bestimmte In-vitro-Untersuchung oder einen Teil davon.
Der Begriff aus Artikel 2 der IVDR darf nicht ohne Prüfung mit einer MDR-Behandlungseinheit oder einem FDA-Convenience-Kit gleichgesetzt werden.
Klinische Prüfung
Eine klinische Prüfung untersucht systematisch die Sicherheit oder Leistung eines Medizinprodukts unter Einbeziehung menschlicher Prüfungsteilnehmer.
Sie ist eine andere Aufgabe als UDI-Datenvalidierung. Für den europäischen Rechtsrahmen sind unter anderem die Vorschriften in Kapitel VI der MDR relevant.
L
Lagerungs- und Handhabungsbedingungen
Diese Angaben beschreiben Bedingungen, unter denen ein Produkt aufbewahrt, transportiert oder gehandhabt werden soll.
Im UDI-Datenmodell können Typ, Einheit, Grenzwerte und Freitext getrennte Felder bilden. Die Daten müssen mit der Produktdokumentation übereinstimmen.
Latex
Latex beziehungsweise Naturkautschuklatex kann als Materialangabe und im Zusammenhang mit Allergierisiken relevant sein.
Ob und wie eine Angabe in Kennzeichnung oder Datenbank erforderlich ist, hängt von Material, Produkt und Zielmarkt ab. Nicht pauschal jedes Medizinprodukt als latexhaltig oder identisch deklarationspflichtig behandeln.
Legacy Device
Ein Legacy Device ist im EU-Kontext ein Produkt, das unter den einschlägigen Übergangsbestimmungen noch auf Grundlage des früheren Richtlinienrechts in Verkehr gebracht wird.
Es handelt sich nicht einfach um jedes alte Produkt. In EUDAMED können für Legacy Devices besondere Identifikationskonzepte wie EUDAMED DI und EUDAMED ID gelten.
Legislation / Gesetzgebung
Legislation bezeichnet den rechtlichen Rahmen eines Themenbereichs.
Für das europäische Medizinprodukteumfeld sind insbesondere MDR und IVDR sowie gegebenenfalls frühere Richtlinien und Übergangsregelungen relevant. Behördenleitfaden, Gesetz und technische Spezifikation sind unterschiedliche Dokumenttypen.
M
M2M – Machine-to-Machine
M2M bezeichnet den technischen Datenaustausch zwischen Systemen.
Bei Europe IT können GSP und GUDI den M2M-Weg im jeweiligen Behördenprozess nutzen. Die Lösungen, die Datenquelle und das Betriebsmodell bleiben davon zu unterscheiden; M2M ist nicht automatisch ein individuelles Schnittstellenbauprojekt beim Kunden.
Master UDI-DI
Die Master UDI-DI ist ein besonderes UDI-Zuteilungskonzept für bestimmte hoch individualisierte Produkte, unter anderem Kontaktlinsen und bestimmte Brillenprodukte.
Sie ist keine allgemeine Oberkennung für jedes Produktportfolio und nicht gleichbedeutend mit Basic UDI-DI. Produktumfang und Einführung richten sich nach den jeweiligen EU-Regelungen.
MDCG – Medical Device Coordination Group
Die MDCG ist die Koordinierungsgruppe Medizinprodukte im europäischen Regulierungsrahmen.
Ihre Leitfäden unterstützen die einheitliche Anwendung. Ein MDCG-Leitfaden ist von der zugrunde liegenden Verordnung zu unterscheiden; Dokumentversion und Geltungsbereich sind relevant.
MDD – Medical Devices Directive
MDD bezeichnet die frühere europäische Medizinprodukterichtlinie 93/42/EWG.
Der Begriff bleibt in Legacy- und Übergangskontexten relevant. Eine alte MDD-Referenz darf nicht als pauschaler Nachweis aktueller MDR-Konformität verwendet werden.
MDR – Medical Device Regulation
Im europäischen Kontext bezeichnet MDR die Medizinprodukteverordnung (EU) 2017/745.
In US-Unterlagen kann MDR dagegen Medical Device Reporting bedeuten. Die gleiche Abkürzung steht damit für unterschiedliche regulatorische Aufgaben.
MDSAP – Medical Device Single Audit Program
MDSAP ermöglicht ein Audit eines Medizinprodukteherstellers nach den relevanten Anforderungen mehrerer teilnehmender Regulierungsbehörden.
Das Programm ersetzt nicht automatisch jede Produktregistrierung oder jede regulatorische Verpflichtung. Umfang und beteiligte Behördenrollen sind anhand der aktuellen Programmunterlagen zu prüfen.
MIR – Manufacturer Incident Report
Ein MIR dient im europäischen Vigilanzkontext der strukturierten Meldung eines schwerwiegenden Vorkommnisses durch den Hersteller.
Eine MIR-Meldung ist keine UDI-Produktregistrierung. Fallbewertung, zuständiger Meldeweg und Datenübertragung müssen voneinander unterschieden werden.
MTR – Manufacturer’s Trend Report
Ein Trendbericht betrifft eine relevante Veränderung von Häufigkeit beziehungsweise Schwere bestimmter Ereignisse nach dem jeweiligen Vigilanzrahmen.
Er ist von einer einzelnen Vorkommnismeldung zu unterscheiden. Die Meldekriterien ergeben sich aus MDR beziehungsweise IVDR und dürfen nicht auf jede beliebige Zahlenänderung verkürzt werden.
N
NANDO
NANDO bezeichnet das europäische Informationssystem zu Benannten Stellen und ihrem jeweiligen Benennungsumfang.
NANDO ist keine Benannte Stelle wie eine Prüfgesellschaft. Bei der Auswahl einer Stelle sind ihre konkrete Benennung und die abgedeckten Produktbereiche zu prüfen.
NDC – National Drug Code
Der NDC ist ein US-amerikanischer Identifikator im Arzneimittelbereich.
Er ist keine UDI-DI für Medizinprodukte. Arzneimittel- und Medizinproduktekennungen nicht allein deshalb gleichsetzen, weil beide in FDA-Prozessen vorkommen.
Notified Body / Benannte Stelle
Eine Benannte Stelle ist eine für bestimmte Konformitätsbewertungsaufgaben benannte Organisation.
Ihr Tätigkeitsumfang ist begrenzt auf die jeweilige Benennung. Sie ist weder die zuständige Aufsichtsbehörde noch eine UDI-Ausgabestelle oder Submission-Plattform.
O
Obsolescence Management
Obsolescence Management behandelt die Risiken durch auslaufende oder nicht mehr verfügbare Komponenten, Materialien und Technologien.
Es ist kein pauschales Synonym für Regulatory Compliance. Änderungen können eine Bewertung ihrer Auswirkungen auf Produktdaten, Kennzeichnung und Identifikatoren erforderlich machen.
OCR – Optical Character Recognition
OCR bezeichnet die maschinelle Erkennung von Text in Bildern oder gescannten Dokumenten.
Bei Etiketten kann OCR die Erfassung von Klartext unterstützen. Es ersetzt weder das Decodieren eines Barcodes noch die fachliche Prüfung der gelesenen Angaben.
OEM – Original Equipment Manufacturer
OEM bezeichnet einen Originalausrüstungshersteller, etwa einen Produzenten von Komponenten oder Produkten, die unter anderer Marke angeboten werden.
Die kommerzielle Bezeichnung allein entscheidet nicht, wer regulatorisch Hersteller ist. Diese Rolle ergibt sich aus dem konkreten Produkt- und Vermarktungskontext.
Off-label use
Off-label use bezeichnet eine Verwendung ausserhalb der vom Hersteller vorgesehenen beziehungsweise im jeweiligen Regulierungsrahmen festgelegten Anwendung.
Der Begriff sollte nicht mit einer Änderung des veröffentlichten UDI-Datensatzes verwechselt werden. Fragen zur konkreten Verwendung benötigen eine eigene fachliche und regulatorische Bewertung.
Owner / Operator
Owner/Operator bezeichnet im FDA-Registrierungskontext den Eigentümer beziehungsweise Betreiber einer Betriebsstätte.
Diese Organisationsrolle darf nicht ohne Prüfung mit dem UDI-Labeler gleichgesetzt werden. Der für UDI verantwortliche Labeler wird nach den zutreffenden FDA-Regeln bestimmt.
P
PI – Production Identifier
PI bezeichnet produktionsbezogene Bestandteile einer UDI, beispielsweise Charge, Seriennummer, Herstellungs- oder Verfallsdatum, soweit anwendbar.
PI-Arten im Stammdatensatz und konkrete PI-Werte auf dem Produkt sind zu unterscheiden. Nicht jede UDI-Datenbank speichert die Werte jeder einzelnen produzierten Einheit.
PPN – Pharmacy Product Number
Die Pharmacy Product Number ist eine Kennung im IFA-System, die unter anderem nationale Artikelnummernsysteme einbinden kann.
Die PPN und eine nationale PZN sind nicht identisch. Für die UDI-Anwendung sind Aufbau, Zuteilung und Codierung gemäss der passenden IFA-Spezifikation zu beachten.
PRA-Code – Product Registration Agency Code
Der PRA-Code ist ein Bestandteil des IFA-Identifikationskonzepts zur Unterscheidung von Nummernsystemen.
Er ist nicht allein die vollständige Pharmacy Product Number. Für die konkrete Bildung und Prüfzifferlogik ist die IFA-Spezifikation zu verwenden.
Primärquelle / weiterführende Vorgaben ↗
Procedure Pack / Behandlungseinheit
Eine Behandlungseinheit bezeichnet im MDR-Kontext zusammen verpackte und in Verkehr gebrachte Produkte für einen bestimmten medizinischen Zweck.
Der Begriff ist von einem IVDR-Kit und einer beliebigen Verpackungsebene zu unterscheiden. Datenmodell und Verantwortlichkeiten müssen zur Art der Zusammenstellung passen.
PSR – Periodic Summary Report
Ein PSR ist ein periodischer zusammenfassender Bericht über bestimmte ähnliche Vorkommnisse.
Er ersetzt Einzelmeldungen nicht nach freiem Ermessen. Im europäischen Vigilanzkontext setzt das Verfahren eine entsprechende Abstimmung mit der zuständigen Behörde voraus.
PSRP – PSR Periodic Analysis Update
Im EUDAMED-Vigilanzkontext bezeichnet PSRP eine periodische Analyseaktualisierung zu einem bestehenden PSR.
Der behördliche Hilfebereich beschreibt die Verbindung zu einem aktiven PSR. Die Verfügbarkeit einer technischen Anleitung belegt für sich noch keine produktive Nutzbarkeit eines Moduls.
PSUR – Periodic Safety Update Report
Ein PSUR fasst Sicherheitsinformationen aus der Überwachung nach dem Inverkehrbringen zusammen.
Die Klassen nicht vermischen: Unter der MDR betrifft der PSUR-Kontext insbesondere IIa, IIb und III; unter der IVDR die Klassen C und D. Einzelheiten zu Umfang und Aktualisierung sind gesondert zu prüfen.
PZN – Pharmazentralnummer
Die PZN ist eine deutsche Artikelkennung im pharmazeutischen und apothekenüblichen Warenbereich.
Eine PZN ist nicht automatisch dieselbe Kennung wie eine PPN oder eine UDI-DI. Die Beziehungen müssen im eingesetzten Codierungssystem eindeutig abgebildet werden.
Q
QM – Qualitätsmanagement
Qualitätsmanagement umfasst die auf Qualität ausgerichtete Führung, Planung, Steuerung und Verbesserung von Tätigkeiten.
Im UDI-Prozess betrifft dies etwa Zuständigkeiten, Datenqualität und Korrekturabläufe. QM ist breiter als eine einzelne technische Validierungsprüfung.
QMS – Quality Management System
Ein Qualitätsmanagementsystem ordnet Prozesse, Verantwortlichkeiten und Nachweise zur Erfüllung von Qualitätsanforderungen.
UDI-Datenpflege kann in das QMS eingebunden sein. Ein Softwareprodukt oder ein ausgefülltes Template allein ist aber kein vollständiges Qualitätsmanagementsystem.
QR-Code
Ein QR-Code ist ein zweidimensionaler Datenträger, der beispielsweise Text oder eine URL codieren kann.
Ein QR-Code ist nicht automatisch ein UDI-Datenträger und nicht dasselbe wie ein DataMatrix. Die zulässige Anwendung und Syntax müssen zum Zweck passen.
QS / QSR / QMSR
QS steht allgemein für Quality System. Im FDA-Medizinproduktekontext ist zwischen der früheren Quality System Regulation und der aktuellen QMSR zu unterscheiden.
Die FDA-QMSR gilt seit 2. Februar 2026. Alte Verweise auf den früheren QS-Regelungsstand nicht als unveränderte aktuelle Vorgabe übernehmen.
R
REST – Representational State Transfer
REST ist ein Architekturstil für verteilte Systeme und Webschnittstellen.
REST ist kein Behördenformat wie HL7 SPL und kein Beleg dafür, dass GUDID beliebige REST-Aufrufe annimmt. Eine interne API und der nachfolgende Behördenkanal können unterschiedliche technische Aufgaben haben.
Resubmission
Resubmission bezeichnet eine erneute Einreichung, etwa nach Korrektur einer Rückmeldung.
Der neue Lauf sollte mit geändertem Datenstand und Bezug zum ursprünglichen Ergebnis dokumentiert werden. Bei GSP-/GUDI-Datenfehlern bleibt die fachliche Korrektur beim Kunden.
RFID – Radio-Frequency Identification
RFID ermöglicht die Identifikation mittels Funk zwischen Transponder und Lesegerät.
RFID und optische Barcodes sind unterschiedliche Erfassungstechnologien. Ob ein bestimmter Träger für den vorgesehenen UDI-Anwendungsfall geeignet ist, muss unabhängig vom reinen Funkverfahren geprüft werden.
S
Softwareversion
Die Softwareversion kennzeichnet einen Entwicklungs- beziehungsweise Auslieferungsstand einer Software.
Für Software als Medizinprodukt können Änderungen Auswirkungen auf UDI-DI oder UDI-PI haben. Nicht jede kommerzielle Software ist automatisch ein Medizinprodukt; die zutreffenden UDI-Regeln müssen geprüft werden.
Sonderanfertigung / Custom-Made Device
Eine Sonderanfertigung wird für die individuellen Bedingungen und Bedürfnisse eines bestimmten Patienten nach einer entsprechenden schriftlichen Verordnung angefertigt.
Nicht jedes angepasste Serienprodukt wird dadurch zur Sonderanfertigung. Produktart und regulatorische Definition sind entscheidend, nicht nur die Fertigungstechnologie.
SOX – Sarbanes-Oxley Act
SOX bezeichnet einen US-amerikanischen Rechtsrahmen zur Unternehmens- und Finanzberichterstattung.
SOX ist keine UDI-Verordnung. Anforderungen aus der Finanzkontrolle dürfen nicht pauschal als regulatorische Pflichten für jede UDI-Software bezeichnet werden.
Special Device Type
Special Device Type ist eine datenmodellspezifische Einordnung für besondere Produktarten.
Die verfügbaren Werte und ihre Bedeutung hängen vom regulatorischen Kontext und Zielsystem ab. Eine Auswahlliste ersetzt keine fachliche Bewertung des Produkts.
SRN – Single Registration Number
Die SRN ist eine Registrierungskennung für Wirtschaftsakteure im europäischen EUDAMED-Kontext.
Sie ist keine UDI-DI und keine Basic UDI-DI. In einer Submission müssen Akteurkennung und Produktidentifikatoren den jeweils richtigen Feldern zugeordnet sein.
SSCP – Summary of Safety and Clinical Performance
Die SSCP ist eine Zusammenfassung von Sicherheit und klinischer Leistung im MDR-Kontext.
Artikel 32 regelt ihren Anwendungsbereich und Inhalt. Sie ist nicht für jedes beliebige Medizinprodukt in gleicher Weise erforderlich und nicht dasselbe wie ein PSUR.
Steril
Steril bezeichnet den Zustand der Freiheit von vermehrungsfähigen Mikroorganismen im einschlägigen Sterilitätskonzept.
Im Produktdatensatz sind etwa sterile Bereitstellung und Sterilisation vor Gebrauch zu unterscheiden. Eine einfache Datenangabe ist kein Nachweis der Validierung des Sterilisationsprozesses.
Submission
Submission bezeichnet die Einreichung von Informationen an eine Behörde oder ein anderes Zielsystem.
Datenvorbereitung, Validierung, Übertragung und Verarbeitungsergebnis sind getrennte Schritte. Erst eine erfolgreiche Vorprüfung ist noch keine bestätigte Behördenannahme.
swissdamed
swissdamed ist die von Swissmedic betriebene Schweizer Datenbank für Wirtschaftsakteure und Medizinprodukte.
Sie ist an EUDAMED angelehnt, aber ein eigenständiges System. Eine vorhandene EUDAMED-Registrierung bedeutet nicht automatisch eine erfolgte Schweizer Produktregistrierung.
T
TGA – Therapeutic Goods Administration
Die TGA ist die australische Regulierungsbehörde für therapeutische Produkte, darunter Medizinprodukte.
Für UDI-Produktdaten betreibt sie AusUDID. Behördenname, UDI-Datenbank und konkrete regulatorische Aufgabe sollten in Projektbeschreibungen getrennt benannt werden.
Third Party / Drittanbieter
Eine Third Party ist ein externer Beteiligter, der bestimmte Aufgaben im vereinbarten Prozess übernimmt.
Europe IT kann als Anbieter den technischen UDI-Übertragungsprozess unterstützen. Eine Beauftragung macht den Drittanbieter nicht automatisch zum rechtlichen Hersteller, Sponsor oder Inhaber sämtlicher Fachverantwortung.
Type of Multi-Component Device
Dieser Begriff bezeichnet eine datenmodellspezifische Einordnung von Mehrkomponentenprodukten.
Die Auswahl hängt von Produktzusammenstellung, MDR-/IVDR-Kontext und Zielsystem ab. Ein Mehrkomponentenprodukt ist nicht allein deshalb eine beliebige Verpackung mehrerer Artikel.
U
UDI – Unique Device Identification
UDI bezeichnet ein System zur eindeutigen Identifikation von Medizinprodukten.
Die UDI besteht aus einem produktbezogenen und einem produktionsbezogenen Anteil, soweit anwendbar. Kennzeichnung, interne Stammdaten und Behördenangaben müssen zusammenpassen, bleiben aber unterschiedliche Aufgaben.
UDI-DI und Basic UDI-DI
UDI-DI und Basic UDI-DI haben im europäischen Datenmodell unterschiedliche Rollen: Produktkennung und übergeordnete regulatorische Gruppierung.
Mehrere UDI-DIs können einer passenden Basic UDI-DI zugeordnet sein. Die nachfolgende Bestandsillustration zeigt dieses Prinzip, ist aber keine vollständige Spezifikation oder gültige Nummernvorlage.
Primärquelle / weiterführende Vorgaben ↗
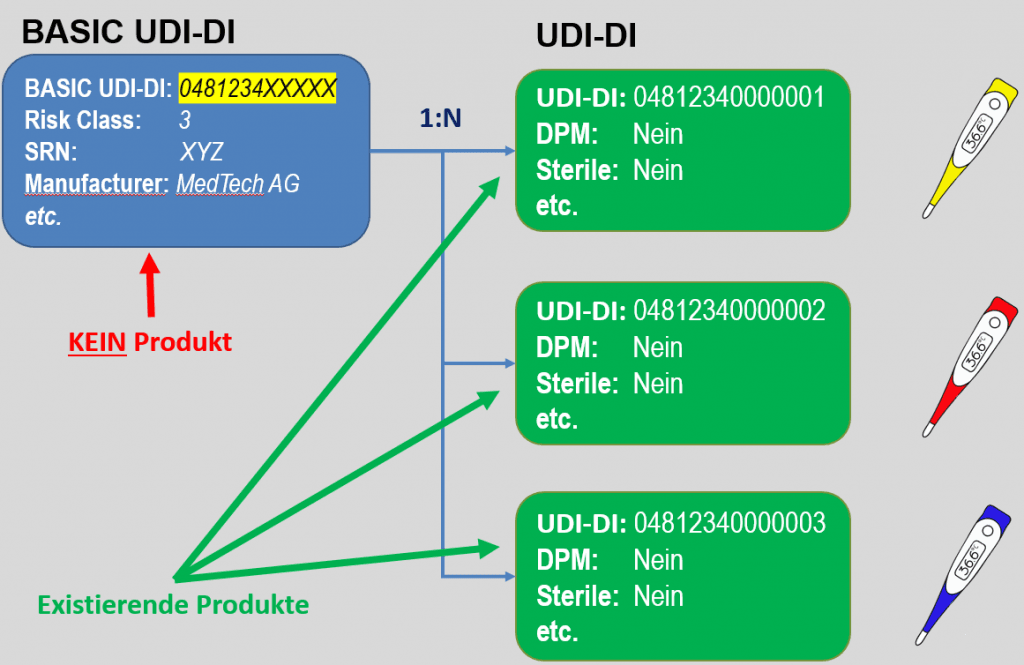
EUDAMED BASIC-UDI and UDI-DI
Bestandsillustration von Europe IT: schematische Zuordnung, keine Prüfung der gezeigten Beispielkennungen. Basic UDI-DI und Produktdatensatz bleiben getrennt.
Unit of Use DI
Eine Unit of Use DI identifiziert die Nutzungseinheit in einem entsprechenden UDI-Kontext, insbesondere wenn nicht jede einzelne Nutzungseinheit einen eigenen UDI-Träger trägt.
Sie kann etwa bei einer Packung mit mehreren Einheiten relevant werden. Ihre Rolle ist von Verpackungskennung und produktionsbezogener Seriennummer zu unterscheiden.
V
Validierung
Validierung muss im jeweiligen Kontext erklärt werden. UDI-Datenvalidierung prüft Daten gegen die im Prozess abgebildeten Regeln und Strukturen.
Das ist nicht automatisch dasselbe wie die Validierung einer Software für ihren vorgesehenen Einsatz. Ein fehlerfreier Datencheck ist zudem keine umfassende regulatorische Produktfreigabe.
VDP – Variable Data Printing
Variable Data Printing ist der Druck veränderlicher Inhalte innerhalb eines Druckprozesses, beispielsweise Charge oder Seriennummer auf Etiketten.
Statische Produktdaten und variable Produktionsdaten müssen korrekt zusammengeführt werden. Druckfunktion, Dateninhalt und Prüfung der Kennzeichnung sind getrennte Aufgaben.
Verifizierung
Verifizierung prüft, ob festgelegte Anforderungen erfüllt sind.
Im Daten- oder Kennzeichnungsprozess können beispielsweise Feldregeln, Barcodeinhalt oder Lesbarkeit geprüft werden. Der Prüfgegenstand und die Kriterien müssen benannt sein; das Wort allein beschreibt keine vollständige Compliance-Bewertung.
Verkäufer
Verkäufer ist eine allgemeine kommerzielle Bezeichnung.
Welche regulatorischen Pflichten bestehen, hängt von der tatsächlichen Rolle ab, etwa Hersteller, Importeur oder Händler. Nicht jeder Verkäufer muss deshalb selbst neue UDI-Kennungen vergeben.
Vigilanz
Vigilanz bezeichnet im Medizinproduktekontext das System zur Bearbeitung und Meldung sicherheitsrelevanter Vorkommnisse und Massnahmen.
Sie ist Teil des Umgangs mit Produktsicherheit nach dem Inverkehrbringen, aber nicht mit sämtlichen Aktivitäten der Marktüberwachung oder einer UDI-Registrierung gleichzusetzen.
Volumenproduktion
Volumenproduktion bezeichnet die Fertigung grösserer Stückzahlen.
Hohe Stückzahl ist nicht automatisch eine hohe Anzahl unterschiedlicher UDI-DIs. Stückzahlen, Produktvarianten und Behörden-Datensätze dürfen bei der Prozessplanung nicht verwechselt werden.
W
Warnhinweise
Warnhinweise und Vorsichtsmassnahmen informieren über relevante Risiken und den sicheren Umgang mit einem Produkt.
In Kennzeichnung, Gebrauchsinformation und Produktdaten müssen die Angaben zum vorgesehenen Produkt passen. Generische Warntexte sind kein Ersatz für die tatsächliche Produktdokumentation.
WebTrader
WebTrader bezeichnet die frühere FDA-Weboberfläche für elektronische Einreichungen.
Laut FDA wurde sie am 14. April 2025 durch das Unified Submission Portal von ESG NextGen ersetzt. Alte WebTrader-Anleitungen sind deshalb nicht unverändert aktuelle Bedienungsanleitungen.
WHO – World Health Organization
Die Weltgesundheitsorganisation ist die Gesundheitsorganisation der Vereinten Nationen.
Sie veröffentlicht unter anderem internationale Gesundheitsinformationen und Leitlinien. Eine WHO-Veröffentlichung ist nicht automatisch eine nationale UDI-Einreichungsvorschrift.
X
XML – Extensible Markup Language
XML ist eine Auszeichnungssprache zur strukturierten Darstellung von Daten.
XML-Erzeugung, Schema-Prüfung und Übertragung sind unterschiedliche Aufgaben. Eine Datei kann formal XML sein und trotzdem nicht dem benötigten Behördenformat entsprechen.
XSD – XML Schema Definition
Ein XSD beschreibt zulässige Strukturen und Datentypen eines XML-Dokuments.
Eine erfolgreiche XSD-Prüfung beweist nicht, dass sämtliche fachlichen Abhängigkeiten, Berechtigungen oder Behördenregeln erfüllt sind. Schema- und Business-Validierung müssen getrennt betrachtet werden.
Y
Yes / No – kontrollierte Datenwerte
Yes und No sind typische Auswahlwerte in strukturierten Datensätzen.
Wenn eine Vorlage oder Schnittstelle bestimmte Codes verlangt, dürfen diese nicht beliebig durch „Ja“, „Nein“, „1“ oder Freitext ersetzt werden. Massgeblich ist die konkrete Codeliste, nicht die Alltagssprache.
Z
Zertifizierung
Zertifizierung bezeichnet die Bestätigung bestimmter Anforderungen durch eine dafür zuständige Stelle im festgelegten Umfang.
Ein Zertifikat gilt für seinen konkreten Gegenstand und Geltungsbereich. Eine UDI-Übertragung oder ein technischer Annahmestatus ist keine allgemeine Produkt- oder Unternehmenszertifizierung.
ZIP
ZIP ist ein Dateiformat zur komprimierten Bündelung von Dateien.
Ein ZIP-Archiv ist nicht automatisch ein vollständiges Evidence Pack. Inhalt, Zuordnung zu Datenstand und Submission sowie kontrollierte Ablage bleiben separate Aufgaben.
Zulassungsnummer
Eine Zulassungs- oder Registrierungsnummer verweist auf einen Vorgang beziehungsweise Eintrag im jeweiligen regulatorischen System.
Sie ist nicht automatisch Bestandteil einer UDI und nicht gleichbedeutend mit UDI-DI. Das Datenmodell muss Produktkennung und regulatorische Referenz getrennt abbilden.
Zuständige Behörden
Zuständige Behörden nehmen die im jeweiligen Rechtsrahmen festgelegten Aufgaben für Medizinprodukte wahr.
Behörde, Benannte Stelle, UDI-Ausgabestelle und technischer Dienstleister dürfen nicht als austauschbare Rollen dargestellt werden. Siehe auch CA und Notified Body.
Zweckbestimmung
Die Zweckbestimmung beschreibt die vom Hersteller vorgesehene Verwendung eines Produkts.
Sie ist für die regulatorische Einordnung und viele Datenentscheidungen wesentlich. Änderungen an Werbe-, Kennzeichnungs- oder Gebrauchsinformationen müssen deshalb auch in ihrem fachlichen Kontext bewertet werden.
Europe-IT-Ressourcen: Produkte, Fachartikel und Vorlagen
Die thematisch geordneten Links führen zu Produktinformationen, Fachartikeln, Vorlagen, Fallstudien und Dienstleistungen von Europe IT Consulting. Das Register bietet den Überblick; die verlinkten Detailseiten erläutern einzelne Verfahren und Lösungen.
Unternehmen und Vertrauen
UDI-Grundlagen und Ratgeber
- UDI Ratgeber
- UDI Fachbegriffe
- UDI Barcode und Etikettierung
- UDI Compliance
- Excel vs GSP vs GUDI
- UDI Evidence Pack
- EUDAMED Fehlerbibliothek
- UDI World Überblick
EUDAMED
- EUDAMED Überblick
- EUDAMED Aufbau
- EUDAMED Links
- EUDAMED FAQ
- EUDAMED M2M
- EUDAMED SAP Add-on
- EUDAMED Excel Template
swissdamed
USA und Australien
- FDA UDI Überblick
- FDA GUDID Links
- FDA SAP Add-on
- FDA GUDID Excel Template
- AusUDID Überblick
- AusUDID Excel Template
Software und Submission
- Global Submission Portal
- GSP Landingpage DE
- GSP Landingpage EN
- Global UDI SAP Add-on
- UDI Data Submission
- UDI Excel Cloud Validator
- FDA eMDR Data Submission
SAP, Beratung und Dienstleistungen
- MedTech Beratung
- Softwareentwicklung
- SAP Adobe Forms
- GS1 Barcode Generator
- Zebra-Drucker in SAP
- Computer System Validation
- Outsourcing
Wissen und Fallstudien
Vertiefende Ressourcen gezielt nutzen
Der Themenindex ist nicht bloß eine Sammlung von URLs. Er verbindet die wichtigsten Fachfragen mit den vertiefenden Seiten und erleichtert die Navigation zwischen Grundlagen, Produkten, Anleitungen und konkreten Dienstleistungen. Beispielsweise führt eine Frage zu fehlerhaften EUDAMED-Daten zur Fehlerbibliothek; eine Frage nach einem browserbasierten Submission-Prozess führt zur GSP-Produktseite; bei SAP-integriertem UDI-Datenmanagement wird die GUDI-Seite relevant.
Offizielle Quellen und technische Dokumentationen
Das Quellenverzeichnis erschließt Rechtsgrundlagen, Datenmodelle, Registrierungsanleitungen und technische Informationen. Die Verweise ergänzen die unmittelbar in den Fachkapiteln genannten Belege.
Europäische Union: Gesetzgebung und EUDAMED
- Verordnung (EU) 2017/745 – Medizinprodukte (MDR), EUR-Lex. Rechtsgrundlage für zahlreiche europäische Anforderungen an Medizinprodukte.
- Verordnung (EU) 2017/746 – In-vitro-Diagnostika (IVDR), EUR-Lex. Rechtsgrundlage für In-vitro-Diagnostika.
- Verordnung (EU) 2024/1860 – schrittweise Einführung EUDAMED. Regelt unter anderem den modulspezifischen Roll-out und weitere Übergangsthemen.
- EUDAMED – offizielle Modulübersicht. Status und allgemeiner Zweck der Module.
- EUDAMED – Vorbereitung auf verpflichtende Nutzung. Hinweise zur gestuften Einführung.
- EUDAMED – Actor Registration. Akteurregistrierung und Grundrollen.
- EUDAMED – UDI/Device Registration. Produktregistrierung und Datenkategorien.
- EUDAMED – Benannte Stellen und Zertifikate. Zertifikatsprozesse und Rollen.
- EU – Unique Device Identifier (UDI). Grundlagen zur EU-UDI-Systematik.
- EU – European Medical Device Nomenclature. Offizielle EMDN-Informationen.
- EU – MDCG-Leitfäden und sonstige Guidance. Sammlung von Fachleitfäden, darunter Legacy- und Vigilance-Fragen.
- EU – Klinische Prüfungen und Leistungsstudien. Regulatorischer Hintergrund für klinische Module.
- EU – Übersicht medizinprodukterechtliche Neuerungen. Einordnung regulatorischer Änderungen.
Deutschland: BfArM, Übergang und nationale Hinweise
- BfArM – EUDAMED-FAQ. Praxisfragen zu Registrierung und Datenübertragung.
- BfArM – Übergang DMIDS zu EUDAMED. Übergang und nationale Einordnung.
- BfArM – EUDAMED: Wer, was, wann?. Weitere Fragen zu Registrierungsfällen; Angaben immer auf den aktuellen Rechtsstand prüfen.
Schweiz: Swissmedic und swissdamed
- Swissmedic – swissdamed Startseite. Module und aktuelle Mitteilungen.
- Swissmedic – Produktregistrierung. Wer und wie Produkte registriert.
- Swissmedic – Fragen und Antworten zu swissdamed. Praktische Sonderfälle.
- Swissmedic – swissdamed technische Dokumentation. Dokumentversionen und Schnittstellenunterlagen.
- Swissmedic – Playground. Testumgebung.
- Swissmedic – CHRN / Akteurregistrierung. Schweizer Unternehmensnummer und Rollen.
- Swissmedic – Pflichten und Informationen für Importeure. Verknüpfung von Importeuren mit Produkten.
- Swissmedic – Eindeutige Produktidentifikation UDI. Schweizer UDI-Grundlagen.
- Swissmedic – UDI im swissdamed-Kontext. Kennungen und Verpackungsebenen.
- Swissmedic – swissdamed Support. Supportdokumentation und Kontaktwege.
- Swissmedic – Registrierungspflicht ab Juli 2026. Fristinformationen und Einordnung.
- Swissmedic – Legacy Devices in swissdamed. Altrechtliche Produktfälle.
- Swissmedic – M2M-Registrierung. M2M-Informationen und Betriebsbedingungen.
- Swissmedic – Fragen zur Medizinprodukte-Regulierung. Allgemeine medizintechnische Pflichten.
USA: FDA und GUDID
- FDA – UDI Basics. Grundbegriffe des amerikanischen UDI-Systems.
- FDA – GUDID Überblick. Aufgabe der Datenbank.
- FDA – Prepare for GUDID. Vorbereitung, Rollen und Einreichungsmöglichkeiten.
- FDA – Request a GUDID Account. Beantragung von Zugängen.
- FDA – Submit Data to GUDID. Manuelle und HL7-SPL-Einreichung.
- FDA – GUDID-Guidance. Behördliche technische und regulatorische Leitlinien.
- AccessGUDID – öffentliche Suche. Öffentlich zugänglicher Device-Identifier-Katalog.
- FDA – UDI Rules und Training. Schulungs- und Rechtsmaterial.
- FDA – eMDR. Elektronische Vorkommnismeldungen.
- FDA – Medical Device Reporting. Rechtlicher und praktischer Rahmen.
- FDA – eMDR FAQ. Häufige technische und fachliche Fragen.
- FDA – eMDR Troubleshooting. Fehleranalyse und technische Hilfe.
Australien: TGA
- TGA – UDI Hub. Zentraler Einstieg in die australischen Vorschriften.
- TGA – AusUDID. Datenbankinformationen.
- TGA – Informationen für Sponsors und Hersteller. Rollen und Datenmanagement.
- TGA – AusUDID für Sponsors und Hersteller. Praktische Registrierung.
- TGA – Australian UDI Data Dictionary. Datenfelder und Werte.
- TGA – UDI Guidance Documents. Regeln und Umsetzung.
- TGA – Getting a UDI. Kennungszuordnung und Vergabestellen.
- TGA – Nutzung der AusUDID im Gesundheitswesen. Einordnung öffentlicher Daten.
Internationale Standards und Taxonomien
- IMDRF – Unique Device Identification Guidance. Internationale UDI-Grundprinzipien.
- IMDRF – UDI Application Guide. Anwendung der UDI-Regeln.
- IMDRF – System Requirements for UDI in Healthcare. Unterschiedliche Nutzungssituationen.
- GS1 – DataMatrix im Gesundheitswesen. Erläuterungen zum Datenträger.
- GMDN Agency – Was ist GMDN?. Nomenklaturgrundlagen; nicht mit EMDN gleichsetzen.
Nutzung des Quellenverzeichnisses bei technischen und rechtlichen Änderungen
Bei einer regulatorischen Änderung sollte zuerst geprüft werden, ob sie die rechtliche Pflicht, das Datenmodell oder nur die technische Einreichungsweise betrifft. Ein neues API-Dokument kann die Implementierung verändern, ohne dass sich der Kreis der registrierungspflichtigen Produkte ändert. Umgekehrt kann eine neue Übergangsregel Auswirkungen auf die Projektplanung haben, selbst wenn sich das Dateiformat nicht verändert.
Deshalb ist für jede wichtige Quelle festzuhalten, welche Aussage sie trägt und wann sie zuletzt kontrolliert wurde. Eine aktuelle Behördenmitteilung kann einen älteren Leitfaden ergänzen oder ersetzen. Insbesondere bei Fristen und technischen Versionsnummern sollte ein Veröffentlichungsdatum Teil der internen Prüfung sein. Für EUDAMED sind die Veröffentlichungen der EU-Kommission, für die Schweiz die Swissmedic-Dokumentation, für die USA die FDA-GUDID-Dokumente und für Australien das TGA Data Dictionary besonders wichtig.
Aktuelle Ergänzungen zu SS(C)P und Einführungsterminen
Europe IT Consulting GmbH · UDI-Wissenszentrum · Fachlicher Prüfstand 17. November 2026. Die offiziellen Quellen sind den jeweiligen Themen und dem Quellenverzeichnis zugeordnet.