COMPUTER SYSTEM VALIDATION
Computer System Validation nach dem V-Modell
Ein dokumentierter, risikobasierter Nachweis, dass ein computergestütztes System seine festgelegten Anforderungen konsistent und reproduzierbar erfüllt und für den bestimmungsgemäßen Gebrauch geeignet ist.
Einordnung
CSV verbindet Eignung, Sicherheit und nachvollziehbare Nachweise
Computer System Validation (CSV) bezeichnet einen dokumentierten Prozess, der belegt, dass ein computergestütztes System genau das tut, wofür es vorgesehen wurde – konsistent, reproduzierbar und entlang vordefinierter Anforderungen.
Für Pharmaunternehmen und Medizinproduktehersteller stehen dabei Transparenz, Produktqualität, Patientensicherheit, Datenintegrität und ein kontrollierter IT-Betrieb im Mittelpunkt. Der risikobasierte Umfang richtet sich nach Intended Use, GxP-/QMS-Relevanz und dem möglichen Einfluss einzelner Funktionen.
Der Grundgedanke ist auch in validierten Sterilitäts-, Reinigungs-, Methoden- und Prozessumgebungen relevant. Die konkrete Anwendung und Terminologie muss jedoch zum jeweiligen System und Qualitätsmanagementsystem passen.
VALIDIERUNGSFOKUS
Warum Computer System Validation wichtig ist
Gesundheit und Patientensicherheit
Gefahren und Risiken für die menschliche Gesundheit sowie mögliche Auswirkungen fehlerhafter Systemfunktionen werden systematisch betrachtet.
Produktqualität
GxP- oder QMS-kritische Funktionen werden durch definierte Anforderungen, Kontrollen und risikobasierte Tests abgesichert.
Kontrollierter IT-Betrieb
Transparente Prozesse, geregelte Änderungen und belastbare Systemdokumentation reduzieren Fehlfunktionen und Ausfälle.
Nachhaltiger Aufwand
Qualitäts- und Projektmanagementstandards sowie verlässliche Dokumentation senken Wartungs- und Change-Aufwände über den Lebenszyklus.
CSV GEMÄSS V-MODELL
Entwicklungsphasen und Testphasen konsequent gegenüberstellen
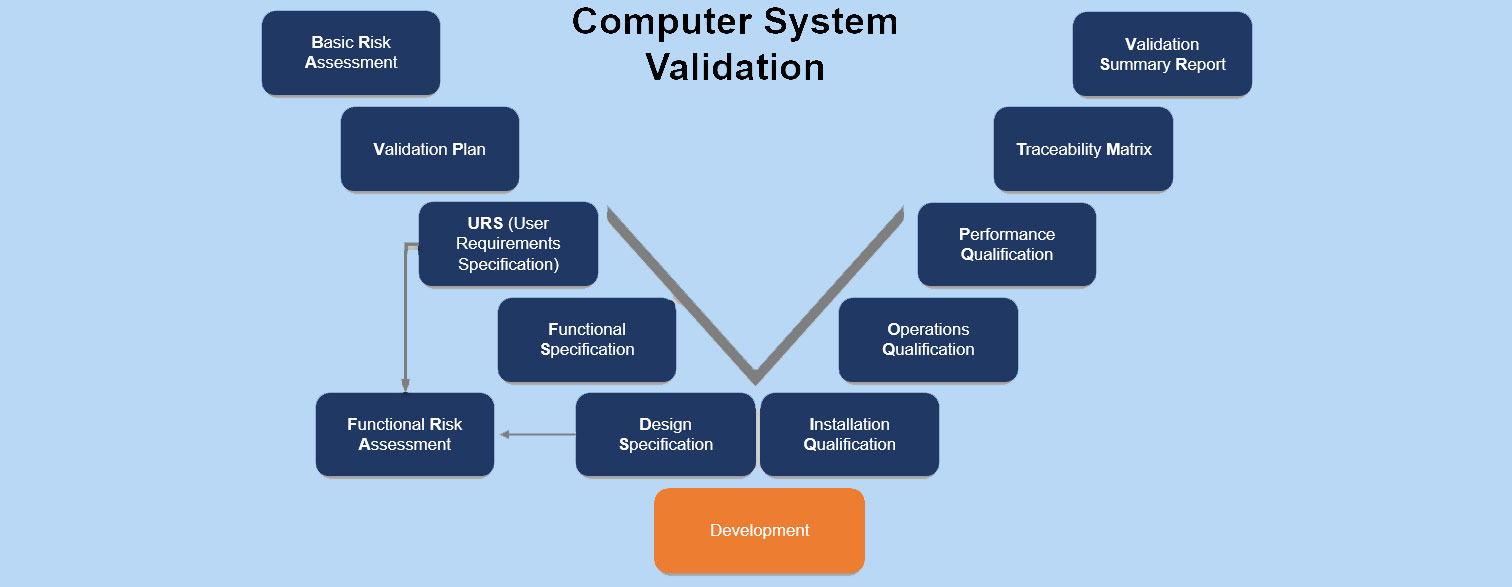
Das V-Modell führt von Risiko, Planung und Benutzeranforderungen über funktionale und technische Spezifikation zur Umsetzung. Auf der rechten Seite wird jede Ebene mit der passenden Qualifizierungs- oder Teststufe verifiziert; Traceability Matrix und Abschlussbericht schließen den Nachweis.
Spezifikation & Planung
Basis-/High-Level-Risikobewertung (BRA/HLRA)
Klärt, ob das System oder einzelne Teile validierungspflichtig beziehungsweise GxP-/QMS-kritisch sind und bestimmt den risikobasierten Umfang.
Validierungsplan (VP)
Definiert Scope, Strategie, Aktivitäten, Liefergegenstände, Rollen, Verantwortlichkeiten, Akzeptanzkriterien und die Regeln zum Erhalt des validierten Zustands.
Benutzeranforderungsspezifikation (URS)
Beschreibt Intended Use, gewünschte Funktionen, Verhalten, Prozesse, Daten, Schnittstellen, Rollen und nicht-funktionale Anforderungen aus fachlicher Sicht – ohne die Lösung vorwegzunehmen.
Funktionale Spezifikation (FS)
Übersetzt die Benutzeranforderungen verständlich in die vorgesehenen Systemfunktionen und beschreibt, was die Lösung leisten muss.
Designspezifikation (DS)
Beschreibt, wie Konfiguration, Entwicklung, Schnittstellen und technische Komponenten aufgebaut werden, um die funktionale Spezifikation zu erfüllen.
Verifikation & Abschluss
Installationsqualifizierung (IQ)
Belegt mit Anleitung und Checkliste, dass Installation, Version, Komponenten, Einstellungen und Parameter korrekt, transparent und reproduzierbar umgesetzt wurden.
Technischer Test / OQ
Prüft Module, Integration, Konfiguration und Funktionen innerhalb spezifizierter Grenzen. Umfang, Komplexität, Umgebung, Akzeptanzkriterien und Fehlerbehandlung richten sich nach der FRA.
Benutzerakzeptanztest / PQ
Bestätigt mit repräsentativen Anwendern, Daten und realistischen Prozessbedingungen, dass die URS und der bestimmungsgemäße Gebrauch erfüllt werden.
Rückverfolgbarkeitsmatrix (TM)
Verknüpft jede Benutzeranforderung mit Spezifikation, Risiko, Kontrolle, Test, Ergebnis und gegebenenfalls Abweichung – in beide Richtungen.
Validierungsabschlussbericht (VSR)
Fasst den Projektverlauf, Testergebnisse, Abweichungen, Restpunkte, Restrisiken und die begründete Freigabeentscheidung zusammen.
Entwicklung & Konfiguration
Setzt das freigegebene Design kontrolliert um. Code, Konfiguration, Reviews, Versionen, Transporte und Änderungen bleiben nachvollziehbar.
Die drei zentralen Gegenüberstellungen
Der fachliche Intended Use und die Benutzeranforderungen werden unter realistischen Prozessbedingungen bestätigt.
Die beschriebenen Funktionen werden innerhalb der festgelegten Bedingungen risikobasiert geprüft.
Die vorgesehene technische Ausprägung wird gegen die tatsächlich installierte und konfigurierte Lösung verifiziert.
TYPISCHE NACHWEISE
Die Nachweiskette des V-Modells
- ✓Basis-/High-Level-Risikobewertung (BRA/HLRA)
- ✓Validierungsplan (VP)
- ✓Benutzeranforderungsspezifikation (URS)
- ✓Funktionale Spezifikation (FS)
- ✓Funktionale Risikobewertung (FRA)
- ✓Designspezifikation (DS)
- ✓Entwicklungs- und Konfigurationsnachweise
- ✓IQ-, OQ-/TT- und PQ-/UAT-Protokolle
- ✓Rückverfolgbarkeitsmatrix (TM)
- ✓Validierungsabschlussbericht (VSR)
- ✓SOPs, Schulung, Change Control und periodische Überprüfung
IQ · OQ · PQ
IQ, OQ und PQ bilden die rechte Seite des V-Modells
Die Qualifizierungen verifizieren nicht isoliert, sondern gegen die jeweils freigegebenen Spezifikationen und risikobasierten Akzeptanzkriterien.
Installationsqualifizierung
Dokumentierter Nachweis, dass System, Komponenten, Versionen, Einstellungen und Parameter wie vorgesehen installiert und konfiguriert wurden.
Funktionsqualifizierung / technischer Test
Dokumentierte Prüfung von Funktionen, Integration, Konfiguration, Grenzfällen und Kontrollen innerhalb spezifizierter Betriebsbedingungen.
Leistungsqualifizierung / UAT
Nachweis unter repräsentativen realen oder realitätsnahen Prozessbedingungen, dass System und Gesamtprozess den Intended Use unterstützen.
UNSERE UNTERSTÜTZUNG
CSV-Unterstützung für SAP und regulierte Anwendungen
- ●Risikobasierte Validierung
- ●Validierung von SAP-Softwarekomponenten und selbst entwickelten SAP-Anwendungen
- ●Validierung im Kontext von ISO 13485
- ●Basis- und funktionale Risikobewertung
- ●Erstellung und Ausführung von Testskripten
- ●Durchführung und Dokumentation der Validierung
- ●IQ, OQ/technischer Test und PQ/UAT
- ●Traceability Matrix und Validierungsabschlussbericht
- ●Change Control und Erhalt des validierten Zustands
REGULATORISCHE ORIENTIERUNG
Aktuelle Primärquellen für die Einordnung
Welche Anforderungen konkret gelten, muss für Produkt, Markt, System und Prozess bestimmt werden. Die folgenden Quellen bilden wichtige Bezugspunkte.
ISO 13485:2016
Qualitätsmanagementsysteme für Medizinprodukte; die aktuelle Anwendbarkeit ist organisations- und marktspezifisch zu bewerten.
FDA Quality Management System Regulation (QMSR)
Die QMSR ist seit 2. Februar 2026 wirksam und bindet ISO 13485:2016 für die erfassten Hersteller per Verweis ein.
21 CFR Part 11
Kriterien für bestimmte elektronische Aufzeichnungen und elektronische Signaturen im FDA-Kontext, sofern der Scope erfüllt ist.
EU-GMP Annex 11
Leitlinie zu computergestützten Systemen im pharmazeutischen GMP-Umfeld.
HÄUFIGE FRAGEN
CSV klar abgegrenzt
Muss jede Software vollständig validiert werden?
Der erforderliche Umfang hängt von Intended Use, regulatorischer Relevanz und Risiko ab. Bewertet werden die relevanten Funktionen und Kontrollen, nicht automatisch jede technische Eigenschaft mit derselben Tiefe.
Reicht ein erfolgreiches Testprotokoll aus?
Nein. Tests sind ein Bestandteil. Zusätzlich braucht es unter anderem klare Anforderungen, Risikobewertung, nachvollziehbare Konfiguration, Abweichungsentscheidungen, Rückverfolgbarkeit und geregelten Betrieb.
Ist CSV nach dem Go-live abgeschlossen?
Die initiale Freigabe ist ein Meilenstein. Änderungen, Vorfälle, Berechtigungen, Backups, Reviews und Stilllegung müssen den validierten Zustand über den Lebenszyklus unterstützen.
NÄCHSTER SCHRITT
Validierung sinnvoll eingrenzen
Für eine erste Einordnung helfen Angaben zu System, Version, Intended Use, regulatorischem Markt, kritischen Daten, Schnittstellen, vorhandener Dokumentation und geplantem Einsatztermin.
Fachliche Information, keine Rechts- oder Behördenberatung. Maßgeblich sind die für Ihr Produkt, Ihr Unternehmen und Ihren Markt anwendbaren Anforderungen.